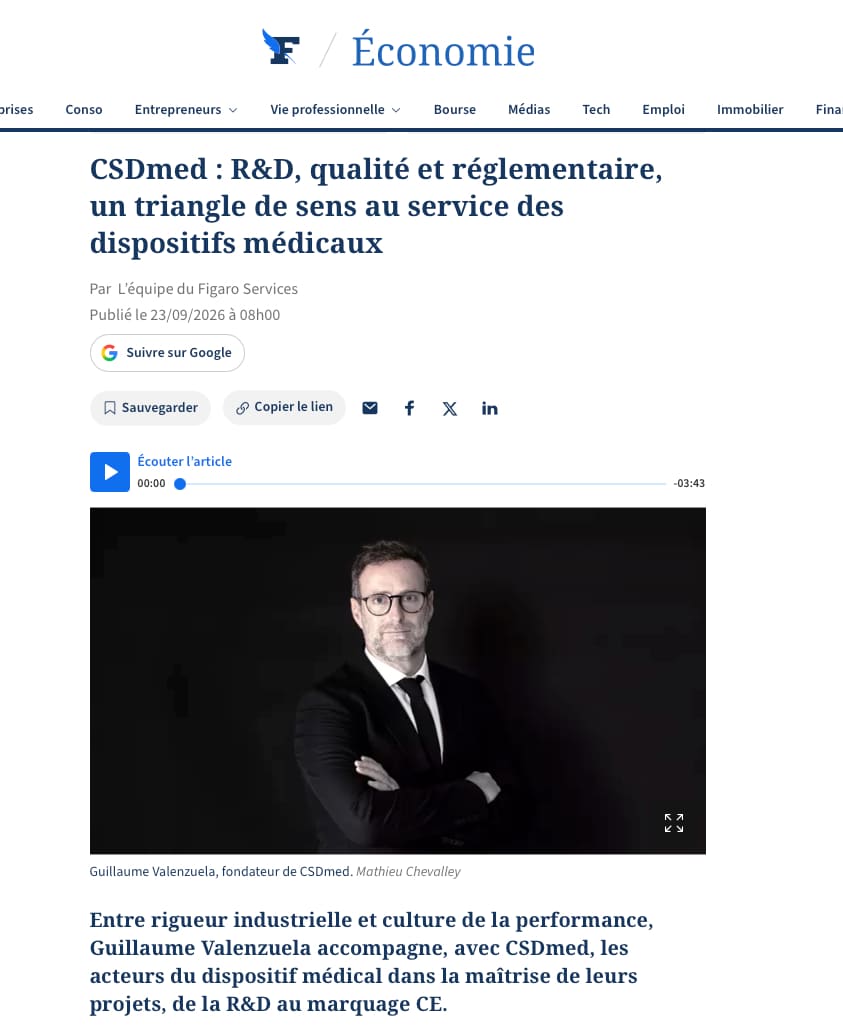
CSDmed su Le Figaro: ricerca e sviluppo, qualità e conformità normativa al servizio dei dispositivi medici
Rassegna stampa
Il 23 settembre 2026, Le Figaro ha dedicato un articolo a CSDmed e al suo fondatore, Guillaume Valenzuela, incentrato su una convinzione che è alla base del nostro modo di lavorare: nel settore dei dispositivi medici, ricerca e sviluppo, qualità e normative non dovrebbero mai essere considerati come tre ambiti indipendenti.
L’articolo, intitolato «CSDmed: ricerca e sviluppo, qualità e aspetti normativi, un triangolo di significato al servizio dei dispositivi medici», ripercorre il percorso che ha portato alla nascita di CSDmed, ma soprattutto il nostro modo di affiancare i produttori, dalla progettazione fino alla marcatura CE.
Leggi l’articolo su CSDmed su Le Figaro
Scopri la rubrica «Parlano di noi»
Al di là del ritratto, questa pubblicazione è l’occasione per tornare su un principio che sembra semplice, ma che diventa molto meno ovvio quando un progetto entra nella fase concreta: un dispositivo medico non viene sviluppato da una parte mentre la qualità e gli aspetti normativi si occupano della conformità dall’altra.
Perché ricerca e sviluppo, qualità e aspetti normativi non possono essere gestiti separatamente in un progetto di dispositivo medico?
In molti progetti, questi tre ambiti vengono ancora affrontati in successione.
La R&S sviluppa il prodotto. Il reparto Qualità definisce il Sistema di Gestione della Qualità (SMQ) e le procedure. Il reparto Affari Regolamentari interviene quando è necessario preparare il fascicolo tecnico e ottenere il marchio CE.
Sulla carta, ciascuno ha il proprio ambito di competenza. Nella realtà, i confini sono molto meno netti.
Una decisione di progettazione può modificare il profilo di rischio del dispositivo. Un requisito normativo può imporre determinate attività di verifica o di convalida. Un’evoluzione della destinazione d’uso può influire sulla classificazione, sulla valutazione clinica o sulla strategia normativa. Gli stessi risultati della gestione dei rischi possono portare a modificare il design.
E, alla fine, la documentazione tecnica deve dimostrare la coerenza dell’insieme.
È proprio questa coerenza globale del progetto che viene messa in evidenza nel servizio pubblicato da Le Figaro.
Il sistema di gestione della qualità conforme allanorma ISO 13485, la gestione dei rischi secondola norma ISO 14971, le attività di progettazione, verifica e convalida, la valutazione clinica o ancora la documentazione normativa non costituiscono livelli che si aggiungono progressivamente al prodotto.
Fanno parte di un unico sistema.
In quale momento integrare i requisiti normativi nello sviluppo di un dispositivo medico?
Il prima possibile.
Ciò non significa che ogni riunione di progettazione debba trasformarsi in una revisione normativa di tre ore. Sarebbe un modo piuttosto efficace per far sì che tutti sviluppino un’avversione per il MDR.
Si tratta piuttosto di identificare con sufficiente anticipo i requisiti che possono influenzare lo sviluppo del prodotto.
Ai sensi del Regolamento (UE) 2017/745 (MDR), il fabbricante deve essere in grado di dimostrare il controllo del proprio dispositivo per tutto il suo ciclo di vita. Ciò implica, in particolare, collegare i requisiti applicabili, la gestione dei rischi, le scelte di progettazione, le attività di verifica e convalida e i dati clinici.
Per un dispositivo destinato anche al mercato statunitense, la strategia deve inoltre tenere conto con sufficiente anticipo dei requisiti della FDA e delle attività di Design Controls applicabili.
Nel profilo pubblicato da Le Figaro, questo approccio è sintetizzato da un’idea a cui teniamo particolarmente: la normativa non dovrebbe essere considerata solo come un vincolo da soddisfare, ma come un quadro che permette di strutturare il progetto.
Se integrata con sufficiente anticipo, essa consente di chiarire le scelte, di gestire meglio i rischi e di evitare di dover ricostruire a posteriori la dimostrazione di conformità.
Infatti, «preparare il fascicolo normativo» quando il prodotto è già finito è tecnicamente possibile in alcuni casi.
Ma raramente è il modo più agevole per scoprire che alcune prove avrebbero dovuto essere raccolte già due anni prima.
Come accompagnare una startup MedTech nello sviluppo di un dispositivo medico?
Per una startup, la sfida consiste generalmente nel mettere in piedi una struttura adeguata sin dall’inizio, senza però creare un’organizzazione sproporzionata rispetto alla maturità del progetto.
Prendiamo il caso di una giovane azienda che sta sviluppando il suo primo dispositivo medico.
Il team è spesso fortemente orientato al prodotto. Conosce perfettamente la tecnologia che sta sviluppando, ma deve contemporaneamente familiarizzarsi con il regolamento MDR, le norme ISO 13485 e ISO 14971, la documentazione di progettazione, la valutazione clinica e le aspettative di un organismo notificato.
L’obiettivo non è quello di rallentare la ricerca e lo sviluppo imponendole immediatamente un’organizzazione degna di un produttore che commercializza cinquanta referenze.
È invece necessario gettare le basi giuste con sufficiente anticipo: strategia normativa, classificazione del dispositivo, requisiti di progettazione, gestione dei rischi, pianificazione della V&V, tracciabilità delle decisioni e sistema di qualità adeguato.
È proprio questa strutturazione iniziale che consente poi al progetto di evolversi senza dover tornare regolarmente sui propri passi.
Le Figaro sottolinea in particolare questo ruolo di CSDmed a sostegno delle startup: strutturare contemporaneamente la ricerca e sviluppo, il sistema di qualità e la strategia di marcatura CE sin dalle prime fasi del progetto.
E per un produttore di dispositivi medici già affermato?
Il problema è spesso diverso.
Immaginiamo questa volta un produttore che disponga già di un SMQ ISO 13485, di prodotti commercializzati e di team strutturati di R&S, qualità e affari regolatori.
Non si tratta più di gettare le fondamenta.
Spesso è necessario capire perché elementi che funzionano singolarmente non raccontano esattamente la stessa storia quando vengono messi insieme.
Un requisito compare nel capitolato d’oneri ma non nel piano di verifica. Una misura di controllo del rischio è indicata nel dossier di gestione dei rischi senza che la sua convalida sia chiaramente dimostrata. Un’indicazione differisce leggermente tra le istruzioni per l’uso (IFU), la valutazione clinica e la documentazione tecnica. Una modifica progettuale è stata effettivamente realizzata, ma la sua tracciabilità normativa è incompleta.
Presa singolarmente, ciascuna di queste discrepanze può sembrare di minore importanza.
Quando un organismo notificato inizia a tirare il filo, la situazione diventa rapidamente più interessante.
In questo contesto, l’assistenza consiste soprattutto nel consolidare la documentazione tecnica, allineare le pratiche e ristabilire la coerenza tra le diverse componenti del fascicolo. È l’altra situazione descritta nel servizio del Figaro.
Questi due esempi illustrano perché l’assistenza a un’azienda MedTech non può essere completamente standardizzata: le esigenze di un’azienda che sta sviluppando il suo primo prototipo non sono le stesse di un produttore che sta preparando una nuova domanda MDR o che sta rispondendo alle segnalazioni di non conformità di un organismo notificato.
Perché CSDmed combina competenza tecnica e competenza normativa?
CSDmed è una società di consulenza con sede a Monaco specializzata nello sviluppo di dispositivi medici, con un approccio che copre la ricerca e sviluppo, la qualità e gli aspetti normativi.
Questo approccio deriva in gran parte dalla sua storia.
Prima di fondare CSDmed nel 2020, Guillaume Valenzuela ha lavorato in diversi settori industriali: aerospaziale, automobilistico, elettronico e dei sistemi tecnici complessi, per poi trascorrere quasi dodici anni presso un produttore monegasco di dispositivi medici.
Questa doppia esperienza, nell’ingegneria e nei dispositivi medici, spiega in parte il nostro modo di affrontare le questioni normative.
Un requisito ha davvero senso solo se si comprende ciò che comporta per il prodotto e per il progetto.
Al contrario, una decisione tecnica eccellente può diventare problematica se non sono state anticipate le sue conseguenze in termini di rischi, verifica, convalida o conformità normativa.
È anche per questo motivo che CSDmed partecipa ai gruppi di lavoro AFNOR: comprendere i testi è indispensabile, ma lo è altrettanto comprendere la loro logica, la loro evoluzione e le loro conseguenze pratiche per i produttori.
Come rendere più pragmatica la normativa sui dispositivi medici?
Essere pragmatici non significa ridurre la normativa.
Significa fare ciò che è necessario, al momento giusto, con un livello di giustificazione adeguato al rischio e al progetto.
Un buon sistema di qualità non è quello che possiede il maggior numero di procedure.
Un buon fascicolo tecnico non è quello che contiene il maggior numero di pagine.
E una buona strategia normativa non è certamente quella che produce il maggior numero di tabelle Excel.
Ciò che conta è poter dimostrare, in modo coerente e documentato, perché il dispositivo è sicuro, efficiente e conforme ai requisiti applicabili.
Questa filosofia fa eco a una frase riportata nell’articolo del Figaro:
«Le prestazioni si costruiscono nei dettagli, nella costanza e nella capacità di rimanere esigenti fino all’ultimo momento.»
È una frase che proviene originariamente dal mondo dello sport. Ma descrive piuttosto bene ciò che distingue un progetto di dispositivo medico ben gestito da un progetto in cui la conformità deve essere ricostruita alla fine.
FAQ – Consulenza e normativa sui dispositivi medici
Che cos’è un consulente in materia di regolamentazione dei dispositivi medici?
Un consulente in materia di regolamentazione dei dispositivi medici affianca un produttore nell’identificazione, nell’interpretazione e nell’attuazione dei requisiti applicabili al suo prodotto e alla sua organizzazione. A seconda del progetto, il suo intervento può riguardare la strategia normativa, la marcatura CE ai sensi del MDR 2017/745, la documentazione tecnica, la gestione dei rischi, il sistema di qualità ISO 13485 o ancora i requisiti della FDA.
Quando è opportuno coinvolgere un consulente MDR in un progetto relativo a un dispositivo medico?
Idealmente, fin dalle prime fasi di sviluppo, quando alcune decisioni possono avere conseguenze sulla classificazione, sulla strategia clinica, sulla gestione dei rischi o sulle attività di verifica e convalida. È comunque possibile un intervento in una fase successiva, in particolare per mettere in sicurezza una documentazione tecnica esistente o per risolvere le non conformità individuate durante una valutazione.
CSDmed fornisce assistenza esclusivamente per la marcatura CE ai sensi del MDR?
No. L’assistenza di CSDmed copre i tre ambiti di ricerca e sviluppo, qualità e normativa, in particolare lo sviluppo del prodotto, i sistemi di gestione della qualità ISO 13485, il regolamento MDR 2017/745, la gestione dei rischi e le questioni normative relative alla FDA.
CSDmed può fornire assistenza a produttori al di fuori di Monaco e della Francia?
Sì. CSDmed ha sede a Monaco e opera a fianco di produttori di dispositivi medici sia in Francia che a livello internazionale. Questa dimensione internazionale dell’attività è menzionata anche nel profilo pubblicato da Le Figaro.
Conclusione
Strutturare con sufficiente anticipo le attività di ricerca e sviluppo, la qualità e gli aspetti normativi non elimina ovviamente la complessità dello sviluppo di un dispositivo medico.
Permette però di tenerla sotto controllo.
Come spieghiamo nell’articolo del Figaro, quando le basi sono solide, i progetti possono procedere in modo più fluido, più rapido e, soprattutto, più solido.
È proprio questo il ruolo che CSDmed intende svolgere a fianco dei produttori: fornire competenze e una struttura adeguate per garantire la sicurezza del progetto, mantenendo al contempo un approccio pragmatico adattato al prodotto, all’azienda e al suo livello di maturità.
Siamo a vostra disposizione per discutere dei vostri progetti e aiutarvi a strutturare uno sviluppo solido, efficace e conforme alle aspettative della CE e della FDA. Contattateci.
Risorse correlate
Per approfondire:
CSDmed su Le Figaro – ritratto pubblicato il 23 settembre 2026
Parlano di noi – pubblicazioni e media dedicati a CSDmed
ISO 14971 e start-up: come avviare l’analisi dei rischi senza perdersi