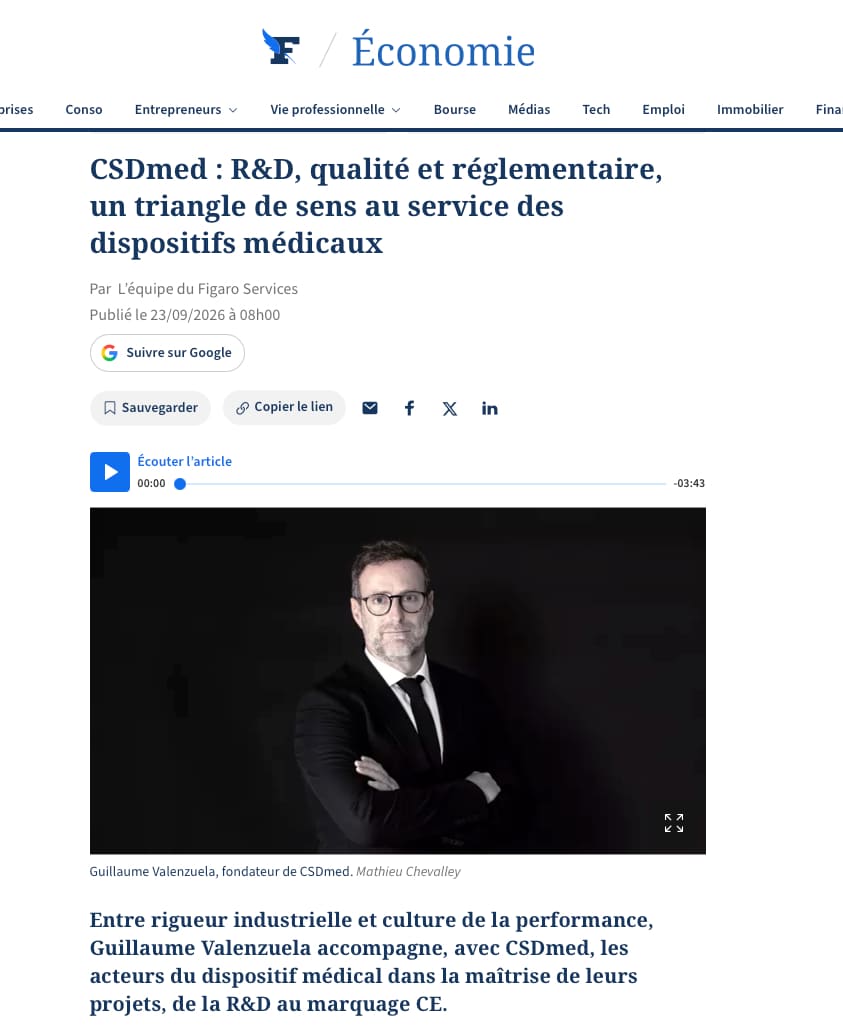
CSDmed dans Le Figaro : R&D, qualité et réglementaire au service des dispositifs médicaux
Revue de presse
Le 23 septembre 2026, Le Figaro a consacré un portrait à CSDmed et à son fondateur, Guillaume Valenzuela, autour d’une conviction qui structure notre manière de travailler : en matière de dispositifs médicaux, R&D, qualité et réglementaire ne devraient jamais être considérés comme trois sujets indépendants.
L’article, intitulé « CSDmed : R&D, qualité et réglementaire, un triangle de sens au service des dispositifs médicaux », revient sur le parcours à l’origine de CSDmed, mais surtout sur notre manière d’accompagner les fabricants, de la conception jusqu’au marquage CE.
Lire l’article de CSDmed dans Le Figaro
Découvrir la rubrique « Ils parlent de nous »
Au-delà du portrait, cette publication est l’occasion de revenir sur un principe qui paraît simple, mais qui devient beaucoup moins évident lorsqu’un projet entre dans le concret : un dispositif médical ne se développe pas d’un côté pendant que la qualité et le réglementaire s’occupent de la conformité de l’autre.
Pourquoi R&D, qualité et réglementaire ne peuvent-ils pas être gérés séparément dans un projet de dispositif médical ?
Dans beaucoup de projets, ces trois domaines sont encore abordés successivement.
La R&D développe le produit. La qualité construit le SMQ et les procédures. Le réglementaire intervient lorsqu’il faut préparer le dossier technique et obtenir le marquage CE.
Sur le papier, chacun a son périmètre. Dans la réalité, les frontières sont beaucoup moins nettes.
Une décision de conception peut modifier le profil de risque du dispositif. Une exigence réglementaire peut imposer certaines activités de vérification ou de validation. Une évolution de l’usage prévu peut affecter la classification, l’évaluation clinique ou la stratégie réglementaire. Les résultats de la gestion des risques peuvent eux-mêmes conduire à modifier le design.
Et, à la fin, la documentation technique doit démontrer la cohérence de l’ensemble.
C’est précisément cette cohérence globale du projet qui est mise en avant dans le portrait publié par Le Figaro.
Le système de management de la qualité conforme à l’ISO 13485, la gestion des risques selon l’ISO 14971, les activités de conception, la vérification et la validation, l’évaluation clinique ou encore la documentation réglementaire ne constituent pas des couches que l’on ajoute progressivement au produit.
Ils font partie d’un même système.
À quel moment intégrer les exigences réglementaires dans le développement d’un dispositif médical ?
Le plus tôt possible.
Cela ne signifie pas qu’il faille transformer chaque réunion de conception en revue réglementaire de trois heures. Ce serait une manière assez efficace de rendre tout le monde allergique au MDR.
Il s’agit plutôt d’identifier suffisamment tôt les exigences qui peuvent influencer le développement du produit.
Sous le Règlement (UE) 2017/745 (MDR), le fabricant doit pouvoir démontrer la maîtrise de son dispositif tout au long de son cycle de vie. Cela implique notamment de relier les exigences applicables, la gestion des risques, les choix de conception, les activités de vérification et de validation et les données cliniques.
Pour un dispositif destiné également au marché américain, la stratégie doit également prendre en compte suffisamment tôt les exigences FDA et les activités de Design Controls applicables.
Dans le portrait publié par Le Figaro, cette approche est résumée par une idée à laquelle nous tenons particulièrement : la réglementation ne devrait pas être considérée uniquement comme une contrainte à satisfaire, mais comme un cadre permettant de structurer le projet.
Lorsqu’elle est intégrée suffisamment tôt, elle permet de clarifier les choix, de mieux maîtriser les risques et d’éviter de devoir reconstruire a posteriori la démonstration de conformité.
Car « faire le dossier réglementaire » lorsque le produit est terminé est techniquement possible dans certains cas.
C’est simplement rarement la manière la plus confortable de découvrir que certaines preuves auraient dû être générées deux ans auparavant.
Comment accompagner une startup MedTech dans le développement d’un dispositif médical ?
Pour une startup, l’enjeu est généralement de mettre suffisamment de structure dès le départ sans construire une organisation disproportionnée par rapport à la maturité du projet.
Prenons le cas d’une jeune société développant son premier dispositif médical.
L’équipe est souvent très orientée produit. Elle connaît parfaitement la technologie qu’elle développe, mais doit simultanément découvrir le MDR, l’ISO 13485, l’ISO 14971, la documentation de conception, l’évaluation clinique ou encore les attentes d’un organisme notifié.
L’objectif n’est pas de ralentir la R&D en lui imposant immédiatement une organisation digne d’un fabricant commercialisant cinquante références.
Il faut en revanche poser suffisamment tôt les bonnes fondations : stratégie réglementaire, classification du dispositif, exigences de conception, gestion des risques, planification de la V&V, traçabilité des décisions et système qualité adapté.
C’est cette structuration initiale qui permet ensuite au projet d’évoluer sans devoir régulièrement revenir en arrière.
Le Figaro souligne notamment ce rôle de CSDmed auprès des startups : structurer simultanément la R&D, le système qualité et la stratégie de marquage CE dès les premières phases du projet.
Et pour un fabricant de dispositifs médicaux déjà établi ?
Le problème est souvent différent.
Imaginons cette fois un fabricant disposant déjà d’un SMQ ISO 13485, de produits commercialisés et d’équipes R&D, qualité et affaires réglementaires structurées.
Il ne s’agit plus de construire les fondations.
Il faut souvent identifier pourquoi des éléments qui fonctionnent individuellement ne racontent pas exactement la même histoire lorsqu’on les rapproche.
Une exigence apparaît dans le cahier des charges mais pas dans le plan de vérification. Une mesure de maîtrise du risque est revendiquée dans le dossier de gestion des risques sans que sa validation soit clairement démontrée. Une indication diffère légèrement entre l’IFU, l’évaluation clinique et la documentation technique. Une modification de conception a bien été réalisée, mais sa traçabilité réglementaire est incomplète.
Pris séparément, chacun de ces écarts peut sembler mineur.
Lorsqu’un organisme notifié commence à tirer sur le fil, l’expérience devient rapidement plus intéressante.
Dans ce contexte, l’accompagnement consiste davantage à sécuriser la documentation technique, aligner les pratiques et rétablir la cohérence entre les différentes composantes du dossier. C’est l’autre situation décrite dans le portrait du Figaro.
Ces deux exemples illustrent pourquoi l’accompagnement d’une MedTech ne peut pas être totalement standardisé : les besoins d’une entreprise qui développe son premier prototype ne sont pas ceux d’un fabricant préparant une nouvelle soumission MDR ou répondant aux non-conformités d’un organisme notifié.
Pourquoi CSDmed associe-t-elle expertise technique et expertise réglementaire ?
CSDmed est une société de conseil basée à Monaco spécialisée dans le développement des dispositifs médicaux, avec une approche couvrant la R&D, la qualité et les affaires réglementaires.
Cette approche vient en grande partie de son histoire.
Avant de créer CSDmed en 2020, Guillaume Valenzuela a travaillé dans plusieurs environnements industriels : spatial, automobile, électronique et systèmes techniques complexes, avant de passer près de douze années chez un fabricant monégasque de dispositifs médicaux.
Cette double culture, ingénierie et dispositifs médicaux, explique en partie notre manière d’aborder les sujets réglementaires.
Une exigence n’a réellement de sens que si l’on comprend ce qu’elle implique pour le produit et pour le projet.
Inversement, une excellente décision technique peut devenir problématique si ses conséquences en matière de risques, de vérification, de validation ou de conformité réglementaire n’ont pas été anticipées.
C’est aussi pour cette raison que CSDmed participe à des groupes de travail AFNOR : comprendre les textes est indispensable, mais comprendre leur logique, leur évolution et leurs conséquences pratiques pour les fabricants l’est tout autant.
Comment rendre la réglementation des dispositifs médicaux plus pragmatique ?
Être pragmatique ne signifie pas faire moins de réglementaire.
Cela signifie faire ce qui est nécessaire, au bon moment, avec un niveau de justification adapté au risque et au projet.
Un bon système qualité n’est pas celui qui possède le plus grand nombre de procédures.
Un bon dossier technique n’est pas celui qui contient le plus grand nombre de pages.
Et une bonne stratégie réglementaire n’est certainement pas celle qui produit le plus grand nombre de tableaux Excel.
Ce qui compte est de pouvoir démontrer, de manière cohérente et documentée, pourquoi le dispositif est sûr, performant et conforme aux exigences qui lui sont applicables.
Cette philosophie rejoint une phrase reprise dans l’article du Figaro :
« La performance se construit dans le détail, dans la régularité, et dans la capacité à rester exigeant jusqu’au dernier moment. »
Elle vient initialement du sport. Mais elle décrit assez bien ce qui distingue également un projet de dispositif médical correctement maîtrisé d’un projet dans lequel la conformité doit être reconstruite à la fin.
FAQ – Conseil et réglementation des dispositifs médicaux
Qu’est-ce qu’un consultant en réglementation des dispositifs médicaux ?
Un consultant en réglementation des dispositifs médicaux accompagne un fabricant dans l’identification, l’interprétation et la mise en œuvre des exigences applicables à son produit et à son organisation. Selon le projet, son intervention peut concerner la stratégie réglementaire, le marquage CE selon le MDR 2017/745, la documentation technique, la gestion des risques, le système qualité ISO 13485 ou encore les exigences FDA.
Quand faire intervenir un consultant MDR dans un projet de dispositif médical ?
Idéalement, dès les premières étapes du développement lorsque certaines décisions peuvent avoir des conséquences sur la classification, la stratégie clinique, la gestion des risques ou les activités de vérification et validation. Une intervention plus tardive reste possible, notamment pour sécuriser une documentation technique existante ou traiter des écarts identifiés lors d’une évaluation.
CSDmed accompagne-t-elle uniquement le marquage CE selon le MDR ?
Non. L’accompagnement de CSDmed couvre les trois dimensions R&D, qualité et réglementaire, notamment le développement produit, les systèmes de management de la qualité ISO 13485, le MDR 2017/745, la gestion des risques et les problématiques réglementaires FDA.
CSDmed peut-elle accompagner des fabricants hors de Monaco et de France ?
Oui. CSDmed est basée à Monaco et intervient auprès de fabricants de dispositifs médicaux en France comme à l’international. Cette dimension internationale de l’activité est également évoquée dans le portrait publié par Le Figaro.
Conclusion
Structurer suffisamment tôt la R&D, la qualité et le réglementaire ne supprime évidemment pas la complexité du développement d’un dispositif médical.
Cela permet en revanche de la maîtriser.
Comme nous l’expliquons dans l’article du Figaro, lorsque les bases sont solides, les projets peuvent avancer de manière plus fluide, plus rapide et surtout plus robuste.
C’est précisément le rôle que CSDmed cherche à jouer auprès des fabricants : apporter suffisamment d’expertise et de structure pour sécuriser le projet, tout en conservant une approche pragmatique adaptée au produit, à l’entreprise et à son niveau de maturité.
Nous sommes disponibles pour échanger sur vos projets et vous aider à structurer un développement solide, efficace et conforme aux attentes CE et FDA. Contactez-nous.
Ressources associées
Pour poursuivre la lecture :
CSDmed dans Le Figaro – portrait publié le 23 septembre 2026
Ils parlent de nous – publications et médias consacrés à CSDmed
Qu’est-ce qu’un bon accompagnement réglementaire pour une start-up ?
ISO 14971 et start-ups : comment débuter l’analyse des risques sans s’y perdre