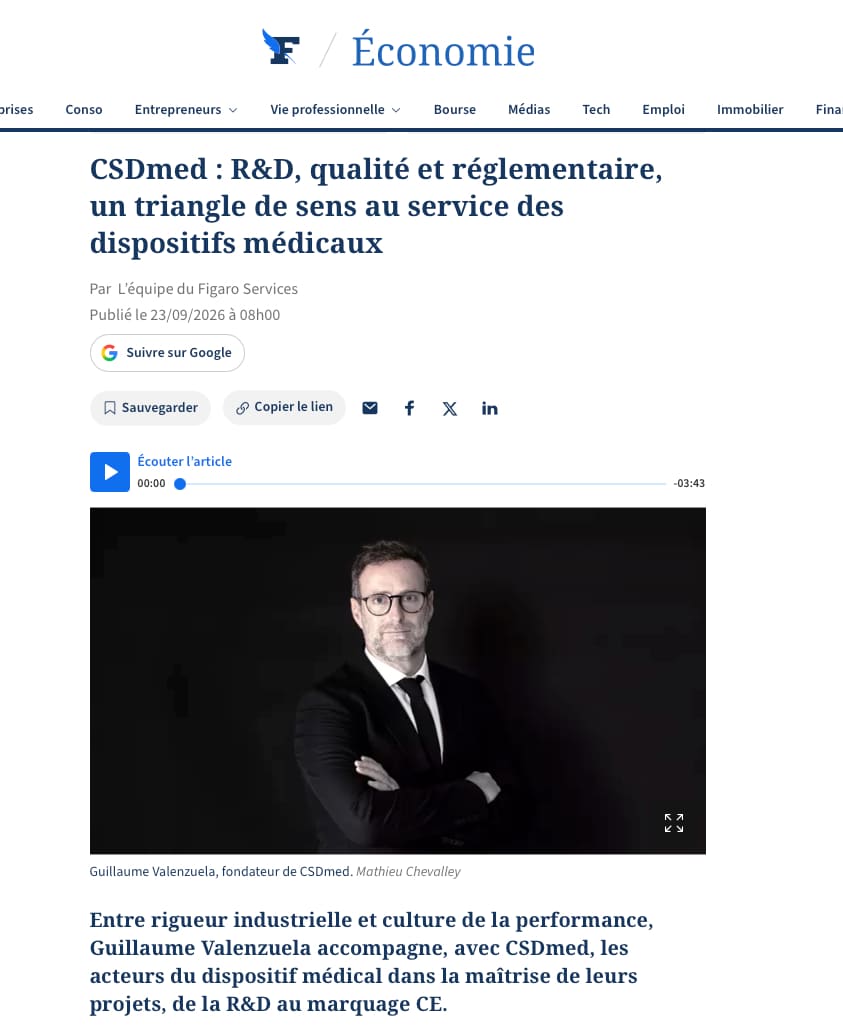
CSDmed no Le Figaro: I&D, qualidade e conformidade regulamentar ao serviço dos dispositivos médicos
Resumo da imprensa
A 23 de setembro de 2026, o jornal Le Figaro dedicou um artigo à CSDmed e ao seu fundador, Guillaume Valenzuela, em torno de uma convicção que molda a nossa forma de trabalhar: no domínio dos dispositivos médicos, a I&D, a qualidade e a regulamentação nunca devem ser consideradas como três temas independentes.
O artigo, intitulado «CSDmed: I&D, qualidade e assuntos regulamentares, um triângulo de sentido ao serviço dos dispositivos médicos», retrata a trajetória que deu origem à CSDmed, mas sobretudo a nossa forma de acompanhar os fabricantes, desde a conceção até à marcação CE.
Leia o artigo da CSDmed no Le Figaro
Descubra a secção «Falam de nós»
Para além do retrato, esta publicação é uma oportunidade para relembrar um princípio que parece simples, mas que se torna muito menos óbvio quando um projeto entra na fase concreta: um dispositivo médico não se desenvolve por um lado enquanto a qualidade e os aspetos regulamentares se ocupam da conformidade por outro.
Por que razão a I&D, a qualidade e os assuntos regulamentares não podem ser geridos separadamente num projeto de dispositivo médico?
Em muitos projetos, estas três áreas continuam a ser abordadas sucessivamente.
A I&D desenvolve o produto. A qualidade estabelece o SMQ e os procedimentos. A área regulamentar intervém quando é necessário preparar o dossiê técnico e obter a marcação CE.
No papel, cada uma tem o seu âmbito de atuação. Na realidade, as fronteiras são muito menos nítidas.
Uma decisão de conceção pode alterar o perfil de risco do dispositivo. Um requisito regulamentar pode impor determinadas atividades de verificação ou validação. Uma evolução da utilização prevista pode afetar a classificação, a avaliação clínica ou a estratégia regulamentar. Os resultados da gestão de riscos podem, por si só, levar a alterações na conceção.
E, no final, a documentação técnica deve demonstrar a coerência do conjunto.
É precisamente esta coerência global do projeto que é destacada no retrato publicado pelo «Le Figaro».
O sistema de gestão da qualidade em conformidade coma norma ISO 13485, a gestão de riscos de acordo coma norma ISO 14971, as atividades de conceção, verificação e validação, a avaliação clínica ou ainda a documentação regulamentar não constituem camadas que se vão acrescentando progressivamente ao produto.
Fazem parte de um mesmo sistema.
Em que momento se devem integrar os requisitos regulamentares no desenvolvimento de um dispositivo médico?
O mais cedo possível.
Isso não significa que seja necessário transformar cada reunião de conceção numa revisão regulamentar de três horas. Essa seria uma forma bastante eficaz de fazer com que toda a gente ficasse avesso ao MDR.
Trata-se, antes, de identificar atempadamente os requisitos que podem influenciar o desenvolvimento do produto.
Nos termos do Regulamento (UE) n.º 2017/745 (MDR), o fabricante deve ser capaz de demonstrar o controlo do seu dispositivo ao longo de todo o seu ciclo de vida. Isto implica, nomeadamente, estabelecer uma ligação entre os requisitos aplicáveis, a gestão de riscos, as escolhas de conceção, as atividades de verificação e validação e os dados clínicos.
No caso de um dispositivo destinado também ao mercado norte-americano, a estratégia deve igualmente ter em conta, numa fase suficientemente precoce, os requisitos da FDA e as atividades de «Design Controls» aplicáveis.
No artigo publicado pelo Le Figaro, esta abordagem é resumida por uma ideia à qual atribuímos especial importância: a regulamentação não deve ser considerada apenas como uma restrição a cumprir, mas sim como um quadro que permite estruturar o projeto.
Quando integrada numa fase suficientemente precoce, permite clarificar as escolhas, controlar melhor os riscos e evitar ter de reconstruir a posteriori a demonstração de conformidade.
Pois «elaborar o dossiê regulamentar» quando o produto está concluído é tecnicamente possível em certos casos.
Simplesmente, raramente é a forma mais confortável de descobrir que certas provas deveriam ter sido geradas dois anos antes.
Como acompanhar uma startup de tecnologia médica no desenvolvimento de um dispositivo médico?
Para uma startup, o desafio consiste geralmente em estabelecer uma estrutura suficiente desde o início, sem construir uma organização desproporcional em relação à maturidade do projeto.
Tomemos o caso de uma empresa jovem que está a desenvolver o seu primeiro dispositivo médico.
A equipa está frequentemente muito orientada para o produto. Conhece na perfeição a tecnologia que está a desenvolver, mas tem, simultaneamente, de se familiarizar com o MDR, a norma ISO 13485, a norma ISO 14971, a documentação de conceção, a avaliação clínica ou ainda as expectativas de um organismo notificado.
O objetivo não é abrandar a I&D, impondo-lhe imediatamente uma organização digna de um fabricante que comercializa cinquenta referências.
Em vez disso, é necessário estabelecer as bases corretas com a devida antecedência: estratégia regulamentar, classificação do dispositivo, requisitos de conceção, gestão de riscos, planeamento da V&V, rastreabilidade das decisões e um sistema de qualidade adequado.
É esta estruturação inicial que permite, posteriormente, que o projeto evolua sem ter de recuar regularmente.
O jornal «Le Figaro» destaca, nomeadamente, este papel da CSDmed junto das startups: estruturar simultaneamente a I&D, o sistema de qualidade e a estratégia de marcação CE desde as primeiras fases do projeto.
E no caso de um fabricante de dispositivos médicos já estabelecido?
O problema é frequentemente diferente.
Imaginemos, desta vez, um fabricante que já dispõe de um SMQ ISO 13485, de produtos comercializados e de equipas estruturadas de I&D, qualidade e assuntos regulamentares.
Já não se trata de construir os alicerces.
Muitas vezes, é necessário identificar por que razão elementos que funcionam individualmente não contam exatamente a mesma história quando são reunidos.
Uma exigência surge no caderno de encargos, mas não no plano de verificação. Uma medida de controlo de risco é reivindicada no dossiê de gestão de riscos sem que a sua validação seja claramente demonstrada. Uma indicação difere ligeiramente entre o folheto informativo, a avaliação clínica e a documentação técnica. Foi efetivamente realizada uma alteração de conceção, mas a sua rastreabilidade regulamentar está incompleta.
Consideradas separadamente, cada uma destas discrepâncias pode parecer menor.
Quando um organismo notificado começa a puxar o fio, a situação torna-se rapidamente mais interessante.
Neste contexto, o acompanhamento consiste mais em garantir a segurança da documentação técnica, alinhar as práticas e restabelecer a coerência entre os diferentes componentes do dossiê. É esta a outra situação descrita no artigo do Figaro.
Estes dois exemplos ilustram por que razão o acompanhamento de uma empresa de tecnologia médica não pode ser totalmente padronizado: as necessidades de uma empresa que desenvolve o seu primeiro protótipo não são as mesmas de um fabricante que prepara uma nova candidatura ao abrigo do MDR ou que responde a casos de não conformidade de um organismo notificado.
Por que razão a CSDmed combina conhecimentos técnicos e regulamentares?
A CSDmed é uma empresa de consultoria sediada no Mónaco, especializada no desenvolvimento de dispositivos médicos, com uma abordagem que abrange a I&D, a qualidade e os assuntos regulamentares.
Esta abordagem deve-se, em grande parte, à sua história.
Antes de fundar a CSDmed em 2020, Guillaume Valenzuela trabalhou em vários setores industriais: aeroespacial, automóvel, eletrónica e sistemas técnicos complexos, antes de passar cerca de doze anos num fabricante monegasco de dispositivos médicos.
Esta dupla formação, em engenharia e dispositivos médicos, explica em parte a nossa forma de abordar as questões regulamentares.
Uma exigência só faz realmente sentido se compreendermos o que ela implica para o produto e para o projeto.
Por outro lado, uma excelente decisão técnica pode tornar-se problemática se as suas consequências em termos de riscos, verificação, validação ou conformidade regulamentar não tiverem sido antecipadas.
É também por esta razão que a CSDmed participa em grupos de trabalho da AFNOR: compreender os textos é indispensável, mas compreender a sua lógica, a sua evolução e as suas consequências práticas para os fabricantes é igualmente essencial.
Como tornar a regulamentação dos dispositivos médicos mais pragmática?
Ser pragmático não significa reduzir a regulamentação.
Significa fazer o que é necessário, no momento certo, com um nível de justificação adequado ao risco e ao projeto.
Um bom sistema de qualidade não é aquele que possui o maior número de procedimentos.
Um bom dossiê técnico não é aquele que contém o maior número de páginas.
E uma boa estratégia regulamentar não é, certamente, aquela que produz o maior número de tabelas do Excel.
O que importa é poder demonstrar, de forma coerente e documentada, por que razão o dispositivo é seguro, eficaz e conforme com os requisitos que lhe são aplicáveis.
Esta filosofia está em sintonia com uma frase citada no artigo do «Le Figaro»:
«O desempenho constrói-se nos detalhes, na regularidade e na capacidade de se manter exigente até ao último momento.»
Esta frase tem origem no desporto. Mas descreve bastante bem o que distingue também um projeto de dispositivo médico devidamente controlado de um projeto em que a conformidade tem de ser reconstruída no final.
Perguntas frequentes – Aconselhamento e regulamentação de dispositivos médicos
O que é um consultor em regulamentação de dispositivos médicos?
Um consultor em regulamentação de dispositivos médicos acompanha um fabricante na identificação, interpretação e implementação dos requisitos aplicáveis ao seu produto e à sua organização. Dependendo do projeto, a sua intervenção pode abranger a estratégia regulamentar, a marcação CE de acordo com o MDR 2017/745, a documentação técnica, a gestão de riscos, o sistema de qualidade ISO 13485 ou ainda os requisitos da FDA.
Quando se deve recorrer a um consultor MDR num projeto de dispositivo médico?
Idealmente, logo nas primeiras fases do desenvolvimento, quando certas decisões podem ter consequências na classificação, na estratégia clínica, na gestão de riscos ou nas atividades de verificação e validação. Uma intervenção mais tardia continua a ser possível, nomeadamente para garantir a conformidade da documentação técnica existente ou para resolver divergências identificadas durante uma avaliação.
A CSDmed presta apoio apenas à marcação CE de acordo com o MDR?
Não. O acompanhamento da CSDmed abrange as três dimensões : I&D, qualidade e regulamentação, nomeadamente o desenvolvimento de produtos, os sistemas de gestão da qualidade ISO 13485, o MDR 2017/745, a gestão de riscos e as questões regulamentares da FDA.
A CSDmed pode prestar apoio a fabricantes fora do Mónaco e de França?
Sim. A CSDmed está sediada no Mónaco e presta serviços a fabricantes de dispositivos médicos tanto em França como a nível internacional. Esta dimensão internacional da atividade é também referida no perfil publicado pelo Le Figaro.
Conclusão
Estruturar atempadamente a I&D, a qualidade e os aspetos regulamentares não elimina, obviamente, a complexidade do desenvolvimento de um dispositivo médico.
No entanto, permite controlá-la.
Tal como explicamos no artigo do Le Figaro, quando as bases são sólidas, os projetos podem avançar de forma mais fluida, mais rápida e, sobretudo, mais robusta.
É precisamente esse o papel que a CSDmed procura desempenhar junto dos fabricantes: proporcionar conhecimentos especializados e uma estrutura suficientes para garantir a segurança do projeto, mantendo ao mesmo tempo uma abordagem pragmática adaptada ao produto, à empresa e ao seu nível de maturidade.
Estamos à disposição para debater os seus projetos e ajudá-lo a estruturar um desenvolvimento sólido, eficaz e em conformidade com as exigências da CE e da FDA. Contacte-nos.
Recursos relacionados
Para continuar a leitura:
A CSDmed no Le Figaro – reportagem publicada a 23 de setembro de 2026
Falam de nós – publicações e meios de comunicação dedicados à CSDmed
O que é um bom acompanhamento regulamentar para uma start-up?
ISO 14971 e start-ups: como iniciar a análise de riscos sem se perder