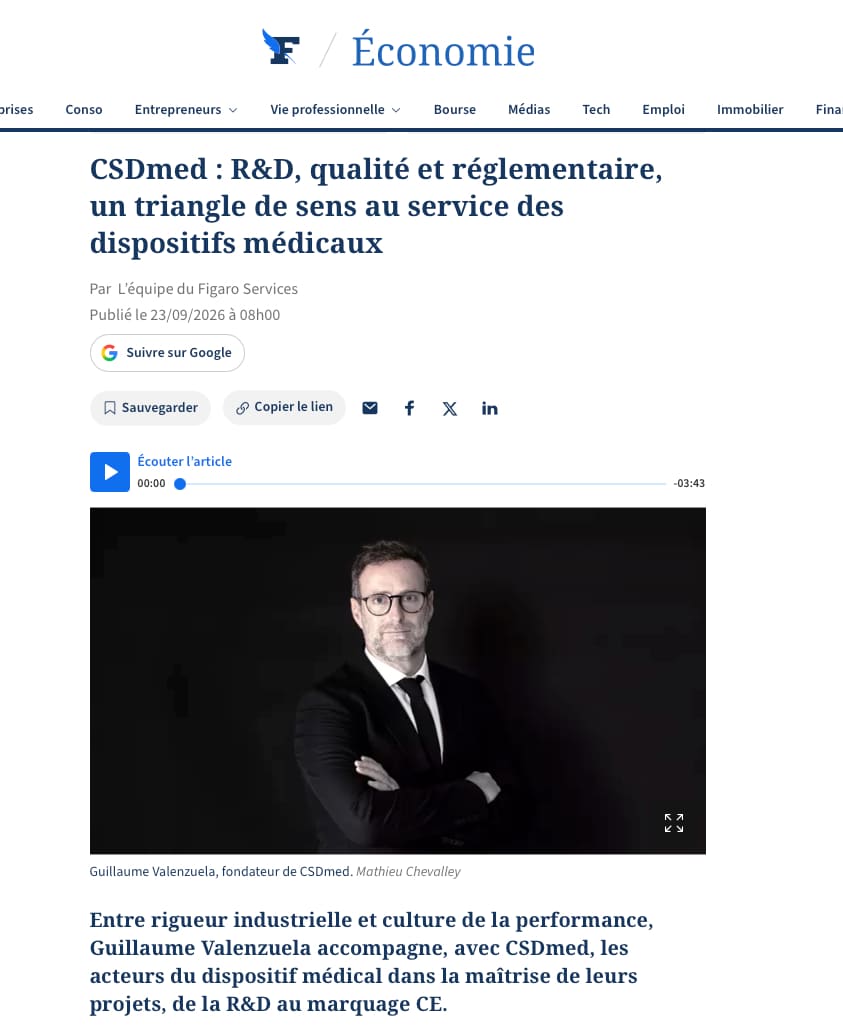
CSDmed in „Le Figaro“: Forschung und Entwicklung, Qualität und Zulassungsangelegenheiten im Dienste der Medizinprodukte
Pressespiegel
Am 23. September 2026 widmete Le Figaro CSDmed und seinem Gründer Guillaume Valenzuela ein Porträt, in dessen Mittelpunkt eine Überzeugung steht, die unsere Arbeitsweise prägt: Im Bereich der Medizinprodukte sollten F&E, Qualität und Regulierungsfragen niemals als drei voneinander unabhängige Themen betrachtet werden.
Der Artikel mit dem Titel „CSDmed: F&E, Qualität und Regulierungsfragen – ein sinnvolles Dreieck im Dienste der Medizinprodukte“ beleuchtet die Entstehungsgeschichte von CSDmed, vor allem aber unsere Art und Weise, Hersteller von der Konzeption bis zur CE-Kennzeichnung zu begleiten.
Lesen Sie den Artikel über CSDmed in Le Figaro
Entdecken Sie die Rubrik „Über uns“
Über das Porträt hinaus bietet diese Veröffentlichung die Gelegenheit, auf einen Grundsatz zurückzukommen, der einfach erscheint, aber weitaus weniger offensichtlich wird, sobald ein Projekt in die konkrete Umsetzung geht: Ein Medizinprodukt wird nicht auf der einen Seite entwickelt, während sich die Bereiche Qualität und Zulassungsrecht auf der anderen Seite um die Konformität kümmern.
Warum können F&E, Qualitätssicherung und Regulierungsangelegenheiten in einem Medizinprodukteprojekt nicht getrennt voneinander verwaltet werden?
In vielen Projekten werden diese drei Bereiche immer noch nacheinander behandelt.
F&E entwickelt das Produkt. Die Qualitätssicherung baut das Qualitätsmanagementsystem (QMS) und die Verfahren auf. Die Regulierungsabteilung kommt ins Spiel, wenn es darum geht, die technischen Unterlagen vorzubereiten und die CE-Kennzeichnung zu erhalten.
Auf dem Papier hat jeder seinen eigenen Zuständigkeitsbereich. In der Realität sind die Grenzen jedoch weitaus weniger klar.
Eine Konstruktionsentscheidung kann das Risikoprofil des Medizinprodukts verändern. Eine regulatorische Anforderung kann bestimmte Überprüfungs- oder Validierungsmaßnahmen vorschreiben. Eine Änderung des Verwendungszwecks kann sich auf die Klassifizierung, die klinische Bewertung oder die Zulassungsstrategie auswirken. Die Ergebnisse des Risikomanagements können wiederum zu einer Änderung des Designs führen.
Und letztendlich muss die technische Dokumentation die Kohärenz des Gesamtprojekts belegen.
Genau diese Gesamtkohärenz des Projekts wird in dem von Le Figaro veröffentlichten Porträt hervorgehoben.
Das Qualitätsmanagementsystem gemäßISO 13485, das Risikomanagement nachISO 14971, die Konstruktions-, Verifizierungs- und Validierungsmaßnahmen, die klinische Bewertung sowie die behördliche Dokumentation sind keine Schichten, die nach und nach auf das Produkt aufgebracht werden.
Sie sind Teil ein und desselben Systems.
Zu welchem Zeitpunkt sollten die regulatorischen Anforderungen in die Entwicklung eines Medizinprodukts integriert werden?
So früh wie möglich.
Das bedeutet nicht, dass jede Konstruktionssitzung in eine dreistündige regulatorische Überprüfung verwandelt werden muss. Das wäre ein ziemlich effektiver Weg, um alle gegen die MDR abzuschrecken.
Vielmehr geht es darum, frühzeitig die Anforderungen zu identifizieren, die die Produktentwicklung beeinflussen können.
Gemäß der Verordnung (EU) 2017/745 (MDR) muss der Hersteller nachweisen können, dass er sein Medizinprodukt während seines gesamten Lebenszyklus unter Kontrolle hat. Dies beinhaltet insbesondere die Verknüpfung der geltenden Anforderungen, des Risikomanagements, der Designentscheidungen, der Verifizierungs- und Validierungsmaßnahmen sowie der klinischen Daten.
Bei einem Medizinprodukt, das auch für den US-Markt bestimmt ist, muss die Strategie zudem frühzeitig die FDA-Anforderungen und die geltenden Design-Controls berücksichtigen.
In dem von Le Figaro veröffentlichten Porträt wird dieser Ansatz durch einen Gedanken zusammengefasst, der uns besonders am Herzen liegt: Die Regulierung sollte nicht nur als eine zu erfüllende Auflage betrachtet werden, sondern als Rahmen, der es ermöglicht, das Projekt zu strukturieren.
Wird sie früh genug einbezogen, ermöglicht sie es, Entscheidungen zu klären, Risiken besser zu beherrschen und zu vermeiden, dass der Konformitätsnachweis nachträglich neu erstellt werden muss.
Denn die „Erstellung der Zulassungsunterlagen“ nach Fertigstellung des Produkts ist in bestimmten Fällen technisch möglich.
Es ist jedoch selten die angenehmste Art, festzustellen, dass bestimmte Nachweise bereits zwei Jahre zuvor hätten erstellt werden müssen.
Wie kann man ein MedTech-Start-up bei der Entwicklung eines Medizinprodukts begleiten?
Für ein Start-up besteht die Herausforderung in der Regel darin, von Anfang an für ausreichend Struktur zu sorgen, ohne dabei eine Organisation aufzubauen, die in keinem Verhältnis zum Reifegrad des Projekts steht.
Nehmen wir den Fall eines jungen Unternehmens, das sein erstes Medizinprodukt entwickelt.
Das Team ist oft sehr produktorientiert. Es kennt die von ihm entwickelte Technologie genau, muss sich aber gleichzeitig mit der MDR, der ISO 13485, der ISO 14971, der Konstruktionsdokumentation, der klinischen Bewertung oder auch den Erwartungen einer benannten Stelle vertraut machen.
Das Ziel besteht nicht darin, die Forschung und Entwicklung zu verlangsamen, indem man ihr sofort eine Organisationsstruktur auferlegt, wie sie einem Hersteller mit fünfzig Produkten angemessen wäre.
Stattdessen gilt es, frühzeitig die richtigen Grundlagen zu schaffen: Regulierungsstrategie, Klassifizierung des Medizinprodukts, Konstruktionsanforderungen, Risikomanagement, Planung der Verifikation und Validierung (V&V), Rückverfolgbarkeit von Entscheidungen und ein geeignetes Qualitätsmanagementsystem.
Erst diese anfängliche Strukturierung ermöglicht es dem Projekt, sich weiterzuentwickeln, ohne regelmäßig auf vorherige Schritte zurückgreifen zu müssen.
„Le Figaro“ hebt insbesondere diese Rolle von CSDmed bei Start-ups hervor: die gleichzeitige Strukturierung von Forschung und Entwicklung, des Qualitätsmanagementsystems und der CE-Kennzeichnungsstrategie bereits in den ersten Projektphasen.
Und wie sieht es bei einem bereits etablierten Hersteller von Medizinprodukten aus?
Da stellt sich oft ein anderes Problem.
Stellen wir uns diesmal einen Hersteller vor, der bereits über ein QMS nach ISO 13485, vermarktete Produkte sowie strukturierte Teams in den Bereichen F&E, Qualität und Regulatory Affairs verfügt.
Es geht nicht mehr darum, das Fundament zu legen.
Oft muss ermittelt werden, warum Elemente, die einzeln funktionieren, nicht genau dasselbe Bild ergeben, wenn man sie zusammenführt.
Eine Anforderung taucht im Lastenheft auf, nicht aber im Prüfplan. Eine Risikokontrollmaßnahme wird im Risikomanagementdossier aufgeführt, ohne dass ihre Validierung eindeutig nachgewiesen ist. Eine Angabe weicht in der Gebrauchsanweisung, der klinischen Bewertung und der technischen Dokumentation leicht voneinander ab. Eine Konstruktionsänderung wurde zwar vorgenommen, ihre regulatorische Rückverfolgbarkeit ist jedoch unvollständig.
Für sich genommen mag jede dieser Abweichungen geringfügig erscheinen.
Wenn eine benannte Stelle jedoch anfängt, am Faden zu ziehen, wird die Sache schnell interessanter.
In diesem Zusammenhang besteht die Begleitung eher darin , die technische Dokumentation abzusichern, die Praktiken anzugleichen und die Kohärenz zwischen den verschiedenen Bestandteilen des Dossiers wiederherzustellen. Dies ist die andere Situation, die im Porträt des Figaro beschrieben wird.
Diese beiden Beispiele veranschaulichen, warum die Begleitung eines Medizintechnikunternehmens nicht vollständig standardisiert werden kann: Die Anforderungen eines Unternehmens, das seinen ersten Prototyp entwickelt, unterscheiden sich von denen eines Herstellers, der einen neuen MDR-Antrag vorbereitet oder auf Nichtkonformitäten einer benannten Stelle reagiert.
Warum verbindet CSDmed technisches Fachwissen mit regulatorischem Know-how?
CSDmed ist ein in Monaco ansässiges Beratungsunternehmen, das sich auf die Entwicklung von Medizinprodukten spezialisiert hat und einen Ansatz verfolgt, der Forschung und Entwicklung, Qualitätssicherung sowie regulatorische Angelegenheiten abdeckt.
Dieser Ansatz ist weitgehend auf die Unternehmensgeschichte zurückzuführen.
Bevor Guillaume Valenzuela im Jahr 2020 CSDmed gründete, war er in verschiedenen Industriezweigen tätig: Raumfahrt, Automobilindustrie, Elektronik und komplexe technische Systeme, bevor er fast zwölf Jahre bei einem monegassischen Hersteller von Medizinprodukten arbeitete.
Diese doppelte Kompetenz – Ingenieurwesen und Medizinprodukte – erklärt zum Teil unsere Herangehensweise an regulatorische Themen.
Eine Anforderung macht nur dann wirklich Sinn, wenn man versteht, was sie für das Produkt und für das Projekt bedeutet.
Umgekehrt kann eine hervorragende technische Entscheidung problematisch werden, wenn ihre Auswirkungen in Bezug auf Risiken, Verifizierung, Validierung oder regulatorische Konformität nicht vorweggenommen wurden.
Auch aus diesem Grund beteiligt sich CSDmed an AFNOR-Arbeitsgruppen: Das Verständnis der Texte ist unerlässlich, aber ebenso wichtig ist es, ihre Logik, ihre Entwicklung und ihre praktischen Konsequenzen für die Hersteller zu verstehen.
Wie lässt sich die Regulierung von Medizinprodukten pragmatischer gestalten?
Pragmatisch zu sein bedeutet nicht, weniger Vorschriften zu befolgen.
Es bedeutet , das Notwendige zum richtigen Zeitpunkt zu tun, mit einem Maß an Begründung, das dem Risiko und dem Projekt angemessen ist.
Ein gutes Qualitätsmanagementsystem zeichnet sich nicht durch die größte Anzahl an Verfahren aus.
Ein gutes technisches Dossier ist nicht dasjenige, das die meisten Seiten enthält.
Und eine gute Regulierungsstrategie ist sicherlich nicht die, die die meisten Excel-Tabellen hervorbringt.
Was zählt, ist, schlüssig und dokumentiert nachweisen zu können, warum das Produkt sicher und leistungsfähig ist und den für es geltenden Anforderungen entspricht.
Diese Philosophie deckt sich mit einem Satz aus dem Artikel im „Figaro“:
„Leistung entsteht im Detail, in der Beständigkeit und in der Fähigkeit, bis zum letzten Moment anspruchsvoll zu bleiben.“
Er stammt ursprünglich aus dem Sport. Aber er beschreibt recht gut, was auch ein gut durchdachtes Projekt für ein Medizinprodukt von einem Projekt unterscheidet, bei dem die Konformität erst am Ende nachträglich hergestellt werden muss.
FAQ – Beratung und Regulierung von Medizinprodukten
Was ist ein Berater für die Regulierung von Medizinprodukten?
Ein Berater für die Regulierung von Medizinprodukten unterstützt einen Hersteller bei der Ermittlung, Auslegung und Umsetzung der für sein Produkt und sein Unternehmen geltenden Anforderungen. Je nach Projekt kann seine Tätigkeit die Regulierungsstrategie, die CE-Kennzeichnung gemäß der MDR 2017/745, die technische Dokumentation, das Risikomanagement, das Qualitätsmanagementsystem nach ISO 13485 oder auch die FDA-Anforderungen betreffen.
Wann sollte ein MDR-Berater in ein Medizinprodukteprojekt einbezogen werden?
Idealerweise bereits in den ersten Entwicklungsphasen, wenn bestimmte Entscheidungen Auswirkungen auf die Klassifizierung, die klinische Strategie, das Risikomanagement oder die Verifizierungs- und Validierungsaktivitäten haben können. Ein späterer Einsatz ist ebenfalls möglich, insbesondere um eine bestehende technische Dokumentation abzusichern oder bei einer Bewertung festgestellte Abweichungen zu beheben.
Begleitet CSDmed ausschließlich die CE-Kennzeichnung gemäß der MDR?
Nein. Die Unterstützung durch CSDmed umfasst die drei Bereiche F&E, Qualität und Regulierungsfragen, insbesondere die Produktentwicklung, Qualitätsmanagementsysteme nach ISO 13485, die MDR 2017/745, das Risikomanagement sowie regulatorische Fragen im Zusammenhang mit der FDA.
Kann CSDmed Hersteller außerhalb von Monaco und Frankreich betreuen?
Ja. CSDmed hat seinen Sitz in Monaco und arbeitet sowohl mit Herstellern von Medizinprodukten in Frankreich als auch international zusammen. Diese internationale Ausrichtung der Tätigkeit wird auch in dem von Le Figaro veröffentlichten Porträt erwähnt.
Fazit
Eine frühzeitige Strukturierung der Bereiche F&E, Qualität und Zulassung beseitigt natürlich nicht die Komplexität der Entwicklung eines Medizinprodukts.
Sie ermöglicht es jedoch, diese Komplexität in den Griff zu bekommen.
Wie wir im Artikel von „Le Figaro“ erläutern: Wenn die Grundlagen solide sind, können Projekte reibungsloser, schneller und vor allem robuster voranschreiten.
Genau diese Rolle möchte CSDmed gegenüber den Herstellern einnehmen: ausreichend Fachwissen und Struktur bereitzustellen, um das Projekt abzusichern, und dabei einen pragmatischen Ansatz beizubehalten, der auf das Produkt, das Unternehmen und dessen Reifegrad zugeschnitten ist.
Wir stehen Ihnen gerne zur Verfügung, um Ihre Projekte zu besprechen und Ihnen dabei zu helfen, eine solide, effiziente und den Anforderungen der CE und der FDA entsprechende Entwicklung zu strukturieren. Kontaktieren Sie uns.
Verwandte Ressourcen
Weiterführende Lektüre:
CSDmed in „Le Figaro“ – Porträt veröffentlicht am 23. September 2026
Man spricht über uns – Veröffentlichungen und Medienberichte über CSDmed
Was macht eine gute regulatorische Begleitung für ein Start-up aus?
ISO 14971 und Start-ups: Wie man die Risikoanalyse in Angriff nimmt, ohne den Überblick zu verlieren