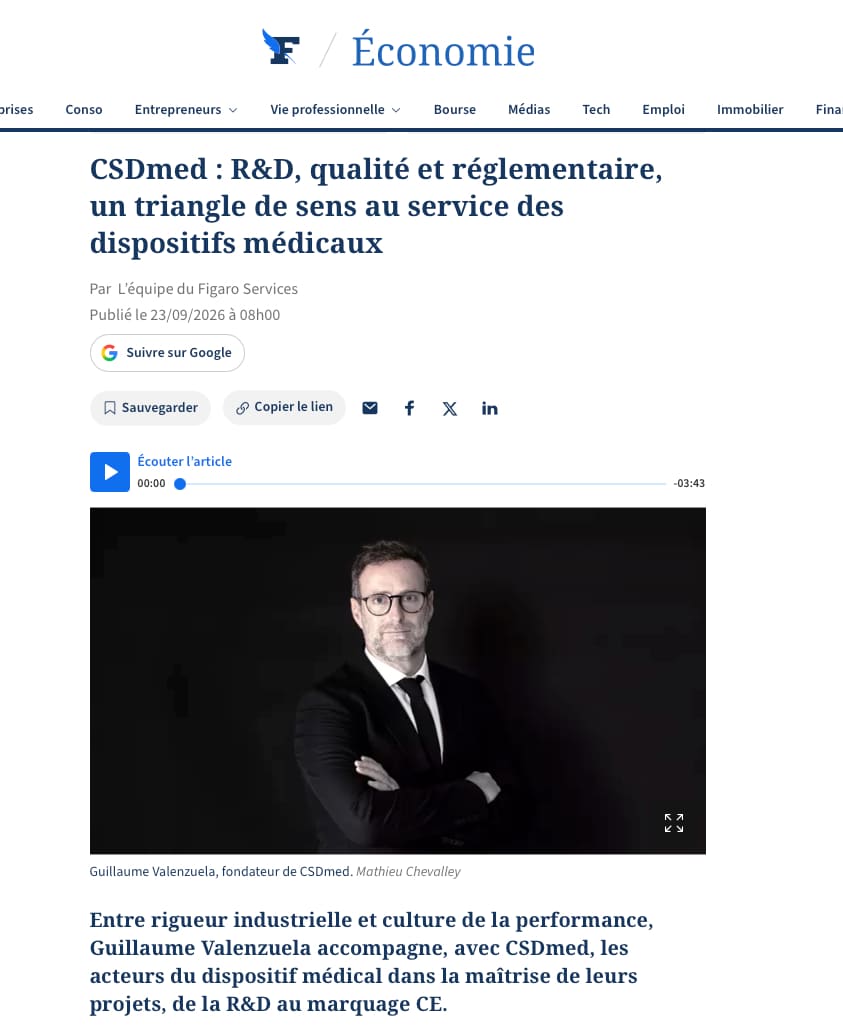
CSDmed en Le Figaro: I+D, calidad y normativa al servicio de los productos sanitarios
Resumen de prensa
El 23 de septiembre de 2026, Le Figaro publicó un reportaje sobre CSDmed y su fundador, Guillaume Valenzuela, en torno a una convicción que define nuestra forma de trabajar: en el ámbito de los productos sanitarios, la I+D, la calidad y la normativa nunca deben considerarse tres aspectos independientes.
El artículo, titulado «CSDmed: I+D, calidad y normativa, un triángulo de sentido al servicio de los productos sanitarios», repasa la trayectoria que dio origen a CSDmed, pero sobre todo nuestra forma de acompañar a los fabricantes, desde el diseño hasta el marcado CE.
Leer el artículo de CSDmed en Le Figaro
Descubre la sección «Hablan de nosotros»
Más allá del perfil, esta publicación es una oportunidad para volver sobre un principio que parece sencillo, pero que se vuelve mucho menos evidente cuando un proyecto se pone en práctica: un producto sanitario no se desarrolla por un lado mientras que los departamentos de calidad y asuntos reglamentarios se ocupan de la conformidad por otro.
¿Por qué no se pueden gestionar por separado la I+D, la calidad y los aspectos normativos en un proyecto de producto sanitario?
En muchos proyectos, estas tres áreas siguen abordándose de forma sucesiva.
I+D desarrolla el producto. El departamento de calidad establece el sistema de gestión de la calidad (SGC) y los procedimientos. El departamento de asuntos regulatorios interviene cuando hay que preparar el expediente técnico y obtener el marcado CE.
Sobre el papel, cada uno tiene su ámbito de actuación. En la realidad, las fronteras son mucho menos claras.
Una decisión de diseño puede modificar el perfil de riesgo del producto sanitario. Un requisito normativo puede imponer determinadas actividades de verificación o validación. Un cambio en el uso previsto puede afectar a la clasificación, la evaluación clínica o la estrategia normativa. Los propios resultados de la gestión de riesgos pueden llevar a modificar el diseño.
Y, al final, la documentación técnica debe demostrar la coherencia del conjunto.
Es precisamente esta coherencia global del proyecto la que se destaca en el reportaje publicado por Le Figaro.
El sistema de gestión de la calidad conforme ala norma ISO 13485, la gestión de riesgos segúnla norma ISO 14971, las actividades de diseño, verificación y validación, la evaluación clínica o incluso la documentación reglamentaria no constituyen capas que se vayan añadiendo progresivamente al producto.
Forman parte de un mismo sistema.
¿En qué momento deben integrarse los requisitos normativos en el desarrollo de un producto sanitario?
Lo antes posible.
Esto no significa que haya que convertir cada reunión de diseño en una revisión reglamentaria de tres horas. Esa sería una forma bastante eficaz de hacer que todo el mundo se hartara del MDR.
Se trata más bien de identificar con suficiente antelación los requisitos que pueden influir en el desarrollo del producto.
En virtud del Reglamento (UE) 2017/745 (MDR), el fabricante debe poder demostrar el control de su producto sanitario a lo largo de todo su ciclo de vida. Esto implica, en particular, establecer vínculos entre los requisitos aplicables, la gestión de riesgos, las decisiones de diseño, las actividades de verificación y validación y los datos clínicos.
En el caso de un producto destinado también al mercado estadounidense, la estrategia debe tener en cuenta con suficiente antelación los requisitos de la FDA y las actividades de «Design Controls» aplicables.
En el reportaje publicado por Le Figaro, este enfoque se resume en una idea que nos parece especialmente importante: la normativa no debe considerarse únicamente como una restricción que hay que cumplir, sino como un marco que permite estructurar el proyecto.
Cuando se integra con la suficiente antelación, permite aclarar las decisiones, controlar mejor los riesgos y evitar tener que reconstruir a posteriori la demostración de conformidad.
Porque «elaborar el expediente reglamentario» una vez finalizado el producto es técnicamente posible en algunos casos.
Pero rara vez es la forma más cómoda de descubrir que ciertas pruebas deberían haberse generado dos años antes.
¿Cómo acompañar a una startup de tecnología médica en el desarrollo de un producto sanitario?
Para una startup, el reto suele consistir en establecer la estructura necesaria desde el principio sin crear una organización desproporcionada en relación con la madurez del proyecto.
Tomemos el caso de una empresa joven que está desarrollando su primer producto sanitario.
El equipo suele estar muy orientado al producto. Conoce a la perfección la tecnología que desarrolla, pero al mismo tiempo debe familiarizarse con el Reglamento sobre productos sanitarios (MDR), las normas ISO 13485 e ISO 14971, la documentación de diseño, la evaluación clínica o incluso las expectativas de un organismo notificado.
El objetivo no es ralentizar la I+D imponiéndole de inmediato una organización propia de un fabricante que comercializa cincuenta referencias.
Por el contrario, es necesario sentar las bases adecuadas con la suficiente antelación: estrategia regulatoria, clasificación del producto sanitario, requisitos de diseño, gestión de riesgos, planificación de la V&V, trazabilidad de las decisiones y un sistema de calidad adecuado.
Es esta estructuración inicial la que permite posteriormente que el proyecto evolucione sin tener que dar marcha atrás con frecuencia.
Le Figaro destaca especialmente este papel de CSDmed con las startups: estructurar simultáneamente la I+D, el sistema de calidad y la estrategia de marcado CE desde las primeras fases del proyecto.
¿Y en el caso de un fabricante de productos sanitarios ya consolidado?
El problema suele ser diferente.
Imaginemos esta vez un fabricante que ya cuenta con un SMQ ISO 13485, productos comercializados y equipos estructurados de I+D, calidad y asuntos reglamentarios.
Ya no se trata de sentar las bases.
A menudo hay que identificar por qué elementos que funcionan individualmente no cuentan exactamente la misma historia cuando se juntan.
Aparece un requisito en el pliego de condiciones, pero no en el plan de verificación. En el expediente de gestión de riesgos se reivindica una medida de control de riesgos sin que se demuestre claramente su validación. Una indicación difiere ligeramente entre el prospecto, la evaluación clínica y la documentación técnica. Se ha llevado a cabo una modificación de diseño, pero su trazabilidad reglamentaria es incompleta.
Consideradas por separado, cada una de estas discrepancias puede parecer insignificante.
Cuando un organismo notificado empieza a tirar del hilo, la experiencia se vuelve rápidamente más interesante.
En este contexto, el acompañamiento consiste más bien en afianzar la documentación técnica, armonizar las prácticas y restablecer la coherencia entre los distintos componentes del expediente. Esta es la otra situación descrita en el reportaje de Le Figaro.
Estos dos ejemplos ilustran por qué el acompañamiento a una empresa de tecnología médica no puede estar totalmente estandarizado: las necesidades de una empresa que desarrolla su primer prototipo no son las mismas que las de un fabricante que prepara una nueva solicitud conforme al MDR o que responde a las no conformidades señaladas por un organismo notificado.
¿Por qué CSDmed combina la experiencia técnica con la experiencia en materia normativa?
CSDmed es una consultora con sede en Mónaco especializada en el desarrollo de productos sanitarios, con un enfoque que abarca la I+D, la calidad y los asuntos reglamentarios.
Este enfoque se debe en gran parte a su trayectoria.
Antes de fundar CSDmed en 2020, Guillaume Valenzuela trabajó en diversos sectores industriales —aeroespacial, automovilístico, electrónico y de sistemas técnicos complejos— antes de pasar casi doce años en una empresa monegasca fabricante de productos sanitarios.
Esta doble experiencia, en ingeniería y en productos sanitarios, explica en parte nuestra forma de abordar los temas normativos.
Un requisito solo tiene sentido si se comprende lo que implica para el producto y para el proyecto.
Por el contrario, una excelente decisión técnica puede resultar problemática si no se han previsto sus consecuencias en materia de riesgos, verificación, validación o cumplimiento normativo.
También por esta razón, CSDmed participa en los grupos de trabajo de AFNOR: comprender los textos es imprescindible, pero comprender su lógica, su evolución y sus consecuencias prácticas para los fabricantes lo es igualmente.
¿Cómo hacer que la normativa sobre productos sanitarios sea más pragmática?
Ser pragmático no significa reducir la normativa.
Significa hacer lo necesario, en el momento adecuado, con un nivel de justificación adecuado al riesgo y al proyecto.
Un buen sistema de calidad no es aquel que cuenta con el mayor número de procedimientos.
Un buen expediente técnico no es aquel que contiene el mayor número de páginas.
Y una buena estrategia normativa no es, desde luego, aquella que genera el mayor número de hojas de cálculo de Excel.
Lo que importa es poder demostrar, de forma coherente y documentada, por qué el producto es seguro, eficaz y cumple con los requisitos que le son aplicables.
Esta filosofía coincide con una frase recogida en el artículo de Le Figaro:
«El rendimiento se construye en los detalles, en la constancia y en la capacidad de seguir siendo exigente hasta el último momento».
Proviene inicialmente del deporte. Pero describe bastante bien lo que distingue también a un proyecto de producto sanitario correctamente gestionado de un proyecto en el que la conformidad debe reconstruirse al final.
Preguntas frecuentes: Asesoramiento y normativa sobre productos sanitarios
¿Qué es un consultor en normativa de productos sanitarios?
Un consultor en normativa de productos sanitarios asesora a un fabricante en la identificación, interpretación y aplicación de los requisitos aplicables a su producto y a su organización. Dependiendo del proyecto, su intervención puede abarcar la estrategia normativa, el marcado CE según el MDR 2017/745, la documentación técnica, la gestión de riesgos, el sistema de calidad ISO 13485 o incluso los requisitos de la FDA.
¿Cuándo conviene recurrir a un consultor especializado en el MDR en un proyecto de producto sanitario?
Lo ideal es hacerlo desde las primeras fases del desarrollo, cuando ciertas decisiones pueden tener consecuencias en la clasificación, la estrategia clínica, la gestión de riesgos o las actividades de verificación y validación. También es posible una intervención más tardía, especialmente para garantizar la conformidad de la documentación técnica existente o para subsanar las discrepancias detectadas durante una evaluación.
¿CSDmed solo presta apoyo en el marcado CE según el MDR?
No. El asesoramiento de CSDmed abarca las tres dimensiones : I+D, calidad y normativa, en particular el desarrollo de productos, los sistemas de gestión de la calidad según la norma ISO 13485, el MDR 2017/745, la gestión de riesgos y las cuestiones normativas de la FDA.
¿Puede CSDmed prestar apoyo a fabricantes fuera de Mónaco y de Francia?
Sí. CSDmed tiene su sede en Mónaco y presta sus servicios a fabricantes de productos sanitarios tanto en Francia como a nivel internacional. Esta dimensión internacional de su actividad también se menciona en el reportaje publicado por Le Figaro.
Conclusión
Estructurar con suficiente antelación las áreas de I+D, calidad y asuntos reglamentarios no elimina, evidentemente, la complejidad del desarrollo de un producto sanitario.
Sin embargo, permite controlarla.
Como explicamos en el artículo de Le Figaro, cuando las bases son sólidas, los proyectos pueden avanzar de forma más fluida, más rápida y, sobre todo, más sólida.
Este es precisamente el papel que CSDmed pretende desempeñar con los fabricantes: aportar la experiencia y la estructura necesarias para garantizar la seguridad del proyecto, al tiempo que se mantiene un enfoque pragmático adaptado al producto, a la empresa y a su nivel de madurez.
Estamos a su disposición para hablar sobre sus proyectos y ayudarle a estructurar un desarrollo sólido, eficaz y conforme a los requisitos de la CE y la FDA. Póngase en contacto con nosotros.
Recursos relacionados
Para seguir leyendo:
CSDmed en Le Figaro: reportaje publicado el 23 de septiembre de 2026
Hablan de nosotros: publicaciones y medios de comunicación dedicados a CSDmed
¿En qué consiste un buen asesoramiento normativo para una start-up?
La norma ISO 13485 para las start-ups: tres enfoques realistas
La norma ISO 14971 y las start-ups: cómo iniciar el análisis de riesgos sin perderse por el camino