Regolamento di esecuzione (UE) 2022/2346 e (UE) 2023/1194 del regime di cui all'allegato XVI del DMS 2017/745 - gestione del rischio e disposizioni transitorie
Medical devices regulation
Alcuni dispositivi che non hanno uno scopo medico previsto sono comunque soggetti al regolamento MDR 2017/745 relativo ai dispositivi medici. Sono considerati con rischi paragonabili a quelli dei dispositivi medici e sono elencati nell'allegato XVI del MDR.
Il Regolamento di esecuzione (UE) 2022/2346 modificato dal Regolamento di esecuzione (UE) 2023/1194 definisce specifiche comuni per questi dispositivi non medici. Le disposizioni transitorie e i requisiti di gestione del rischio sono descritti in questo documento.
Promemoria delle aspettative del MDR 2017/745 per quanto riguarda i prodotti dell'Allegato XVI
Per i dispositivi elencati nell'allegato XVI, i requisiti generali di sicurezza stabiliti ai punti 1 e 8 dell'allegato I, capitolo I, sono interpretati nel senso che il dispositivo, utilizzato in condizioni normali e conformemente alla sua destinazione d'uso, non presenta alcun rischio o presenta un rischio non superiore al rischio massimo accettabile legato all'uso del prodotto, in modo da garantire un livello elevato di protezione della sicurezza e della salute delle persone.
Requisiti generali
I requisiti generali in termini di gestione del rischio e di informazioni per gli utenti sono descritti nell'Allegato I del Regolamento (UE) 2023/1194
⚠️ Gestione del rischio
Il processo di gestione del rischio viene richiamato (e rimane molto vicino ai principi della ISO 14971):
- valutazione del rischio (RM);
- Riferimenti e descrizione dei dispositivi
- Elenco delle attività di gestione del rischio da svolgere
- Specifica delle fasi del ciclo di vita del dispositivo coperte dal RM
- Ruoli e responsabilità
- Criteri di accettabilità del rischio*
- Criteri per la raccolta di informazioni in fase di produzione e post-produzione
- identificazione dei pericoli e analisi dei rischi;
- In condizioni d'uso normali e in caso di uso improprio ragionevolmente prevedibile.
- Stima della gravità e della probabilità di accadimento del danno
- Valutazione del rischio;
- Determinare se i rischi sono accettabili
- gestione del rischio e valutazione dei rischi residui;
- Elenco delle misure di controllo del rischio e valutazione della loro efficacia
- Elenco dei rischi residui dopo la riduzione del rischio
- Gestione dei rischi nel seguente ordine di preferenza:
- a) l'integrazione della sicurezza nella progettazione;
- b) l'integrazione della sicurezza nella produzione;
- c) misure di protezione nel dispositivo stesso o nel processo di fabbricazione;
- d) informazioni sulla sicurezza e, se del caso, formazione degli utenti.
- revisione della gestione del rischio;
- Verificare che le procedure di gestione del rischio siano state rispettate
- Il rischio residuo complessivo è accettabile e i rischi sono stati eliminati o ridotti il più possibile.
- attività di produzione e post-produzione.
- Raccolta di informazioni e processo di revisione
* Per quanto riguarda i criteri di accettabilità, ecco cosa specificano i regolamenti attuativi:
I produttori tengono conto del fatto che tutti i rischi, compresi quelli associati all'intervento chirurgico, devono essere eliminati o ridotti il più possibile. Se gli effetti collaterali indesiderati sono di natura transitoria e non richiedono un intervento medico o chirurgico per prevenire una malattia pericolosa per la vita, una compromissione permanente di una funzione anatomica o un'alterazione permanente di una struttura anatomica, i rischi residui possono essere considerati accettabili. Se una o più delle condizioni stabilite in questa sezione non sono soddisfatte, il produttore fornisce una giustificazione per dimostrare l'accettabilità dei rischi.
📄 Informazioni sulla sicurezza
- Poiché la destinazione non è medica, le informazioni non devono contenere alcuna indicazione di beneficio clinico
- Etichetta
- Indica la dicitura "destinazione non medica:" seguita da una descrizione di questa destinazione non medica.
Se possibile, informazioni relative alle categorie di utenti;
le prestazioni previste del dispositivo
i rischi derivanti dall'uso del dispositivo.
- Istruzioni per l'uso
- Include informazioni relative alle categorie di utenti;
Descrizione delle prestazioni attese del dispositivo (quale effetto non medico ci si può aspettare dall'uso del dispositivo);
Descrizione dei rischi residui del dispositivo, comprese le misure di controllo associate, presentate in modo chiaro e facilmente comprensibile, in modo che il consumatore possa decidere con cognizione di causa se sottoporsi al trattamento con questo dispositivo, se farselo impiantare o se utilizzarlo in qualsiasi altro modo;
La durata di vita prevista o il periodo di riassorbimento previsto del dispositivo, nonché l'eventuale follow-up necessario;
Il riferimento a qualsiasi norma armonizzata e a qualsiasi specifica comune applicabile al dispositivo.
Requisiti specifici
I requisiti specifici per ogni tipo di prodotto elencati nell'allegato XVI del MDR 2017/745 sono elencati negli allegati da II a VII del Regolamento 2022/2346.
Disposizioni transitorie per i dispositivi non medici
Le regole sono definite nell'articolo 2 del regolamento 2022/2346 e sono state modificate dal regolamento 2023/1194.
In sostanza, ecco cosa è necessario ricordare:
Termini e condizioni
- il prodotto era già legalmente commercializzato nell'Unione prima del 22 giugno 2023 e continua ad essere conforme ai requisiti del diritto dell'Unione Europea e del diritto nazionale ad esso applicabili prima del 22 giugno 2023
- non vi sono modifiche significative al design e alla destinazione d'uso del prodotto.
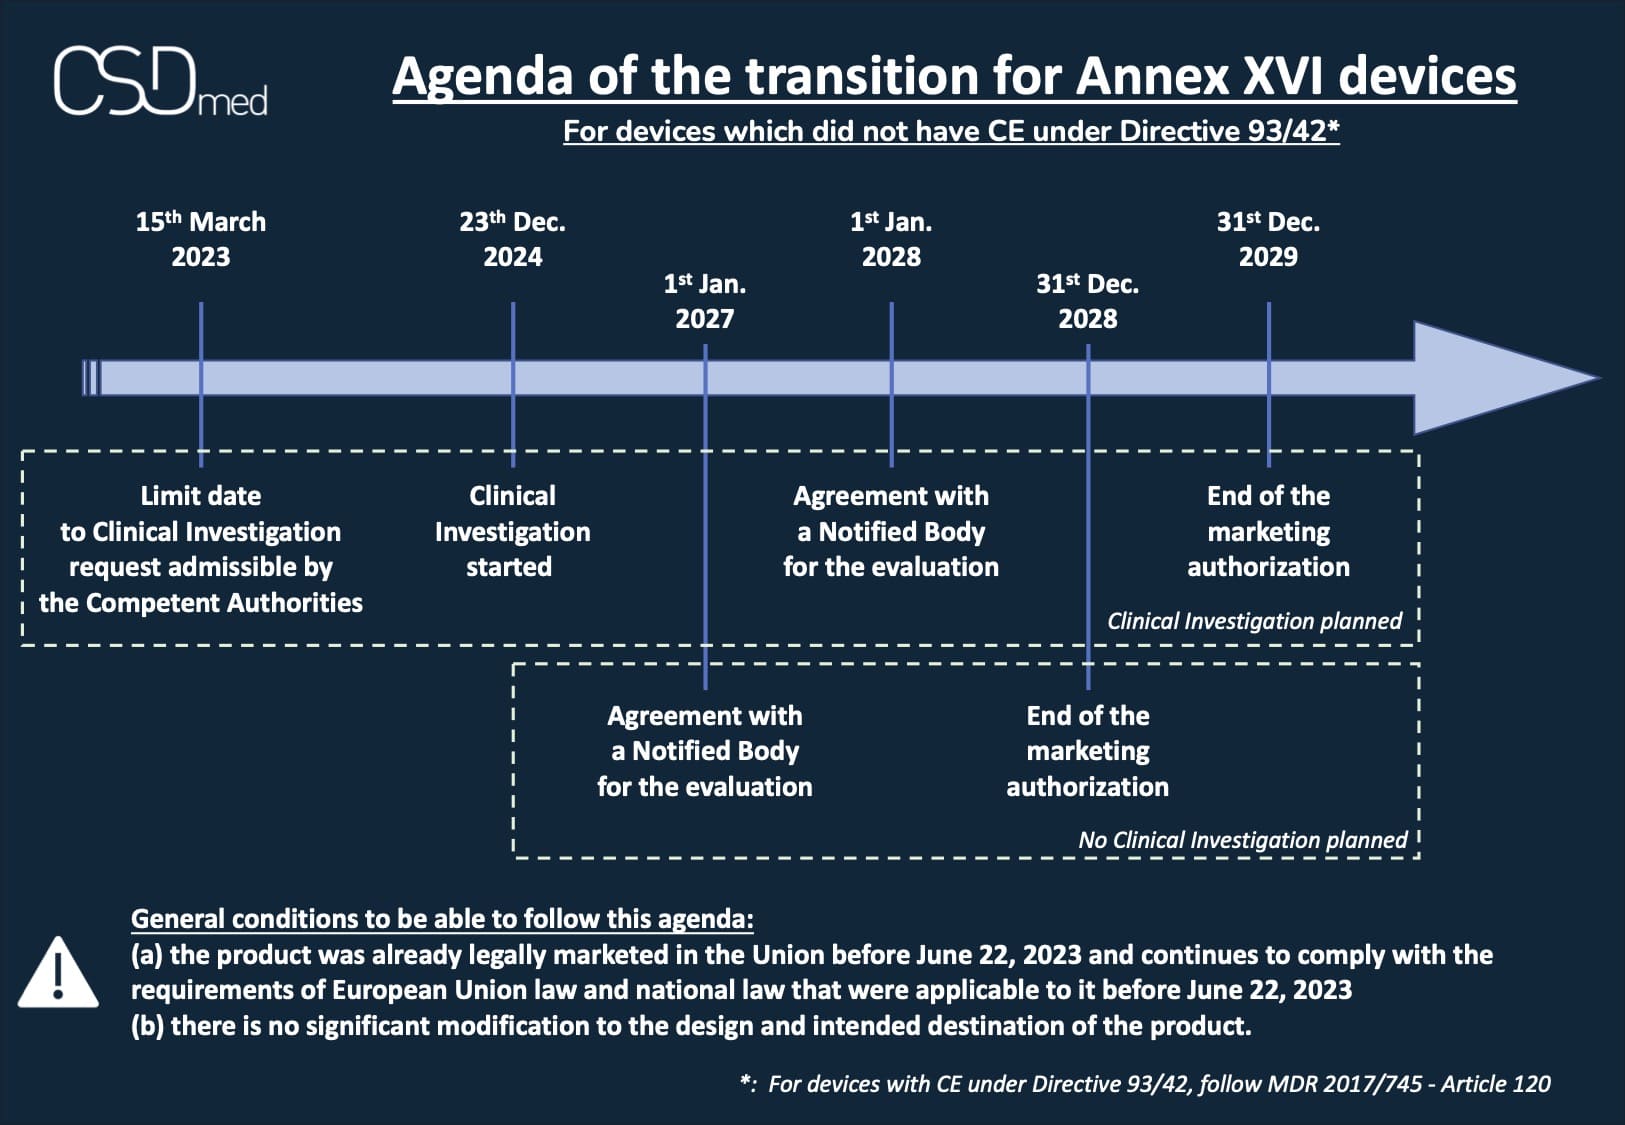
Dispositivi che non avevano la CE ai sensi della Direttiva 93/42
Tempistica se è prevista un'indagine clinica (IC) (al più tardi):
- 22 giugno 2024: Richiesta di IC ammissibile da parte delle autorità competenti (articolo 2 - 1 dell'UE 2022/2346)
- 23 dicembre 2024: inizio dell'IC (Articolo 2 - 1 dell'UE 2022/2346)
- 1 gennaio 2028: accordo con un Organismo Notificato (NB) per la valutazione (Articolo 2 - 1 dell'UE 2022/2346 modificato)
- 31 dicembre 2029: fine dell'autorizzazione all'immissione in commercio (articolo 2 - 1 dell'UE 2022/2346 modificato)
Calendario se non è prevista alcuna IC (al più tardi):
- 1 gennaio 2027: accordo con un Organismo Notificato (ON) per la valutazione (Articolo 2 - 2 dell'UE 2022/2346 modificato)
- 31 dicembre 2028: fine dell'autorizzazione all'immissione in commercio (articolo 2 - 2 dell'UE 2022/2346 modificato)
Dispositivi che avevano una CE ai sensi della Direttiva 93/42
Calendario identico a quello dell'articolo 120 della MDR, ecco il promemoria:
- 26 maggio 2021: applicazione della MDR ai dispositivi di classe I o a qualsiasi nuovo dispositivo
- 20 marzo 2023: accordo con un Organismo Notificato (ON), o un'Autorità Competente, o CE ai sensi della MDD
- 26 maggio 2024: richiesta da parte di un Organismo Notificato (ON) e SMQ in accordo con la MDR
- 26 settembre 2024: accordo con un Organismo Notificato (ON) per la valutazione
- 26 maggio 2026: fine dell'autorizzazione all'immissione in commercio per i dispositivi impiantabili personalizzati di classe III
- 31 dicembre 2027: fine dell'autorizzazione all'immissione in commercio per i dispositivi impiantabili di classe III e IIb
- 31 dicembre 2028: fine dell'autorizzazione all'immissione in commercio per i dispositivi non impiantabili di classe IIb e IIa
È possibile consultare il nostro articolo su Il calendario secondo il regolamento di modifica 2023/607.
Siamo al vostro servizio
Dall'arrivo del Regolamento 2017/745, vengono richiesti nuovi requisiti che fanno parte della documentazione da presentare all'organismo notificato (ad es. revisione della valutazione clinica approfondita, procedura PMS, risultati del CQ dei prodotti di convalida, prova delle competenze del personale, ecc.)
CSDmed mette a disposizione dei suoi clienti, start-up, produttori, importatori e distributori di dispositivi medici, la sua esperienza e un approccio metodico, grazie a un team di esperti e consulenti specializzati, che saranno in grado di affrontare la transizione MDR nella sua interezza.
Contattateci e scoprite come possiamo aiutarvi.