Regulamento de Execução (UE) 2022/2346 e (UE) 2023/1194 das disposições do anexo XVI do RDM 2017/745 - gestão dos riscos e disposições transitórias
Medical devices regulation
Certos dispositivos sem uma finalidade médica prevista estão, no entanto, sujeitos ao Regulamento RDM 2017/745 relativo aos dispositivos médicos. Considera-se que apresentam riscos comparáveis aos dos dispositivos médicos e estão enumerados no anexo XVI do RDM.
O Regulamento de Execução (UE) 2022/2346, com a redação que lhe foi dada pelo Regulamento de Execução (UE) 2023/1194, define especificações comuns para estes produtos não médicos. As disposições transitórias e os requisitos de gestão dos riscos são aí descritos.
Lembrete das expectativas do RDM 2017/745 relativamente aos produtos do Anexo XVI
Para os dispositivos enumerados no anexo XVI, os requisitos gerais de segurança estabelecidos nos pontos 1 e 8 do capítulo I do anexo I são interpretados no sentido de que o dispositivo, utilizado em condições normais e de acordo com a sua finalidade, não apresenta qualquer risco ou apresenta um risco que não é superior ao risco máximo aceitável associado à utilização do produto, de modo a garantir um elevado nível de proteção da segurança e da saúde das pessoas.
Requisitos gerais
Os requisitos gerais em termos de gestão dos riscos e de informação ao utilizador estão descritos no Anexo I do Regulamento (UE) 2023/1194
⚠️ Gestão dos riscos
O processo de gestão dos riscos é recordado (e mantém-se muito próximo dos princípios da norma ISO 14971):
- planeamento da gestão do risco (RM);
- Referências e descrição dos dispositivos
- Lista de actividades de gestão do risco a realizar
- Especificação das fases do ciclo de vida do dispositivo abrangidas pela GR
- Funções e responsabilidades
- Critérios de aceitabilidade dos riscos*
- Critérios de recolha de informações na produção e pós-produção
- identificação de perigos e análise de riscos;
- Em condições normais de utilização e em caso de utilização incorrecta razoavelmente previsível.
- Estimativa da gravidade e da probabilidade de ocorrência de danos
- Avaliação de riscos;
- Determinar se os riscos são aceitáveis
- gestão do risco e avaliação dos riscos residuais;
- Lista de medidas de controlo dos riscos e avaliação da sua eficácia
- Lista de riscos residuais após a redução dos riscos
- Gestão dos riscos pela seguinte ordem de preferência:
- a) a integração da segurança no projeto;
- b) a integração da segurança no fabrico
- c) medidas de proteção no próprio dispositivo ou no processo de fabrico
- d) informação de segurança e, se for caso disso, formação dos utilizadores.
- revisão da gestão dos riscos;
- Verificar se os procedimentos de gestão dos riscos foram respeitados
- O risco residual global é aceitável e os riscos foram eliminados ou reduzidos tanto quanto possível.
- actividades de produção e pós-produção.
- Recolha de informações e processo de análise
* No que diz respeito aos critérios de aceitabilidade, eis o que os regulamentos de execução especificam:
Os fabricantes têm em conta que todos os riscos, incluindo os riscos associados à intervenção cirúrgica, devem ser eliminados ou reduzidos tanto quanto possível. Se os efeitos secundários indesejáveis forem de natureza transitória e não exigirem uma intervenção médica ou cirúrgica para evitar uma doença potencialmente mortal, uma perturbação permanente de uma função anatómica ou uma alteração permanente de uma estrutura anatómica, os riscos residuais podem ser considerados aceitáveis. Se uma ou mais das condições estabelecidas nesta secção não forem cumpridas, o fabricante apresenta uma justificação para demonstrar a aceitabilidade dos riscos.
informações de segurança
- Uma vez que o destino não é médico, a informação não deve conter qualquer alegação de benefício clínico
- Rótulo
- Inclui a menção "destino não médico:" seguida de uma descrição deste destino não médico.
Se possível, informações relativas às categorias de utilizadores;
o desempenho esperado do dispositivo;
os riscos decorrentes da utilização do dispositivo.
- Instruções de utilização
- Inclui informações relativas às categorias de utilizadores;
Descrição do desempenho esperado do dispositivo (que efeito não médico pode ser esperado da utilização do dispositivo);
Descrição dos riscos residuais do dispositivo, incluindo as medidas de controlo associadas, apresentadas de forma clara e facilmente compreensível, para que o consumidor possa tomar uma decisão informada sobre o tratamento com este dispositivo, a sua implantação ou qualquer outra forma de utilização;
O tempo de vida esperado ou o período de reabsorção esperado do dispositivo, bem como qualquer acompanhamento necessário;
Referência a qualquer norma harmonizada e a qualquer especificação comum que se aplique ao dispositivo.
Requisitos específicos
Os requisitos específicos para cada tipo de produto enumerado no anexo XVI do RDM 2017/745 são enumerados nos anexos II a VII do Regulamento 2022/2346.
Disposições transitórias para dispositivos não médicos
As regras estão definidas no artigo 2.º do Regulamento 2022/2346 e foram alteradas pelo Regulamento de alteração 2023/1194.
Essencialmente, eis o que tem de recordar:
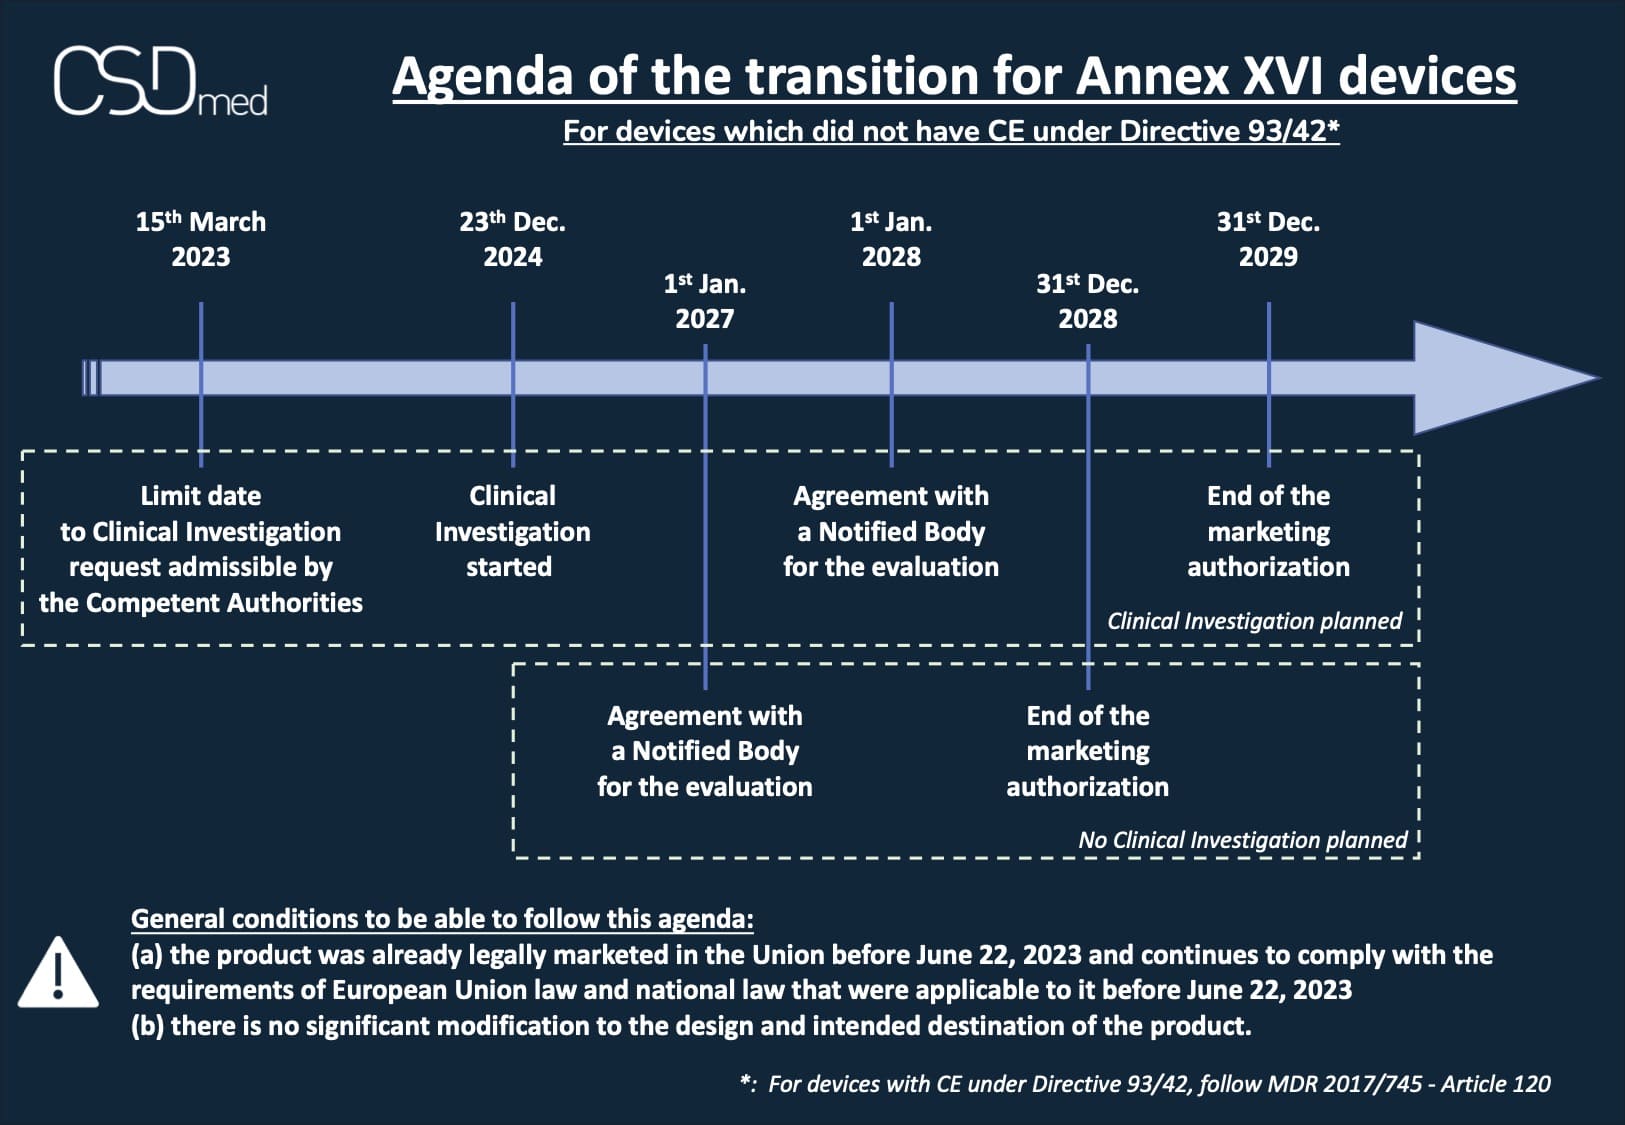
Termos e condições
- o produto já era legalmente comercializado na União antes de 22 de junho de 2023 e continua a cumprir os requisitos da legislação da União Europeia e da legislação nacional que lhe eram aplicáveis antes de 22 de junho de 2023
- não há nenhuma modificação significativa na conceção e no destino previsto do produto.
Dispositivos que não tinham CE ao abrigo da Diretiva 93/42
Cronograma se houver uma Investigação Clínica (IC) planeada (o mais tardar):
- 22 de junho de 2024: Pedido de IC admissível pelas Autoridades Competentes (Artigo 2 - 1 da UE 2022/2346)
- 23 de dezembro de 2024: início da IC (Artigo 2 - 1 do Regulamento UE 2022/2346)
- 1 de janeiro de 2028: acordo com um Organismo Notificado (ON) para a avaliação (Artigo 2 - 1 da UE 2022/2346 alterado)
- 31 de dezembro de 2029: fim da autorização de introdução no mercado (Artigo 2 - 1 do EU 2022/2346 alterado)
Calendário se não estiver previsto um IC (o mais tardar):
- 1 de janeiro de 2027: acordo com um Organismo Notificado (ON) para a avaliação (Artigo 2 - 2 do EU 2022/2346 alterado)
- 31 de dezembro de 2028: fim da autorização de introdução no mercado (Artigo 2 - 2 da UE 2022/2346 alterada)
Dispositivos que tinham um CE ao abrigo da Diretiva 93/42
Calendário idêntico ao do artigo 120 do RDM, eis a chamada de atenção:
- 26 de maio de 2021: aplicação do RDM aos dispositivos da classe I ou a quaisquer novos dispositivos
- 20 de março de 2023: acordo com um Organismo Notificado (ON), ou Autoridade Competente, ou CE ao abrigo da MDD
- 26 de maio de 2024: pedido de um Organismo Notificado (ON) e SMQ de acordo com o RDM
- 26 de setembro de 2024: acordo com um Organismo Notificado (ON) para a avaliação
- 26 de maio de 2026: fim da autorização de comercialização para dispositivos implantáveis personalizados de classe III
- 31 de dezembro de 2027: fim da autorização de comercialização dos dispositivos implantáveis de classe III e IIb
- 31 de dezembro de 2028: fim da autorização de comercialização dos dispositivos não implantáveis das classes IIb e IIa
Pode consultar o nosso artigo sobre O calendário de acordo com o Regulamento de alteração 2023/607.
Estamos ao seu serviço
Desde a chegada do Regulamento 2017/745, novos requisitos são solicitados e fazem parte da documentação a ser apresentada ao organismo notificado (por exemplo, revisão da avaliação clínica aprofundada, procedimento PMS, resultados do CQ de produtos de validação, prova de competências do pessoal, etc.).
A CSDmed traz a sua experiência e uma abordagem metódica aos seus clientes, start-ups, fabricantes, importadores e distribuidores de dispositivos médicos, graças a uma equipa de peritos e consultores especializados, que poderão abordar a transição RDM na sua totalidade.
Contacte-nos e descubra como o podemos ajudar.