Durchführungsverordnung (EU) 2022/2346 und (EU) 2023/1194 zu den Regelungen in Anhang XVI der MDR 2017/745 - Risikomanagement und Übergangsbestimmungen
Medical devices regulation
Bestimmte Produkte, die keine medizinische Zweckbestimmung haben, unterliegen dennoch der Verordnung MDR 2017/745 über Medizinprodukte. Sie gelten als mit Medizinprodukten vergleichbare Risiken und sind in Anhang XVI der MDR aufgeführt.
Die Durchführungsverordnung (EU) 2022/2346, geändert durch die Durchführungsverordnung (EU) 2023/1194, definiert gemeinsame Spezifikationen für diese nichtmedizinische Produkte. Die Übergangsregelungen und Anforderungen an das Risikomanagement sind dort beschrieben.
Erinnerung an die Erwartungen der MDR 2017/745 in Bezug auf Anhang XVI-Produkte
Für die in Anhang XVI aufgeführten Produkte werden die in Anhang I Kapitel I Nummern 1 und 8 festgelegten allgemeinen Sicherheitsanforderungen dahingehend ausgelegt, dass das Produkt bei bestimmungsgemäßer Verwendung unter normalen Bedingungen kein Risiko oder ein Risiko darstellt, das nicht größer ist als das maximal annehmbare Risiko im Zusammenhang mit der Verwendung des Produkts, so dass ein hohes Maß an Schutz für die Sicherheit und Gesundheit von Menschen gewährleistet ist.
Allgemeine Anforderungen
Die allgemeinen Anforderungen in Bezug auf das Risikomanagement und die Benutzerinformation sind in Anhang I der Verordnung (EU) 2023/1194 beschrieben
⚠️ Risikomanagement
Der Prozess des Risikomanagements wird in Erinnerung gerufen (und er bleibt sehr nah an den Prinzipien der ISO 14971):
- Risikomanagement (RM) Planung;
- Referenzen und Beschreibung der Geräte
- Liste der durchzuführenden Risikomanagementaktivitäten
- Spezifizierung der Phasen des Produktlebenszyklus, die vom RM abgedeckt werden
- Rollen und Verantwortlichkeiten
- Kriterien für die Akzeptanz von Risiken*
- Kriterien für die Sammlung von Informationen in der Produktion und nach der Produktion
- Gefahrenermittlung und Risikoanalyse;
- Unter normalen Verwendungsbedingungen und bei vernünftigerweise vorhersehbarer Fehlanwendung.
- Abschätzung der Schwere und der Wahrscheinlichkeit des Auftretens eines Schadens
- Risikobewertung;
- Bestimmung, ob Risiken akzeptabel sind
- Risikomanagement und Bewertung der Restrisiken;
- Liste der Risikokontrollmaßnahmen und Bewertung ihrer Wirksamkeit
- Liste der Restrisiken nach der Risikominderung
- Risikomanagement in der folgenden Reihenfolge:
- a) die Integration der Sicherheit in den Entwurf;
- b) die Integration der Sicherheit in die Herstellung
- c) Schutzmaßnahmen im Produkt selbst oder im Rahmen des Herstellungsprozesses
- d) Sicherheitsinformationen und gegebenenfalls Anwenderschulung.
- Überprüfung des Risikomanagements;
- Überprüfung, ob die Risikomanagementverfahren beachtet wurden
- Das Gesamtrestrisiko ist akzeptabel, und die Risiken wurden beseitigt oder so weit wie möglich reduziert.
- Produktions- und Postproduktionsaktivitäten.
- Informationserfassung und Überprüfungsprozess
* Was die Akzeptanzkriterien betrifft, so sehen die Durchführungsverordnungen Folgendes vor:
Die Hersteller berücksichtigen, dass alle Risiken, einschließlich der Risiken im Zusammenhang mit chirurgischen Eingriffen, beseitigt oder so weit wie möglich reduziert werden müssen. Wenn die unerwünschten Nebenwirkungen vorübergehender Natur sind und keinen medizinischen oder chirurgischen Eingriff erfordern, um eine lebensbedrohliche Krankheit, eine dauerhafte Beeinträchtigung einer anatomischen Funktion oder eine dauerhafte Veränderung einer anatomischen Struktur zu verhindern, können die Restrisiken als akzeptabel angesehen werden. Wenn eine oder mehrere der in diesem Abschnitt genannten Bedingungen nicht erfüllt sind, legt der Hersteller eine Begründung vor, um die Annehmbarkeit der Risiken nachzuweisen.
📄 Sicherheitshinweise
- Da es sich bei der Bestimmung um ein nichtmedizinisches Produkt handelt, dürfen die Informationen keinen Anspruch auf einen klinischen Nutzen enthalten
- Etikett
- Enthält die Worte "nichtmedizinische Bestimmung:", gefolgt von einer Beschreibung dieser nichtmedizinischen Bestimmung.
Wenn möglich, Informationen über die Benutzerkategorien;
die erwartete Leistung des Produkts;
die Risiken, die sich aus der Verwendung des Produkts ergeben.
- Gebrauchsanweisung
- Enthält Angaben zu den Benutzerkategorien;
Beschreibung der erwarteten Leistung des Produkts (welche nichtmedizinische Wirkung ist von der Anwendung des Produkts zu erwarten);
Beschreibung der Restrisiken des Produkts, einschließlich der damit verbundenen Kontrollmaßnahmen, in klarer und leicht verständlicher Form, so dass der Verbraucher in voller Kenntnis der Sachlage entscheiden kann, ob er sich mit diesem Produkt behandeln oder implantieren lassen oder es auf andere Weise verwenden möchte;
Die voraussichtliche Lebensdauer oder die voraussichtliche Resorptionsdauer des Produkts sowie alle erforderlichen Folgemaßnahmen;
Verweis auf alle harmonisierten Normen und gemeinsamen Spezifikationen, die für das Produkt gelten.
Spezifische Anforderungen
Die spezifischen Anforderungen für jeden in Anhang XVI der MDR 2017/745 aufgeführten Produkttyp sind in den Anhängen II bis VII der Verordnung 2022/2346 aufgeführt.
Übergangsbestimmungen für Nicht-Medizinprodukte
Die Regeln sind in Artikel 2 der Verordnung 2022/2346 festgelegt und wurden durch die Änderung der Verordnung 2023/1194 geändert.
Im Wesentlichen geht es darum, was Sie beachten müssen:
Bedingungen und Konditionen
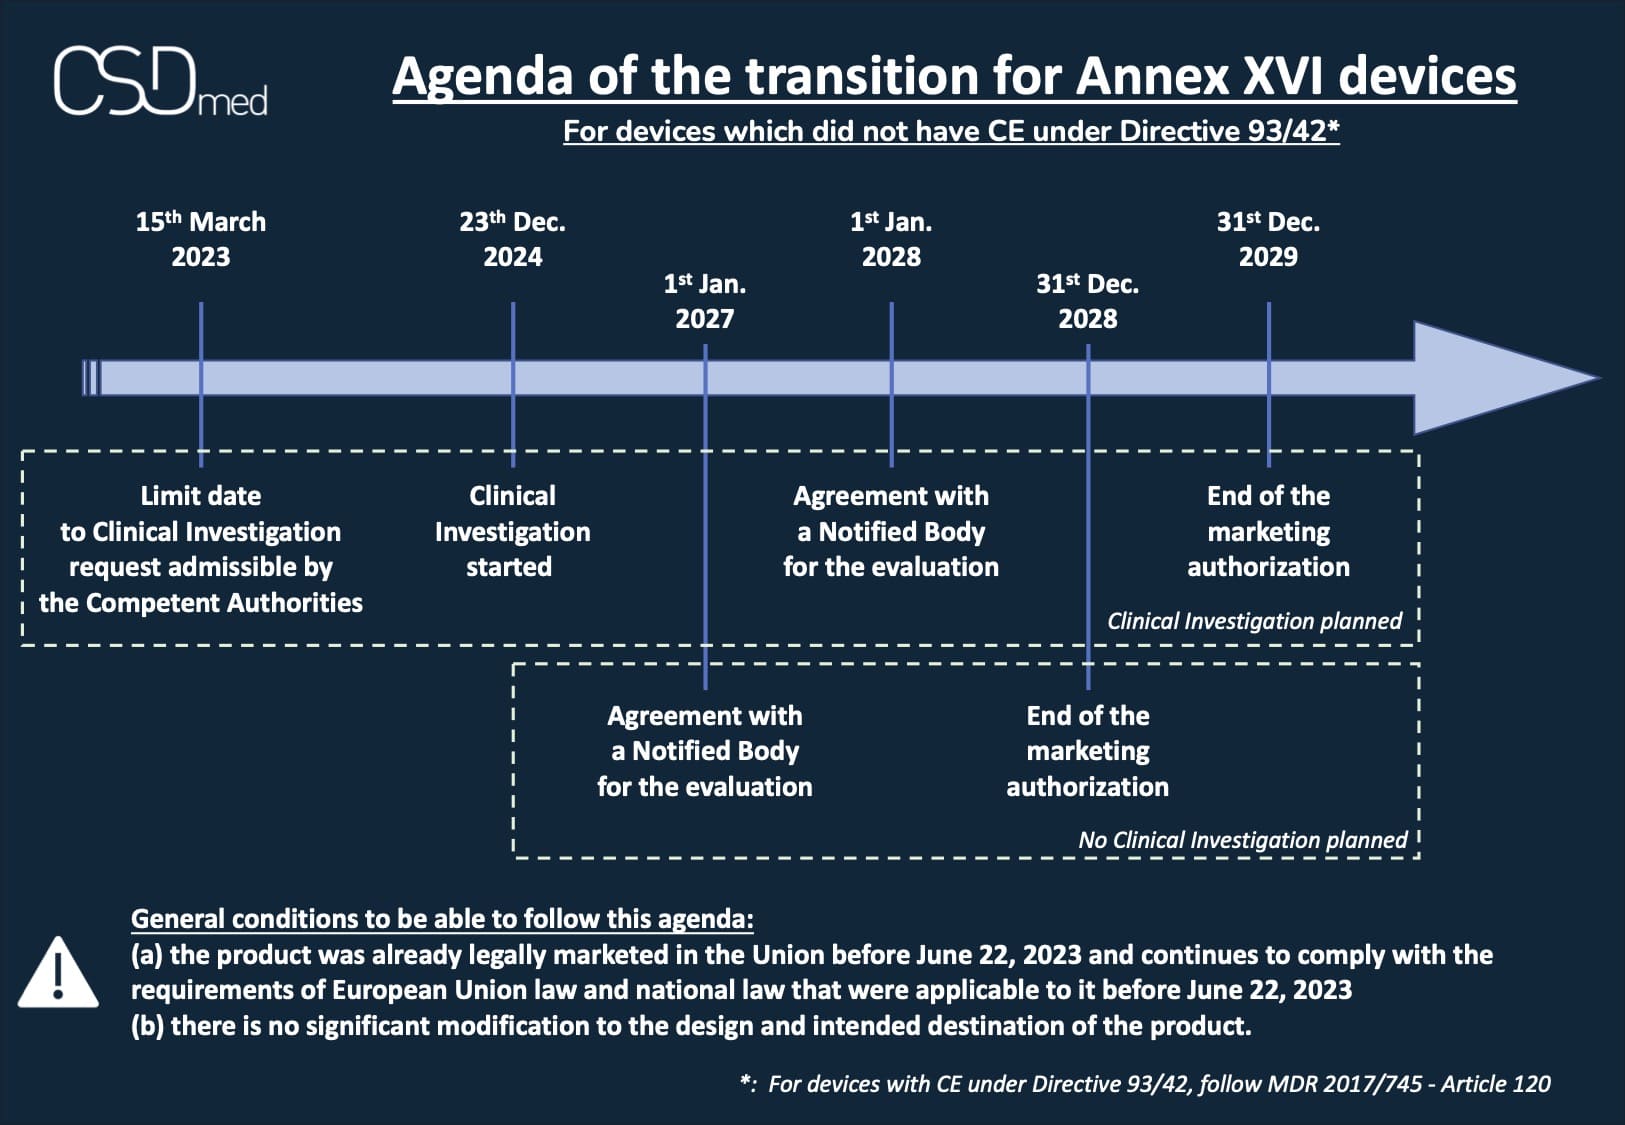
- das Produkt wurde bereits vor dem 22. Juni 2023 rechtmäßig in der Union in Verkehr gebracht und erfüllt weiterhin die Anforderungen des Unionsrechts und des nationalen Rechts, die vor dem 22. Juni 2023 auf das Produkt anwendbar waren
- es gibt keine wesentlichen Änderungen an der Auslegung und der Zweckbestimmung des Produkts.
Produkte, die unter der Richtlinie 93/42 keine CE-Kennzeichnung hatten
Zeitplan, wenn eine klinische Prüfung (KI) geplant ist (spätestens):
- 22. Juni 2024: CI-Antrag durch die zuständigen Behörden zulässig (Artikel 2 - 1 der EU 2022/2346)
- 23. Dezember 2024: Beginn der KI (Artikel 2 - 1 der EU 2022/2346)
- 1. Januar 2028: Vereinbarung mit einer benannten Stelle (NB) für die Bewertung (Artikel 2 - 1 der EU 2022/2346 geändert)
- 31. Dezember 2029: Ende der Genehmigung für das Inverkehrbringen (Artikel 2 - 1 der EU 2022/2346 geändert)
Zeitplan, wenn keine KI geplant ist (spätestens):
- 1. Januar 2027: Vereinbarung mit einer benannten Stelle (NB) für die Bewertung (Artikel 2 - 2 der EU 2022/2346 geändert)
- 31. Dezember 2028: Ende der Genehmigung für das Inverkehrbringen (Artikel 2 - 2 der EU 2022/2346 geändert)
Produkte, die unter der Richtlinie 93/42 eine CE hatten
Der Zeitplan ist identisch mit dem der MDR Artikel 120, hier ist die Erinnerung:
- 26. Mai 2021: Anwendung der MDR auf Produkte der Klasse I oder neue Produkte
- 20. März 2023: Vereinbarung mit einer benannten Stelle (NB) oder einer zuständigen Behörde oder CE gemäß MDD
- 26. Mai 2024: Antrag einer Benannten Stelle (NB) und QMS in Übereinstimmung mit der MDR
- 26. September 2024: Vereinbarung mit einer Benannten Stelle (ON) über die Bewertung
- 26. Mai 2026: Ende der Zulassung für individuell implantierbare Produkte der Klasse III
- 31. Dezember 2027: Ende der Marktzulassung für implantierbare Produkte der Klassen III und IIb
- 31. Dezember 2028: Ende der Zulassung für nicht-implantierbare Produkte der Klassen IIb und IIa
Sie können unseren Artikel über den Kalender gemäß der Änderungsverordnung 2023/607 einsehen.
Wir sind für Sie da
Seit dem Inkrafttreten der Verordnung 2017/745 werden neue Anforderungen gestellt, die Teil der der benannten Stelle vorzulegenden Dokumentation sind (z. B. Überprüfung der eingehenden klinischen Bewertung, PMS-Verfahren, QC-Ergebnisse von Validierungsprodukten, Nachweis der Qualifikation des Personals usw.).
CSDmed bietet seinen Kunden, Start-ups, Herstellern, Importeuren und Vertreibern von Medizinprodukten, dank eines Teams von spezialisierten Experten und Beratern, die in der Lage sind, den MDR-Übergang in seiner Gesamtheit zu bewältigen, ihr Fachwissen und einen methodischen Ansatz.
🔗 Kontaktieren Sie uns und finden Sie heraus, wie wir Ihnen helfen können.