Reglamento de Ejecución (UE) 2022/2346 y (UE) 2023/1194 de las disposiciones del anexo XVI del MDR 2017/745 - gestión de riesgos y disposiciones transitorias
Medical devices regulation
Determinados productos sin una finalidad médica prevista están sujetos, no obstante, al Reglamento MDR 2017/745 relativo a los productos sanitarios. Se considera que presentan riesgos comparables a los de los productos sanitarios y se enumeran en el anexo XVI del MDR.
El Reglamento de Ejecución (UE) 2022/2346, modificado por el Reglamento de Ejecución (UE) 2023/1194, define especificaciones comunes para estos productos no médicos. En él se describen las disposiciones transitorias y los requisitos de gestión de riesgos.
Recordatorio de las expectativas del MDR 2017/745 en relación con los productos del anexo XVI
Para los productos enumerados en el anexo XVI, los requisitos generales de seguridad establecidos en los puntos 1 y 8 del anexo I, capítulo I, se interpretan en el sentido de que el producto, utilizado en condiciones normales y de conformidad con su finalidad prevista, no presenta ningún riesgo o presenta un riesgo que no es superior al riesgo máximo aceptable vinculado a la utilización del producto, a fin de garantizar un nivel elevado de protección de la seguridad y la salud de las personas.
Requisitos generales
Los requisitos generales en materia de gestión de riesgos e información al usuario se describen en el anexo I del Reglamento (UE) 2023/1194
⚠️ Gestión de riesgos
Se recuerda el proceso de gestión de riesgos (que se mantiene muy próximo a los principios de la norma ISO 14971):
- planificación de la gestión de riesgos (GR);
- Referencias y descripción de los dispositivos
- Lista de actividades de gestión de riesgos que deben llevarse a cabo
- Especificación de las fases del ciclo de vida del producto cubiertas por la GR
- Funciones y responsabilidades
- Criterios de aceptabilidad del riesgo*
- Criterios de recogida de información en la producción y postproducción
- identificación de peligros y análisis de riesgos;
- En condiciones normales de uso y en caso de uso indebido razonablemente previsible.
- Estimación de la gravedad y la probabilidad de que se produzcan daños
- Evaluación de riesgos;
- Determinar si los riesgos son aceptables
- gestión del riesgo y evaluación de los riesgos residuales;
- Lista de medidas de control de riesgos y evaluación de su eficacia
- Lista de riesgos residuales tras la reducción de riesgos
- Gestión de riesgos en el siguiente orden de preferencia
- a) la integración de la seguridad en el diseño
- b) la integración de la seguridad en la fabricación
- c) medidas de protección en el propio producto o en el proceso de fabricación
- d) información sobre seguridad y, en su caso, formación de los usuarios.
- revisión de la gestión de riesgos;
- Comprobación de que se han respetado los procedimientos de gestión de riesgos
- El riesgo residual global es aceptable y los riesgos se han eliminado o reducido en la medida de lo posible.
- actividades de producción y postproducción.
- Proceso de recopilación y revisión de la información
* En cuanto a los criterios de aceptabilidad, esto es lo que especifica la normativa de aplicación:
Los fabricantes tienen en cuenta que todos los riesgos, incluidos los riesgos asociados a la intervención quirúrgica, deben eliminarse o reducirse en la medida de lo posible. Si los efectos secundarios indeseables son de naturaleza transitoria y no requieren intervención médica o quirúrgica para prevenir una enfermedad potencialmente mortal, el deterioro permanente de una función anatómica o la alteración permanente de una estructura anatómica, los riesgos residuales pueden considerarse aceptables. Si no se cumplen una o varias de las condiciones establecidas en esta sección, el fabricante aporta una justificación para demostrar la aceptabilidad de los riesgos.
📄 Información de seguridad
- Al tratarse de un destino no médico, la información no debe contener ninguna alegación de beneficio clínico
- Etiqueta
- Lleva las palabras "destino no médico:" seguidas de una descripción de este destino no médico.
Si es posible, información relativa a las categorías de usuarios;
las prestaciones previstas del producto
los riesgos derivados de la utilización del producto.
- Instrucciones de uso
- Incluye información relativa a las categorías de usuarios;
Descripción del rendimiento esperado del producto (qué efecto no médico puede esperarse del uso del producto);
Descripción de los riesgos residuales del producto, incluidas las medidas de control asociadas, presentada de forma clara y fácilmente comprensible, para que el consumidor pueda tomar una decisión con conocimiento de causa sobre la conveniencia de tratarse con este producto o de implantárselo o utilizarlo de cualquier otra forma;
La vida útil prevista o el período de reabsorción previsto del producto, así como cualquier seguimiento necesario;
La referencia a cualquier norma armonizada y a cualquier especificación común que se aplique al producto.
Requisitos específicos
Los requisitos específicos para cada tipo de producto enumerado en el anexo XVI del MDR 2017/745 se enumeran en los anexos II a VII del Reglamento 2022/2346.
Disposiciones transitorias para los productos no médicos
Las normas se definen en el artículo 2 del Reglamento 2022/2346, y se modificaron mediante la modificación del Reglamento 2023/1194.
En esencia, esto es lo que debe recordar:
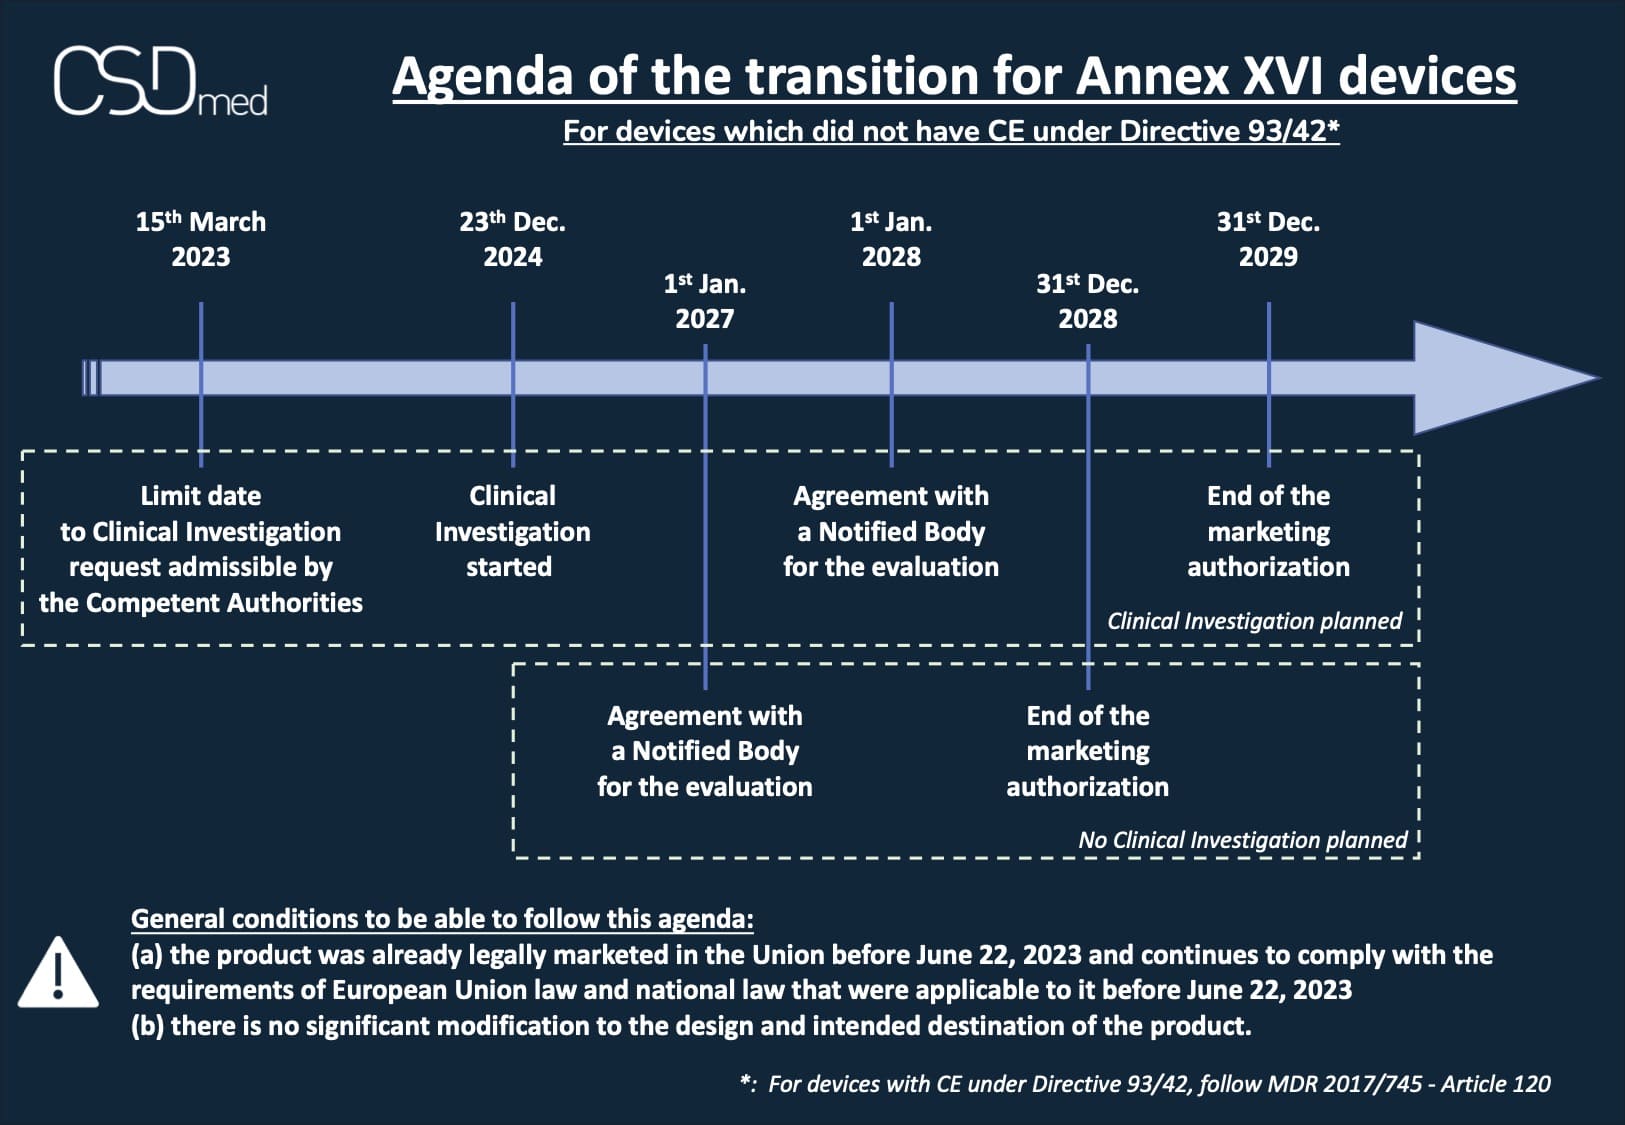
Condiciones
- el producto ya se comercializaba legalmente en la Unión antes del 22 de junio de 2023 y sigue cumpliendo los requisitos de la legislación de la Unión Europea y la legislación nacional que le eran aplicables antes del 22 de junio de 2023
- no hay ninguna modificación significativa en el diseño y el destino previsto del producto.
Productos que no tenían CE con arreglo a la Directiva 93/42
Plazo si hay prevista una Investigación Clínica (IC) (a más tardar):
- 22 de junio de 2024: Solicitud de IC admisible por las Autoridades Competentes (Artículo 2 - 1 de la UE 2022/2346)
- 23 de diciembre de 2024: inicio de la IC (Artículo 2 - 1 de la UE 2022/2346)
- 1 de enero de 2028: acuerdo con un Organismo Notificado (ON) para la evaluación (Artículo 2 - 1 de la UE 2022/2346 modificado)
- 31 de diciembre de 2029: fin de la autorización de comercialización (artículo 2 - 1 de la UE 2022/2346 modificado)
Calendario si no hay IC prevista (a más tardar):
- 1 de enero de 2027: acuerdo con un Organismo Notificado (ON) para la evaluación (Artículo 2 - 2 de la UE 2022/2346 modificado)
- 31 de diciembre de 2028: fin de la autorización de comercialización (artículo 2 - 2 de la UE 2022/2346 modificado)
Productos que tenían una CE con arreglo a la Directiva 93/42
Calendario idéntico al del MDR artículo 120, he aquí el recordatorio:
- 26 de mayo de 2021: aplicación del MDR a los productos de la clase I o a cualquier producto nuevo
- 20 de marzo de 2023: acuerdo con un Organismo Notificado (ON), o Autoridad Competente, o CE bajo MDD
- 26 de mayo de 2024: solicitud de un Organismo Notificado (ON) y SMQ de acuerdo con el MDR
- 26 de septiembre de 2024: acuerdo con un Organismo Notificado (ON) para la evaluación
- 26 de mayo de 2026: fin de la autorización de comercialización para los dispositivos implantables a medida de clase III
- 31 de diciembre de 2027: fin de la autorización de comercialización de dispositivos implantables de clase III y IIb
- 31 de diciembre de 2028: fin de la autorización de comercialización de dispositivos no implantables de clase IIb y IIa
Puede consultar nuestro artículo sobre El calendario según la modificación del reglamento 2023/607.
Estamos a su servicio
Desde la llegada del Reglamento 2017/745, se solicitan nuevos requisitos que forman parte de la documentación a presentar al organismo notificado (por ejemplo, revisión de la evaluación clínica en profundidad, procedimiento PMS, resultados de QC de productos de validación, prueba de competencias del personal, etc.).
CSDmed aporta su experiencia y un enfoque metódico a sus clientes, empresas de nueva creación, fabricantes, importadores y distribuidores de productos sanitarios, gracias a un equipo de expertos y consultores especializados, que podrán abordar la transición MDR en su totalidad.
🔗 Póngase en contacto con nosotros y descubra cómo podemos ayudarle.