Sorveglianza post-market (PMS) nell'ambito di MDR e IVDR: cosa cambia realmente per i produttori nella guida MDCG 2025-10
Medical devices regulation
La sorveglianza post-vendita è uno di quei requisiti normativi che tutti i produttori sanno essere obbligatori, ma che pochi utilizzano effettivamente come strumento di gestione. Ai sensi delle normative MDR e IVDR, la sorveglianza post-vendita è il fulcro della dimostrazione della conformità per tutta la durata di vita del dispositivo.
Con la guida MDCG 2025-10, pubblicata il 19 dicembre 2025, le autorità europee forniscono finalmente un'interpretazione coerente, strutturata e operativa di ciò che si aspettano effettivamente da un sistema PMS.
Questo documento non crea nuovi obblighi. Chiarisce, specifica e, soprattutto, collega tra loro concetti spesso trattati in modo frammentario dai produttori.
Di cosa tratta la guida MDCG 2025-10 sui PMS?
La guida MDCG 2025-10 si applica a tutti i dispositivi medici e ai dispositivi medico-diagnostici in vitro, indipendentemente dalla loro classe. Il suo scopo è triplice
descrivere che cos'è un sistema PMS conforme all'MDR e all'IVDR,
spiegare il contenuto atteso di un piano PMS,
mostrare come il PMS interagisce con gli altri processi del sistema di gestione della qualità.
La guida non sostituisce i testi normativi e non fornisce un modello chiavi in mano. Non entra nel dettaglio della stesura dei PSUR o delle relazioni sul SMP, che sono già trattati nella guida MDCG 2022-21. D'altra parte, spiega come tutto si incastra e come devono essere utilizzati i dati post-market.
È proprio questo che mancava a molti produttori.
PMS secondo MDR e IVDR: un promemoria degli obblighi essenziali
Ai sensi dell'articolo 83 della MDR e dell'articolo 78 della IVDR, il PMS è definito come un sistema e non semplicemente come un documento da fornire.
È essenziale fare una chiara distinzione tra :
il sistema PMS, che fa parte del SGQ,
il piano del PMS, che descrive come questo sistema viene implementato per un dispositivo o una famiglia di dispositivi,
i rapporti prodotti dal PMS, PMS report o PSUR, a seconda della classe del dispositivo.
Il PMS deve essere proporzionato alla classe di rischio, allo scopo del dispositivo, al suo livello di innovazione e alla sua storia. Si applica per tutta la vita del dispositivo, dal momento dell'immissione sul mercato fino alla fine del ciclo di vita dell'ultima unità.
La guida sottolinea un punto che spesso viene frainteso: il PMS non è un'attività che si svolge dopo la marcatura CE, ma viene considerato fin dalla fase di sviluppo.
PMS proattivo: che cosa si aspettano davvero le autorità?
Uno dei principali contributi della guida MDCG 2025-10 è il chiarimento della nozione di PMS proattivo.
Da limitarsi a :
registrare i reclami
gestire gli incidenti quando si verificano
non è sufficiente.
Le autorità si aspettano che i produttori organizzino volontariamente la raccolta di informazioni rilevanti da più fonti, tra cui
dati di vigilanza
incidenti (non gravi) e reazioni avverse,
feedback di utenti e distributori
letteratura scientifica e banche dati pubbliche,
informazioni relative a dispositivi simili presenti sul mercato.
Quest'ultima nozione è particolarmente importante. Il PMS deve consentire di posizionare il dispositivo rispetto allo stato dell'arte e non solo rispetto alla sua storia.
Il piano PMS: contenuti attesi ed errori comuni
Il piano PMS, come descritto nell'Allegato III dell'MDR e dell'IVDR, è spesso trattato come una formalità. La guida MDCG 2025-10 mostra, al contrario, che si tratta di un documento strutturante.
In particolare, il piano deve specificare :
i metodi di raccolta dei dati
metodi di analisi qualitativa e quantitativa
gli indicatori monitorati e le soglie di attivazione
procedure di trending,
le interfacce con la vigilanza, la CAPA e la gestione del rischio,
il ruolo del PMCF o del PMPF, o la giustificazione della loro non applicabilità.
Negli audit, le non conformità del PMS sono molto spesso legate a :
piani troppo generici
soglie ingiustificate
mancanza di un collegamento esplicito con la gestione del rischio,
pMS descritti ma mai effettivamente utilizzati.
La tabella riassuntiva della guida è di fatto una lista di controllo implicita per gli organismi notificati.
Il ciclo del PMS, dai dati sul campo al processo decisionale
La guida descrive il PMS come un ciclo continuo, strutturato in quattro fasi:
1.raccolta dei dati rilevanti
2.analisi e consolidamento,
3.conclusioni su sicurezza, prestazioni e rischio-beneficio,
4.decisioni e azioni, quindi revisione del piano PMS, se necessario.
Questo punto è fondamentale. Un PMS conforme non si limita a raccogliere informazioni. Deve dimostrare la capacità del produttore di analizzare, decidere e agire.
Le conclusioni del PMS devono essere tracciate, documentate e giustificate, indipendentemente dal fatto che portino o meno ad azioni correttive.
PMS e sistema di gestione della qualità: interfacce chiave
La Guida MDCG 2025-10 sottolinea con forza le interazioni tra il PMS e gli altri processi del SGQ.
Il PMS alimenta direttamente :
gestione del rischio in conformità alla norma ISO 14971,
valutazione clinica o delle prestazioni
pMCF o PMPF,
aggiornamento delle IFU, dell'etichettatura e della documentazione tecnica,
sS(C)P, ove applicabile,
cAPA e, se del caso, FSCA.
La Figura 1 della guida riassume chiaramente questa logica. Essa mostra che il PMS non è un processo isolato, ma un nodo centrale del SGQ, allo stesso modo della gestione del rischio o della valutazione clinica.
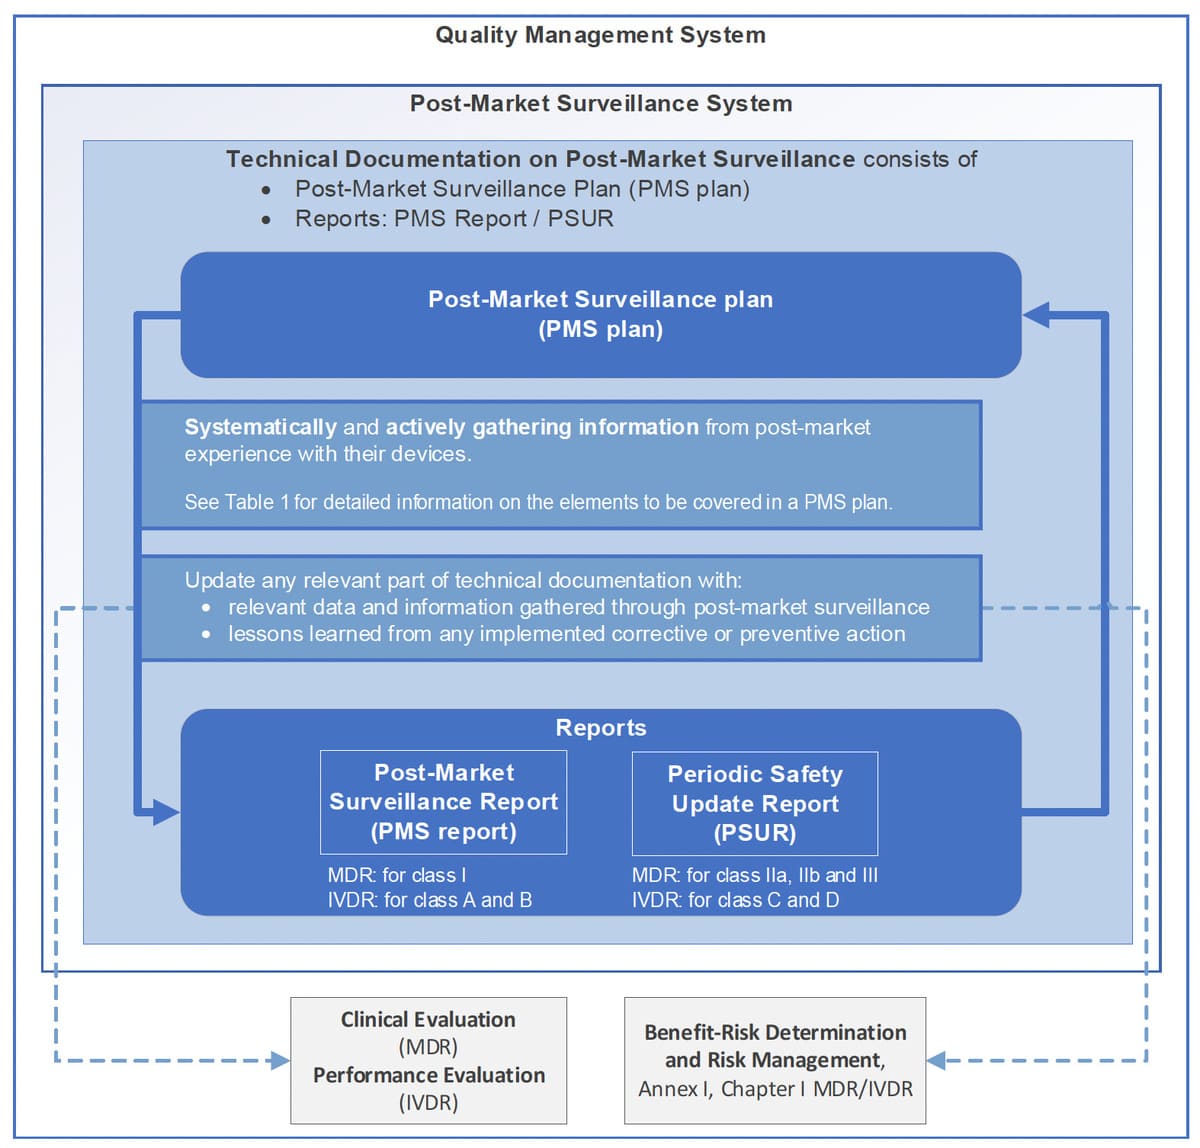
Per un auditor, questa coerenza è spesso più importante della sofisticazione degli strumenti utilizzati.
Casi di studio: quando il PMS diventa uno strumento decisionale
La guida illustra il suo punto di vista con scenari concreti.
Nel caso di un dispositivo medico impiantabile, un aumento dei reclami rivela un rischio inizialmente sottovalutato. Il PMS porta a un aggiornamento della gestione del rischio, ad azioni correttive, a un FSCA e a una revisione della valutazione clinica.
In un caso di IVDD, i dati post-vendita hanno evidenziato una deriva delle prestazioni. Il PMS innesca una CAPA, una comunicazione alle autorità competenti e una revisione del PMPF.
In entrambi i casi, il PMS svolge appieno il suo ruolo: trasformare i dati sul campo in decisioni normative strutturate.
Cosa significa questa guida per i produttori in termini concreti
Per le start-up, la guida consentirà loro di costruire un PMS credibile non appena viene applicata la marcatura CE, senza sovraccaricare inutilmente le loro risorse.
Per i produttori già certificati, la guida fornisce un quadro chiaro per garantire gli audit e correggere i punti deboli ricorrenti nel PMS.
Per le organizzazioni multidispositivo, aiuta a strutturare un PMS che sia coerente, proporzionato e utilizzabile in tutto il portafoglio prodotti.
Mini FAQ
Quando deve essere attivo il PMS?
Non appena il primo dispositivo viene immesso sul mercato e per tutta la sua durata.
Un piano PMS può coprire più dispositivi?
Sì, se condividono lo stesso scopo, le stesse caratteristiche di progettazione e lo stesso profilo di rischio.
Qual è il confine tra PMS e PMCF?
Il PMCF è parte integrante del PMS, ove applicabile, ed è progettato per generare dati clinici specifici.
Cosa cerca innanzitutto un revisore?
La coerenza tra PMS, gestione del rischio, valutazione clinica e azioni intraprese.
Il PMS può essere esternalizzato?
Alcune attività possono essere esternalizzate, ma la responsabilità finale e l'analisi rimangono al produttore.
Conclusione
L'MDCG 2025-10 non aggiunge un ulteriore livello di regolamentazione. Chiarisce ciò che le autorità attendono da tempo: un PMS vivo, proporzionato e realmente utilizzato per gestire la sicurezza e le prestazioni dei dispositivi durante il loro ciclo di vita.
In questo contesto, CSDmed supporta i propri clienti - start-up, produttori, importatori e distributori di dispositivi medici - nella strutturazione e nell'implementazione di sistemi di sorveglianza post-market conformi alla MDR e alla IVDR. Questo approccio si basa su una comprensione operativa dei requisiti normativi e sull'integrazione coerente del PMS con la R&S, la gestione del rischio, il sistema di gestione della qualità e la documentazione tecnica.
Contattateci per discutere le vostre sfide in materia di PMS e per garantire la conformità e le prestazioni a lungo termine dei vostri dispositivi.
Risorse correlate
ISO 14971 e start-up: come iniziare l'analisi del rischio senza perdersi
Procedura CECP: a cosa devono prestare attenzione i produttori di dispositivi medici?