Post-market surveillance (PMS) unter MDR und IVDR: Was der MDCG-Leitfaden 2025-10 für Hersteller wirklich ändert
Medical devices regulation
Die Post-Market Surveillance (PMS) gehört zu den regulatorischen Anforderungen, von denen alle Hersteller wissen, dass sie obligatorisch sind, die aber nur von wenigen wirklich als Steuerungsinstrument genutzt werden. Unter MDR und IVDR ist die PMS jedoch das Herzstück des Konformitätsnachweises über die gesamte Lebensdauer des Produkts.
Mit dem Leitfaden MDCG 2025-10, der am 19. Dezember 2025 veröffentlicht wurde, liefern die europäischen Behörden endlich eine kohärente, strukturierte und operationelle Lesart dessen, was sie konkret von einem PMS-System erwarten.
Dieses Dokument schafft keine neuen Verpflichtungen. Es klärt, präzisiert und verbindet vor allem Konzepte miteinander, die von den Herstellern oft nur bruchstückhaft behandelt werden.
Was deckt der MDCG-Leitfaden 2025-10 zu PMS wirklich ab?
Der MDCG-Leitfaden 2025-10 gilt für alle Medizinprodukte und In-vitro-Diagnostika aller Klassen. Er verfolgt drei Ziele:
zu beschreiben, was ein MDR- und IVDR-konformes PMS-System ist,
den erwarteten Inhalt eines PMS-Plans erläutern,
zeigen, wie das PMS mit den anderen Prozessen des Qualitätsmanagementsystems interagiert.
Der Leitfaden ersetzt nicht die Rechtstexte und bietet keine schlüsselfertige Vorlage. Er geht nicht auf die Details der Erstellung von PSURs oder PMS-Berichten ein, die bereits durch den Leitfaden MDCG 2022-21 abgedeckt sind. Stattdessen erklärt er, wie das Ganze zusammenhängt und wie die Post-Market-Daten verwendet werden sollen.
Genau das hat vielen Herstellern gefehlt.
PMS unter MDR und IVDR: Erinnerung an die wesentlichen Pflichten
Unter MDR Artikel 83 und IVDR Artikel 78 wird PMS als System und nicht nur als dokumentarischer Liefergegenstand definiert.
Es muss unbedingt klar unterschieden werden zwischen :
das PMS-System, das in das QMS integriert ist,
den PMS-Plan, der beschreibt, wie dieses System für ein Produkt oder eine Produktfamilie umgesetzt wird,
die aus dem PMS hervorgehenden Berichte, PMS report oder PSUR, je nach Klasse des Produkts.
Das PMS muss der Risikoklasse, der Zweckbestimmung des Produkts, dem Innovationsgrad und der Historie des Produkts angemessen sein. Sie gilt für die gesamte Lebensdauer des Produkts, vom Inverkehrbringen bis zum Ende der Lebensdauer des letzten Exemplars.
Der Leitfaden betont einen oft missverstandenen Punkt: PMS ist keine Aktivität nach der CE-Kennzeichnung, sondern wird bereits in der Entwicklungsphase mitgedacht.
Proaktive PMS: Was erwarten die Behörden wirklich?
Einer der wichtigsten Beiträge des Leitfadens MDCG 2025-10 ist die Klärung des Begriffs "proaktive PMS".
Beschränkt sich auf :
beschwerden registrieren,
vorfälle behandeln, wenn sie auftreten,
ist nicht ausreichend.
Die Behörden erwarten, dass der Hersteller freiwillig die Sammlung relevanter Informationen aus mehreren Quellen organisiert, einschließlich :
vigilanzdaten,
(nicht) schwerwiegende Vorfälle und unerwünschte Wirkungen,
rückmeldungen von Nutzern und Händlern,
wissenschaftliche Literatur und öffentliche Datenbanken,
informationen über ähnliche auf dem Markt befindliche Produkte.
Der letzte Begriff ist besonders wichtig. Der PMS muss es ermöglichen, das Produkt im Vergleich zum Stand der Technik zu positionieren, und nicht nur im Vergleich zu seiner eigenen Geschichte.
Der PMS Plan: Erwarteter Inhalt und häufige Fehler
Der PMS Plan, wie er in Anhang III der MDR und der IVDR beschrieben ist, wird oft als Formalität behandelt. Der MDCG-Leitfaden 2025-10 zeigt dagegen, dass es sich um ein strukturierendes Dokument handelt.
Der Plan muss insbesondere Folgendes festlegen:
die Methoden der Datenerhebung,
die Methoden der Analyse, qualitativ und quantitativ,
die verfolgten Indikatoren und die auslösenden Schwellenwerte,
die Modalitäten des Trendings,
schnittstellen mit der Vigilanz, den CAPAs und dem Risikomanagement,
die Stellung des PMCF oder des PMPF oder die Begründung für ihre Nichtanwendbarkeit.
Bei Audits sind PMS-Nichtkonformitäten sehr häufig auf :
zu generischen Plänen,
nicht begründeten Schwellenwerten,
eine fehlende explizite Verknüpfung mit dem Risikomanagement,
ein PMS, das zwar beschrieben, aber nie wirklich genutzt wurde.
Die zusammenfassende Tabelle im Leitfaden stellt de facto eine implizite Checkliste für die benannten Stellen dar.
Der PMS-Zyklus, von den Felddaten zur Entscheidung
Der Leitfaden beschreibt die PMS als einen kontinuierlichen Zyklus, der um vier Schritte herum strukturiert ist:
1.sammlung relevanter Daten,
2.analyse und Konsolidierung,
3.schlussfolgerungen zu Sicherheit, Leistung und Nutzen-Risiko-Verhältnis,
4.entscheidungen und Maßnahmen, dann ggf. Überarbeitung des PMS-Plans.
Dieser Punkt ist von grundlegender Bedeutung. Eine konforme PMS beschränkt sich nicht auf das Sammeln von Informationen. Sie muss die Fähigkeit des Herstellers demonstrieren, zu analysieren, zu entscheiden und zu handeln.
Die Schlussfolgerungen des PMS müssen nachvollzogen, dokumentiert und begründet werden, unabhängig davon, ob sie zu Korrekturmaßnahmen führen oder nicht.
PMS und Qualitätsmanagementsystem: Schlüsselschnittstellen
Der MDCG-Leitfaden 2025-10 betont stark die Interaktionen zwischen dem PMS und den anderen Prozessen des QMS.
Das PMS speist direkt :
das Risikomanagement gemäß ISO 14971,
die klinische Bewertung oder die Leistungsbewertung,
den PMCF oder den PMPF,
die Aktualisierung der IFU, der Etikettierung und der technischen Dokumentation,
das SS(C)P, sofern anwendbar,
die CAPAs und, falls zutreffend, die FSCAs.
Abbildung 1 des Leitfadens fasst diese Logik klar zusammen. Sie zeigt, dass PMS kein isolierter Prozess, sondern ein zentraler Knotenpunkt des QMS ist, ebenso wie das Risikomanagement oder die klinische Bewertung.
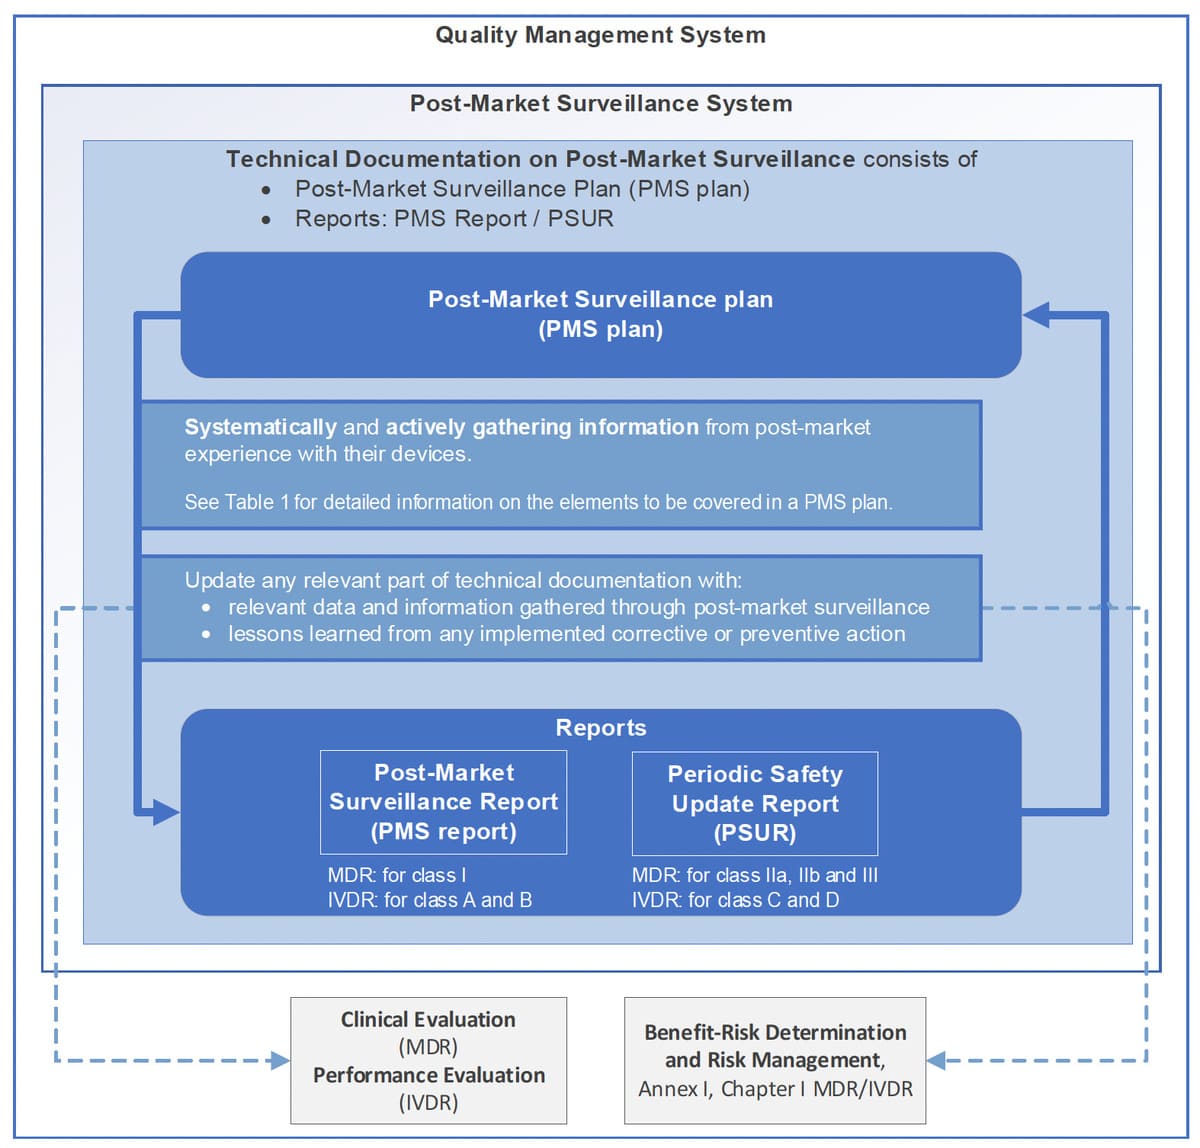
Für einen Auditor ist diese Kohärenz oft wichtiger als die Raffinesse der verwendeten Werkzeuge.
Praktische Fälle: Wenn das PMS entscheidungsrelevant wird
Der Leitfaden veranschaulicht seine Ausführungen durch konkrete Szenarien.
In einem Fall eines implantierbaren medizinischen Geräts deckt eine Zunahme von Beschwerden ein ursprünglich unterschätztes Risiko auf. Die PMS führt zu einer Aktualisierung des Risikomanagements, zu Korrekturmaßnahmen, zu einer FSCA und zu einer Überprüfung der klinischen Bewertung.
In einem Fall von IVMD weisen Postmarket-Daten auf eine Leistungsabweichung hin. Die PMS löst eine CAPA, eine Mitteilung an die zuständigen Behörden und eine Überarbeitung des PMPF aus.
In beiden Fällen spielt PMS seine Rolle voll aus: die Umwandlung von Felddaten in strukturierte regulatorische Entscheidungen.
Was der Leitfaden für Hersteller konkret ändert?
Für ein Start-up-Unternehmen ermöglicht der Leitfaden den Aufbau einer glaubwürdigen PMS ab der CE-Kennzeichnung, ohne die Mittel unnötig zu überdimensionieren.
Für einen bereits zertifizierten Hersteller bietet er ein klares Raster, um die Audits sicherer zu gestalten und wiederkehrende Schwächen im PMS zu beheben.
Für eine Organisation mit mehreren Geräten hilft er bei der Strukturierung eines kohärenten, verhältnismäßigen und nutzbaren PMS auf der Ebene des Produktportfolios.
Mini FAQ
Ab wann muss das PMS aktiv sein?
Ab dem Zeitpunkt, an dem das erste Produkt auf den Markt gebracht wird, und kontinuierlich über die gesamte Lebensdauer des Produkts.
Kann ein PMS-Plan mehrere Geräte abdecken?
Ja, wenn sie denselben Verwendungszweck, dieselben Konstruktionsmerkmale und ein vergleichbares Risikoprofil aufweisen.
Wo liegt die Grenze zwischen PMS und PMCF?
Der PMCF ist, sofern er anwendbar ist, ein integraler Bestandteil des PMS und zielt auf die Generierung spezifischer klinischer Daten ab.
Worauf achtet ein Prüfer vorrangig?
Auf die Kohärenz zwischen PMS, Risikomanagement, klinischer Bewertung und ergriffenen Maßnahmen.
Kann das PMS ausgelagert werden?
Einige Aktivitäten können ausgelagert werden, aber die Verantwortung und die endgültige Analyse bleiben beim Hersteller.
Schlussfolgerung
Der MDCG-Leitfaden 2025-10 fügt keine zusätzliche regulatorische Schicht hinzu. Er macht deutlich, worauf die Behörden schon lange warten: ein lebendiges, verhältnismäßiges und tatsächlich genutztes PMS, um die Sicherheit und Leistung von Produkten während ihres gesamten Lebenszyklus zu steuern.
Vor diesem Hintergrund unterstützt CSDmed seine Kunden - Start-ups, Hersteller, Importeure und Händler von Medizinprodukten - bei der Strukturierung und Umsetzung von MDR- und IVDR-konformen Systemen zur Überwachung nach der Markteinführung. Dieser Ansatz beruht auf einer operationellen Lesart der regulatorischen Anforderungen und auf einer kohärenten Integration des PMS mit der Forschung und Entwicklung, der Risikokontrolle, dem Qualitätsmanagementsystem und der technischen Dokumentation.
Kontaktieren Sie uns, um sich über Ihre PMS-Herausforderungen auszutauschen und die Konformität und Leistung Ihrer Produkte dauerhaft zu sichern.
Verwandte Ressourcen
ISO 14971 and start-ups: how to get started on risk analysis without get lost
CECP Procedure: What Should Medical Device Manufacturers Watch Out For?