Vigilância pós-comercialização (PMS) no âmbito dos MDR e IVDR: o que o guia MDCG 2025-10 realmente muda para os fabricantes
Medical devices regulation
A vigilância pós-comercialização é um daqueles requisitos regulamentares que todos os fabricantes sabem que é obrigatório, mas que poucos utilizam efetivamente como ferramenta de gestão. Nos termos do RDM e do RDIV, a VPM está no centro da demonstração da conformidade durante a vida útil do dispositivo.
Com o guia MDCG 2025-10, publicado em 19 de dezembro de 2025, as autoridades europeias estão finalmente a fornecer uma interpretação coerente, estruturada e operacional do que realmente esperam de um sistema PMS.
Este documento não cria quaisquer novas obrigações. Clarifica, especifica e, acima de tudo, associa conceitos que são frequentemente tratados de forma fragmentada pelos fabricantes.
O que é que o guia MDCG 2025-10 sobre PMS realmente abrange?
O guia MDCG 2025-10 aplica-se a todos os dispositivos médicos e dispositivos médicos para diagnóstico in vitro, independentemente da sua classe. O seu objetivo é triplo
descrever o que é um sistema SGP em conformidade com o MDR e o IVDR,
explicar o conteúdo esperado de um plano PMS,
mostrar como o SGP interage com os outros processos do sistema de gestão da qualidade.
O guia não substitui os textos regulamentares e não fornece um modelo "chave na mão". Não entra em pormenores sobre a elaboração dos PSUR ou dos relatórios do SGP, que já são abordados no guia MDCG 2022-21. Por outro lado, explica como tudo se encaixa e como os dados pós-comercialização devem ser utilizados.
É precisamente isto que tem faltado a muitos fabricantes.
PMS ao abrigo do RDM e do RDIV: uma chamada de atenção para as obrigações essenciais
Nos termos do artigo 83.º do RDM e do artigo 78.º do RIV, o SGP é definido como um sistema e não apenas como um documento a entregar.
É essencial fazer uma distinção clara entre :
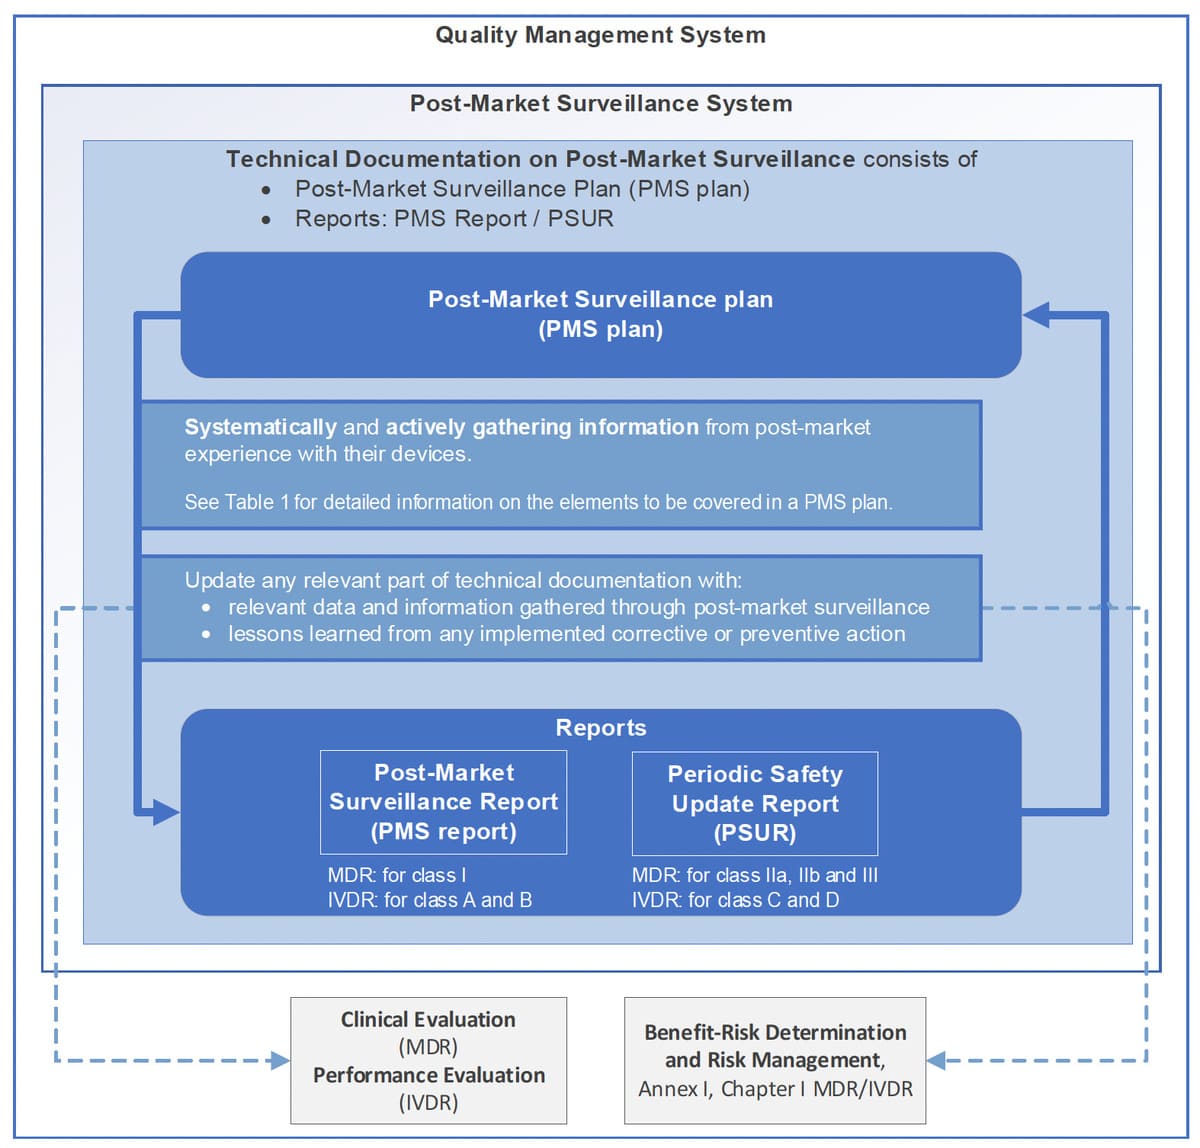
o sistema SGP, que faz parte do SGQ
o plano do SGP, que descreve como este sistema é implementado para um dispositivo ou uma família de dispositivos,
os relatórios produzidos pelo SGP, relatório SGP ou PSUR, consoante a classe do dispositivo.
O SGP deve ser proporcional à classe de risco, à finalidade do dispositivo, ao seu nível de inovação e ao seu historial. Aplica-se durante toda a vida do dispositivo, desde a sua colocação no mercado até ao fim de vida da última unidade.
O guia sublinha um ponto que é frequentemente mal compreendido: a SGP não é uma atividade que ocorre após a marcação CE, mas é considerada a partir da fase de desenvolvimento.
SGP proactivas: o que as autoridades realmente esperam
Um dos principais contributos do guia MDCG 2025-10 é a clarificação da noção de SGP proactivo.
Limitar-se a :
registo de reclamações
tratar os incidentes quando eles ocorrem
não é suficiente.
As autoridades esperam que os fabricantes organizem voluntariamente a recolha de informações relevantes de várias fontes, incluindo
dados de vigilância
incidentes (não graves) e reacções adversas,
feedback dos utilizadores e distribuidores,
literatura científica e bases de dados públicas,
informações relativas a dispositivos semelhantes existentes no mercado.
Esta última noção é particularmente importante. O SGP deve permitir posicionar o dispositivo em relação ao estado da arte e não apenas em relação à sua própria história.
O plano do SGP: conteúdo esperado e erros comuns
O Plano SGP, tal como descrito no Anexo III do RDM e do RDIV, é frequentemente tratado como uma formalidade. O guia MDCG 2025-10 mostra, pelo contrário, que se trata de um documento estruturante.
Em particular, o plano deve especificar :
os métodos de recolha de dados
os métodos de análise qualitativa e quantitativa
os indicadores monitorizados e os limiares de desencadeamento
os procedimentos de acompanhamento das tendências,
as interfaces com a vigilância, o CAPA e a gestão dos riscos,
o papel do PMCF ou do PMPF, ou a justificação da sua não aplicabilidade.
Nas auditorias, os incumprimentos do SGP estão muitas vezes associados a :
planos demasiado genéricos
limiares injustificados
falta de ligação explícita com a gestão do risco,
pMS descritos mas nunca efetivamente utilizados.
O quadro recapitulativo do guia é, de facto, uma lista de verificação implícita para os organismos notificados.
O ciclo do SGP, dos dados de campo à tomada de decisões
O guia descreve o SGP como um ciclo contínuo, estruturado em quatro fases:
1.recolha de dados relevantes
2.análise e consolidação,
3.conclusões sobre segurança, desempenho e risco-benefício,
4.decisões e acções e, se necessário, revisão do plano do SGP.
Este ponto é fundamental. Um SGP conforme não se limita à recolha de informação. Tem de demonstrar a capacidade do fabricante para analisar, decidir e atuar.
As conclusões do SGP devem ser rastreadas, documentadas e justificadas, quer conduzam ou não a acções corretivas.
SGP e sistema de gestão da qualidade: interfaces fundamentais
O Guia MDCG 2025-10 sublinha fortemente as interações entre o SGP e os outros processos do SGQ.
O SGP alimenta diretamente a :
gestão dos riscos em conformidade com a norma ISO 14971,
avaliação clínica ou de desempenho
pMCF ou PMPF,
atualização das Instruções de Utilização, rotulagem e documentação técnica,
sS(C)P, quando aplicável,
cAPAs e, quando aplicável, FSCAs.
A figura 1 do guia resume claramente esta lógica. Mostra que o SGP não é um processo isolado, mas um nó central do SGQ, da mesma forma que a gestão do risco ou a avaliação clínica.
Para um auditor, esta coerência é muitas vezes mais importante do que a sofisticação das ferramentas utilizadas.
Estudos de caso: quando o SGP se torna uma ferramenta de tomada de decisão
O guia ilustra o seu ponto de vista com cenários concretos.
No caso de um dispositivo médico implantável, um aumento das queixas revela um risco inicialmente subestimado. O SGP conduz a uma atualização da gestão do risco, a acções corretivas, a uma avaliação do risco e a uma revisão da avaliação clínica.
Num caso de DIVD, os dados pós-comercialização revelaram um desvio de desempenho. O SGP desencadeia um CAPA, uma comunicação às autoridades competentes e uma revisão do PMPF.
Em ambos os casos, o SGP desempenha plenamente o seu papel: transformar dados de campo em decisões regulamentares estruturadas.
O que este guia significa para os fabricantes em termos concretos
Para as empresas em fase de arranque, o guia permitir-lhes-á criar um SGP credível assim que a marcação CE for aplicada, sem sobrecarregar desnecessariamente os seus recursos.
Para os fabricantes já certificados, o guia fornece um quadro claro para assegurar auditorias e corrigir deficiências recorrentes no SGP.
Para uma organização com vários dispositivos, ajuda a estruturar um SGP que seja coerente, proporcional e utilizável em toda a carteira de produtos.
Mini FAQ
Quando é que o SGP deve estar ativo?
Assim que o primeiro dispositivo é colocado no mercado e continuamente ao longo da sua vida útil.
Um plano PMS pode abranger vários dispositivos?
Sim, se partilharem a mesma finalidade, caraterísticas de conceção e perfil de risco.
Qual é a fronteira entre o SGP e o DPCF?
O PMCF é uma parte integrante do SGP, quando aplicável, e foi concebido para gerar dados clínicos específicos.
O que é que um auditor procura em primeiro lugar?
A coerência entre o SGP, a gestão do risco, a avaliação clínica e as acções tomadas.
O SGP pode ser externalizado?
Algumas actividades podem ser subcontratadas, mas a responsabilidade final e a análise continuam a ser do fabricante.
Conclusão
O MDCG 2025-10 não acrescenta mais um nível de regulamentação. Clarifica aquilo de que as autoridades há muito esperam: um SGP vivo, proporcionado e genuinamente utilizado para gerir a segurança e o desempenho dos dispositivos ao longo do seu ciclo de vida.
Neste contexto, a CSDmed apoia os seus clientes - empresas em fase de arranque, fabricantes, importadores e distribuidores de dispositivos médicos - na estruturação e implementação de sistemas de vigilância pós-comercialização em conformidade com o RDM e o RIV. Esta abordagem baseia-se numa compreensão operacional dos requisitos regulamentares e na integração coerente do SGP com a I&D, a gestão do risco, o sistema de gestão da qualidade e a documentação técnica.
Contacte-nos para discutir os seus desafios de PMS e garantir a conformidade e o desempenho a longo prazo dos seus dispositivos.
Recursos relacionados
A ISO 14971 e as empresas em fase de arranque: como começar a análise de risco sem se perder
ISO 13485 para empresas em fase de arranque: 3 abordagens realistas
Procedimento CECP: a que é que os fabricantes de dispositivos médicos devem estar atentos?