Vigilancia poscomercialización (SPM) en MDR e IVDR: qué cambia realmente para los fabricantes la guía MDCG 2025-10
Medical devices regulation
La vigilancia postcomercialización es uno de esos requisitos reglamentarios que todos los fabricantes saben que son obligatorios, pero que pocos utilizan realmente como herramienta de gestión. En virtud de la MDR y la IVDR, la PMS es fundamental para demostrar la conformidad durante la vida útil del producto.
Con la guía MDCG 2025-10, publicada el 19 de diciembre de 2025, las autoridades europeas ofrecen por fin una interpretación coherente, estructurada y operativa de lo que realmente esperan de un sistema PMS.
Este documento no crea nuevas obligaciones. Aclara, especifica y, sobre todo, relaciona conceptos que los fabricantes suelen tratar de forma fragmentada.
¿Qué cubre realmente la guía MDCG 2025-10 sobre PMS?
La guía MDCG 2025-10 se aplica a todos los productos sanitarios y productos sanitarios para diagnóstico in vitro, independientemente de su clase. Su objetivo es triple
describir qué es un sistema PMS conforme con el MDR y el IVDR,
explicar el contenido esperado de un plan de PMS,
mostrar cómo interactúa el PMS con los demás procesos del sistema de gestión de la calidad.
La guía no sustituye a los textos reglamentarios ni proporciona un modelo llave en mano. No entra en detalles sobre la redacción de los PSUR o los informes del PMS, que ya se tratan en la guía MDCG 2022-21. En cambio, sí explica cómo encaja todo y cómo deben utilizarse los datos posteriores a la comercialización.
Esto es precisamente lo que muchos fabricantes han echado en falta.
PMS bajo MDR e IVDR: un recordatorio de las obligaciones esenciales
En virtud del artículo 83 del MDR y del artículo 78 del IVDR, la PMS se define como un sistema, y no simplemente como un entregable documental.
Es esencial distinguir claramente entre :
el sistema PMS, que forma parte del SGC,
el plan del PMS, que describe cómo se implanta este sistema para un producto o una familia de productos,
los informes elaborados por el PMS, informe PMS o PSUR, según la clase de producto.
El PMS debe ser proporcional a la clase de riesgo, la finalidad del producto, su nivel de innovación y su historial. Se aplica durante toda la vida útil del producto, desde su comercialización hasta el final de la vida útil de la última unidad.
La guía hace hincapié en un punto que a menudo se malinterpreta: el PMS no es una actividad que tenga lugar después del marcado CE, sino que se considera desde la fase de desarrollo en adelante.
PMS proactivo: lo que realmente esperan las autoridades
Una de las principales aportaciones de la guía MDCG 2025-10 es la aclaración de la noción de PMS proactiva.
Que se limite a :
registrar las quejas
tratar los incidentes cuando se producen
no es suficiente.
Las autoridades esperan que los fabricantes organicen voluntariamente la recogida de información pertinente procedente de múltiples fuentes, entre ellas
datos de vigilancia
incidentes (no graves) y reacciones adversas
opiniones de usuarios y distribuidores,
literatura científica y bases de datos públicas,
información relativa a productos similares en el mercado.
Esta última noción es especialmente importante. El PMS debe permitir situar el producto en relación con el estado de la técnica, y no sólo en relación con su propia historia.
El plan de la PMS: contenido esperado y errores comunes
El Plan PMS, tal y como se describe en el Anexo III del MDR y el IVDR, a menudo se trata como una formalidad. La guía MDCG 2025-10 muestra, por el contrario, que se trata de un documento estructurador.
En concreto, el plan debe especificar
métodos de recogida de datos
métodos de análisis cualitativos y cuantitativos
indicadores controlados y umbrales de activación
procedimientos de tendencia,
interfaces con la vigilancia, CAPA y la gestión de riesgos,
el papel del PMCF o del PMPF, o la justificación de su inaplicabilidad.
En las auditorías, los incumplimientos del SGP están muy a menudo relacionados con :
planes demasiado genéricos
umbrales injustificados
falta de relación explícita con la gestión de riesgos,
pMS descritas pero nunca utilizadas realmente.
El cuadro recapitulativo de la guía es, de hecho, una lista de control implícita para los organismos notificados.
El ciclo de la PMS, de los datos de campo a la toma de decisiones
La guía describe la PMS como un ciclo continuo, estructurado en torno a cuatro etapas:
1.recogida de datos pertinentes
2.análisis y consolidación
3.conclusiones sobre seguridad, rendimiento y riesgo-beneficio,
4.decisiones y acciones, y revisión del plan de la PMS en caso necesario.
Este punto es fundamental. Una PMS conforme no se limita a recopilar información. Debe demostrar la capacidad del fabricante para analizar, decidir y actuar.
Las conclusiones del PMS deben rastrearse, documentarse y justificarse, tanto si conducen a una acción correctiva como si no.
PMS y sistema de gestión de la calidad: interfaces clave
La Guía MDCG 2025-10 hace especial hincapié en las interacciones entre el PMS y los demás procesos del SGC.
El PMS se alimenta directamente de :
la gestión de riesgos conforme a la norma ISO 14971,
la evaluación clínica o del rendimiento
pMCF o PMPF,
la actualización de los IFU, el etiquetado y la documentación técnica,
sS(C)P cuando proceda,
cAPA y, en su caso, FSCA.
La figura 1 de la guía resume claramente esta lógica. Muestra que el PMS no es un proceso aislado, sino un nodo central del SGC, del mismo modo que la gestión de riesgos o la evaluación clínica.
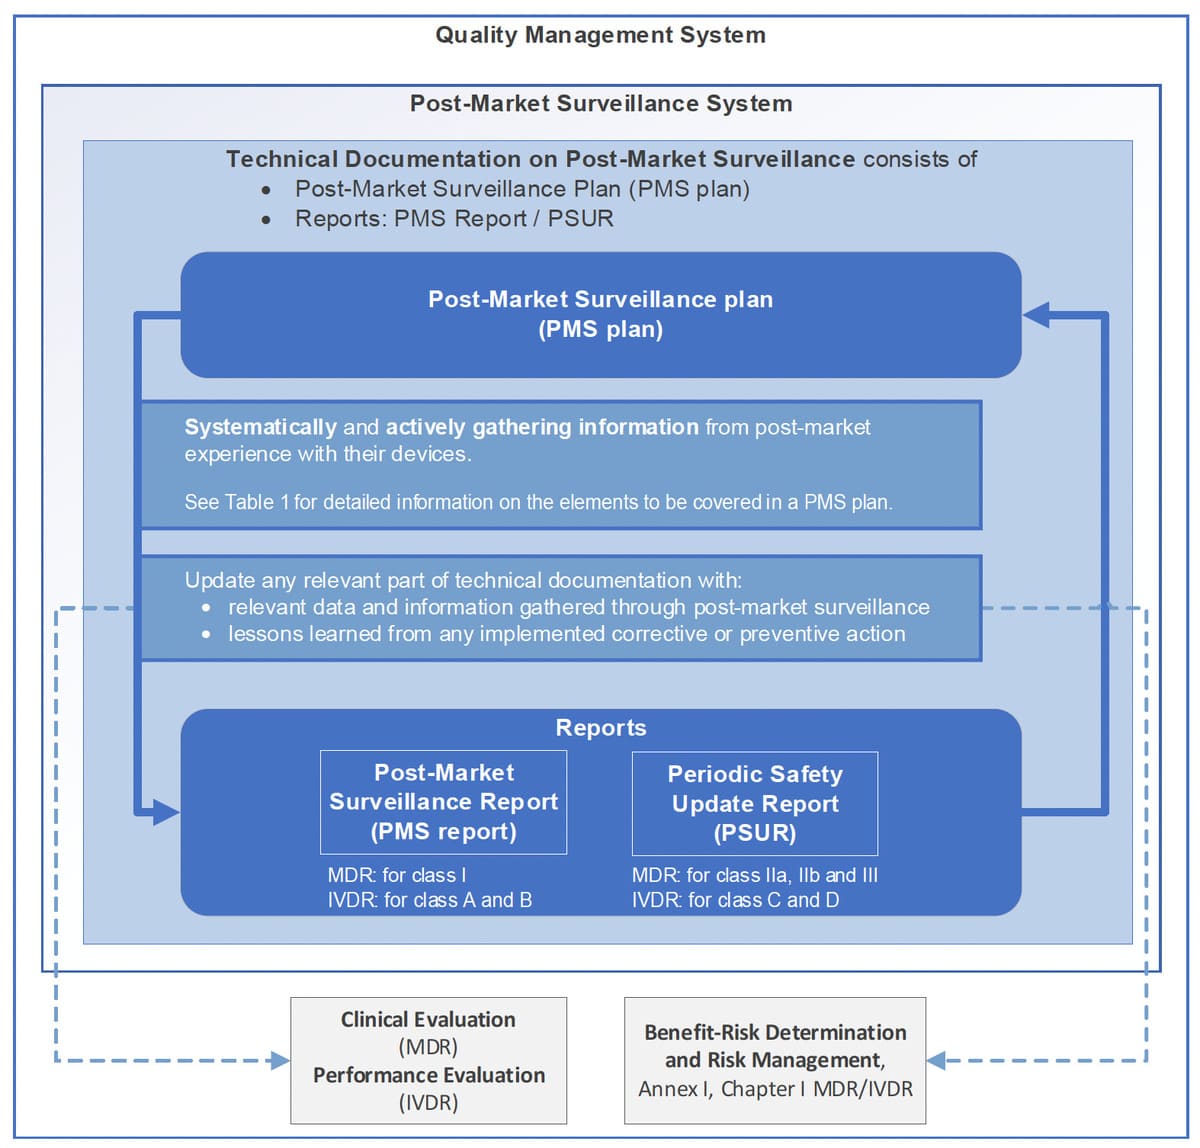
Para un auditor, esta coherencia es a menudo más importante que la sofisticación de las herramientas utilizadas.
Casos prácticos: cuando el PMS se convierte en una herramienta de toma de decisiones
La guía ilustra su punto de vista con escenarios concretos.
En el caso de un producto sanitario implantable, un aumento de las reclamaciones revela un riesgo inicialmente subestimado. La PMS da lugar a una actualización de la gestión de riesgos, medidas correctoras, una FSCA y una revisión de la evaluación clínica.
En un caso de IVDD, los datos posteriores a la comercialización pusieron de manifiesto una desviación del rendimiento. El PMS desencadena un CAPA, una comunicación a las autoridades competentes y una revisión del PMPF.
En ambos casos, el PMS desempeña plenamente su papel: transformar los datos de campo en decisiones reglamentarias estructuradas.
Lo que esta guía significa concretamente para los fabricantes
Para las empresas de nueva creación, la guía les permitirá crear un PMS creíble tan pronto como se aplique el marcado CE, sin sobrecargar innecesariamente sus recursos.
Para los fabricantes que ya están certificados, proporciona un marco claro para garantizar las auditorías y corregir las deficiencias recurrentes en el SGP.
Para una organización con múltiples dispositivos, ayuda a estructurar un PMS que sea coherente, proporcionado y utilizable en toda la cartera de productos.
Mini FAQ
¿Cuándo debe estar activo el PMS?
En cuanto se comercializa el primer dispositivo, y de forma continua durante toda su vida útil.
¿Puede un plan de PMS cubrir varios dispositivos?
Sí, si comparten la misma finalidad, características de diseño y perfil de riesgo.
¿Cuál es el límite entre el PMS y el PMCF?
El PMCF es parte integrante del PMS, en su caso, y está diseñado para generar datos clínicos específicos.
¿Qué es lo primero que busca un auditor?
La coherencia entre el PMS, la gestión de riesgos, la evaluación clínica y las medidas adoptadas.
¿Se puede externalizar el PMS?
Algunas actividades pueden externalizarse, pero la responsabilidad final y el análisis siguen siendo del fabricante.
Conclusión
El MDCG 2025-10 no añade otro nivel de regulación. Aclara lo que las autoridades han estado esperando durante mucho tiempo: un PMS vivo que sea proporcionado y realmente utilizado para gestionar la seguridad y el rendimiento de los productos a lo largo de su ciclo de vida.
En este contexto, CSDmed apoya a sus clientes - empresas de nueva creación, fabricantes, importadores y distribuidores de productos sanitarios - en la estructuración e implementación de sistemas de vigilancia post-comercialización que cumplan con el MDR y el IVDR. Este enfoque se basa en una comprensión operativa de los requisitos reglamentarios y en la integración coherente del PMS con la I+D, la gestión de riesgos, el sistema de gestión de la calidad y la documentación técnica.
Póngase en contacto con nosotros para hablar de sus retos en materia de PMS y garantizar la conformidad y el rendimiento a largo plazo de sus dispositivos.
Recursos relacionados
ISO 14971 y empresas de nueva creación: cómo iniciarse en el análisis de riesgos sin perderse
ISO 13485 para empresas de nueva creación: 3 enfoques realistas
Procedimiento CECP: ¿Qué deben tener en cuenta los fabricantes de dispositivos médicos?