La Comisión Europea quiere simplificar el MDR y el IVDR: ¿qué deben entender realmente los fabricantes?
News
Desde hace varios años, el MDR y el IVDR son temas recurrentes de conversación entre fabricantes, organismos notificados, consultores... y a veces terapeutas atrapados entre la escasez y la retirada de productos.
Al principio, la ambición era clara y ampliamente compartida: reforzar la seguridad, la trazabilidad y la confianza en los productos sanitarios europeos. Sobre el terreno, la realidad es más dispar. Plazos imprevisibles, requisitos que varían de un organismo notificado a otro, costes de cumplimiento sin relación clara con el riesgo real del producto.
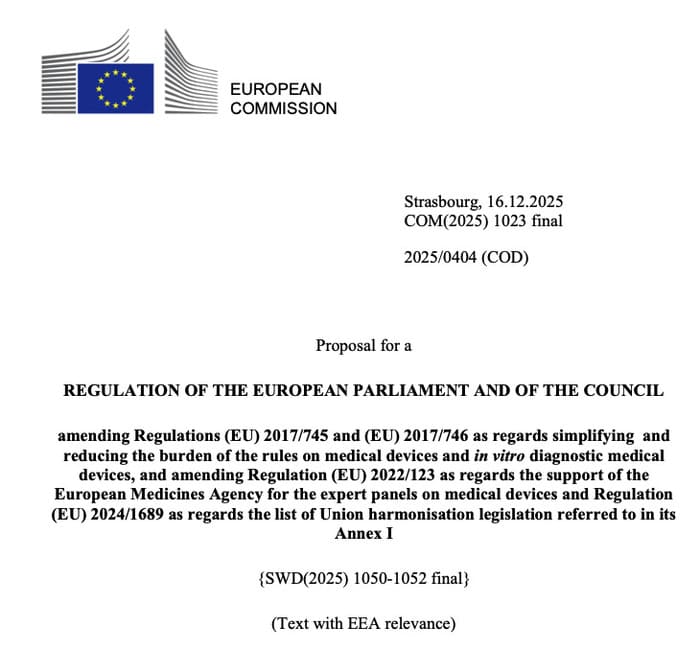
El 17 de diciembre de 2025, la Comisión Europea reconoció finalmente lo que muchos fabricantes llevaban mucho tiempo experimentando: el marco MDR / IVDR, tal y como se aplica hoy en día, está produciendo efectos contraproducentes.
La propuesta COM(2025) 1023 marca un cambio de tono. No se trata de un paso atrás, sino de un intento consciente de devolver la coherencia a un sistema que se ha vuelto difícil de gestionar.
¿Por qué la Unión Europea reconoce ahora los límites del MDR y del IVDR?
La novedad de este texto no es tanto su contenido como su diagnóstico oficial.
La Comisión reconoce que :
- los costes de cumplimiento son a menudo desproporcionados
- los plazos de certificación carecen de previsibilidad
- las interpretaciones varían entre autoridades y organismos notificados
- algunos requisitos van mucho más allá del riesgo real de los productos en cuestión.
Esta observación no procede de un grupo de presión aislado de la industria. Es el resultado de una evaluación específica llevada a cabo por la propia Comisión, basada en cientos de informes de campo, en su mayoría de PYME.
El mensaje es claro:
mDR e IVDR han mejorado la seguridad, pero a costa de una complejidad que ahora amenaza la innovación, la disponibilidad de dispositivos y la competitividad europea.
Lo que la Comisión quiere cambiar... y lo que no quiere tocar
Es importante evitar cualquier interpretación ingenua.
La propuesta no pretende :
- reducir los requisitos de seguridad
- suprimir los organismos notificados
- volver a un sistema de directivas más flexible
- crear vías rápidas sistemáticas.
En cambio, pretende claramente :
- reducir los requisitos redundantes
- mejorar la armonización de las prácticas
- reintroducir una auténtica proporcionalidad basada en el riesgo,
- hacer más claro y previsible el proceso de certificación.
En otras palabras
el nivel de exigencia sigue siendo elevado, pero debe volver a ser comprensible, previsible y justificable.
Nuevas empresas de tecnología médica: ¿por fin un marco normativo planificable?
Para una start-up, el MDR no es sólo una obligación reglamentaria. A menudo es un factor de estructuración del modelo de negocio, a veces descubierto demasiado tarde.
Sobre el terreno, las dificultades son recurrentes:
- requisitos clínicos mal calibrados en la fase de madurez
- incertidumbre sobre el nivel de prueba esperado
- incapacidad para estimar seriamente los plazos de certificación
- arbitrajes reglamentarios que cambian sobre la marcha.
La propuesta de la Comisión no convierte el MDR en un patio de recreo para las start-ups. No elimina la necesidad de una estrategia reguladora temprana.
Pero sí abre la puerta a algo fundamental: la posibilidad de planificar con antelación.
Para una empresa de nueva creación, esto puede significar
- una comprensión más clara de las expectativas clínicas
- menos cambios de doctrina durante el proceso de evaluación,
- un diálogo más coherente con los organismos notificados.
Lectura de CSDmed:
una start-up seguirá sin poder "improvisar" su cumplimiento. Pero puede que por fin sea capaz de fabricar un producto sabiendo a qué atenerse, lo que lo cambia todo. Bueno, eso es lo que se dice, pero ya veremos qué pasa en la realidad..
PYME: ¿hacia un cumplimiento más proporcionado... o simplemente más claro?
Las PYME ocupan claramente el centro del texto. Y con razón: representan el grueso de la industria europea de tecnología médica.
En la actualidad, muchas PYME se enfrentan a :
- requisitos de documentación equivalentes a los de los grandes grupos
- auditorías largas y costosas
- exigencias a veces incoherentes entre organismos notificados
- la tentación de retirar productos que son clínicamente útiles.
La Comisión reconoce explícitamente que esta situación es insostenible.
Si la propuesta prospera, las PYME podrían beneficiarse de :
- prácticas de evaluación más armonizadas
- menos revisiones redundantes
- mejor reconocimiento de los datos existentes
- requisitos más acordes con el riesgo real y el historial del sistema.
Pero ¡ojo!
esto no prescinde de la necesidad de un sistema sólido de gestión de la calidad. Al contrario, exige un SGC mejor pensado, más coherente y menos burocrático.
Lectura de CSDmed:
el cumplimiento no es una pila de procedimientos. Es un sistema de decisiones controladas que pueden explicarse y defenderse.
Grandes grupos y productos combinados: el reto de la coherencia reglamentaria
Para los grandes grupos, y en particular para las empresas farmacéuticas que trabajan con productos combinados, el problema no es tanto el nivel de exigencia como la fragmentación de la normativa.
Sobre el terreno, esto significa
- interfaces complejas entre las normativas MDR, IVDR y farmacéutica,
- largos debates sobre clasificación,
- múltiples interacciones con distintas autoridades,
- alto riesgo reglamentario para productos de importancia estratégica.
La propuesta COM(2025) 1023 introduce varias señales interesantes:
- un papel ampliado para la EMA,
- mayor apoyo a las autoridades nacionales en casos fronterizos,
- mejor coordinación con la reforma de la legislación farmacéutica y la Ley de Biotecnología.
Para los productos combinados, lo que está en juego es evidente:
menos silos, mayor coherencia en el arbitraje y mayor capacidad para anticiparse a las decisiones reguladoras.
Gobernanza, expertos, EMA: ¿hacia una menor divergencia sobre el terreno?
La Comisión no cuestiona el enfoque descentralizado, pero reconoce sus limitaciones.
El texto refuerza :
- el papel del MDCG
- la coordinación entre organismos notificados
- la participación de paneles de expertos
- el apoyo de la EMA en cuestiones complejas (clasificación, uso clínico, excepciones).
El objetivo declarado es simple
reducir las diferencias de interpretación, que actualmente cuestan tiempo, dinero y energía a todos los implicados.
Lectura de CSDmed:
una gobernanza más centralizada sólo es un problema si añade complejidad. Si se utiliza con inteligencia, puede reducir la arbitrariedad.
Lo que este texto cambia realmente para los fabricantes
Seamos claros: este texto no "simplificará" el cumplimiento en el sentido trivial del término.
Cambia algo más, algo más profundo:
reintroduce la racionalidad reglamentaria.
En el futuro, el marco podría hacer más hincapié en :
- una gestión de riesgos realmente controlada
- una evaluación clínica proporcionada y coherente
- un SGC concebido como una herramienta de dirección, no como un fin en sí mismo.
El mensaje subyacente de la Comisión es claro:
el sistema ya no debe recompensar a los que producen más documentos, sino a los que saben justificar sus opciones técnicas, clínicas y reglamentarias.
Aquí es precisamente donde entra en juego el apoyo.
No para "simplificar" artificialmente un marco que sigue siendo exigente, sino para ayudar a los fabricantes a tomar las decisiones correctas, en el momento oportuno, y a estructurarlas de forma coherente: estrategia reglamentaria, compensaciones clínicas, gestión de riesgos, un sistema de calidad concebido como herramienta de dirección.
Este enfoque pragmático y proporcionado es el que aplicamos en CSDmed con empresas de nueva creación, PYME y grupos internacionales que se enfrentan a productos MDR, IVDR y combinados.
Si se encuentra en esta fase de reflexión o arbitraje, póngase en contacto con nosotros para hablar de ello.
Mini-FAQ
¿La revisión reducirá los requisitos clínicos?
No. Su principal objetivo es hacerlos más proporcionados al riesgo y a los antecedentes del producto.
¿Tendrán las PYME normas específicas?
No se trata de normas "más ligeras", sino de un marco más coherente y previsible.
¿Será más fácil certificar los productos combinados?
Seguirán siendo complejos, pero con una mejor coordinación entre autoridades.
¿Cuándo se aplicarán estos cambios?
No inmediatamente. El texto aún tiene que pasar por el proceso legislativo europeo.
¿Hay que esperar antes de lanzar un nuevo proyecto?
No. Las normas actuales se aplican en su totalidad, y sigue siendo esencial una estrategia sólida.
Recursos relacionados
- Comprender la importancia del plan de gestión de riesgos (PGR) de los productos sanitarios
- Publicación de informes de investigación clínica: explicación de la guía MDCG 2024-15
- Ampliación del período transitorio del Reglamento sobre productos sanitarios (MDR 2017/745)