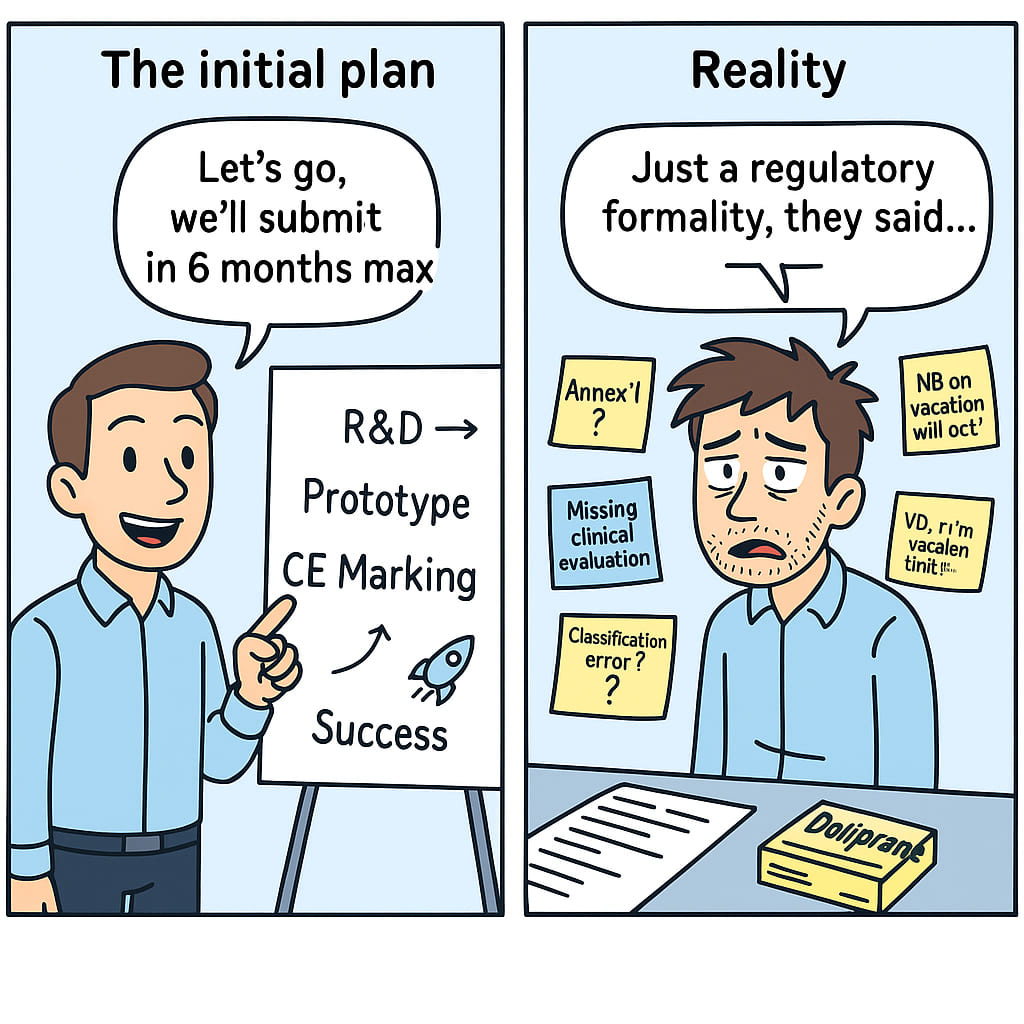
CE-Markierung MDR: Fallstricke, die man als Start-up vermeiden sollte
News
Ein Medizinprodukt zu entwickeln, ist bereits eine technische Herausforderung. Die Zertifizierung nach der Verordnung (EU) 2017/745 stellt eine zusätzliche Hürde dar.
Und für ein Start-up-Unternehmen ist der Weg dorthin oft steinig: fehlende Erfahrung mit Vorschriften, kleine Teams, eine zu ehrgeizige Produkt-Roadmap oder Unkenntnis der Erwartungen einer Benannten Stelle.
Die CE-Kennzeichnung ist nicht einfach nur ein Endstempel, sondern das Spiegelbild eines Systems von Nachweisen, das während der gesamten Entwicklung aufgebaut wurde.
In diesem Artikel werden die häufigsten Fallstricke, auf die Start-ups stoßen, erläutert und vor allem, wie man sie vermeiden kann.
1. Die Auswirkungen der MDR auf das Design nicht vorhersehen
Wer die regulatorischen Anforderungen bereits in der F&E-Phase unterschätzt, gefährdet das gesamte Projekt.
Die MDR verlangt, dass das Produkt im Hinblick auf seine Zweckbestimmung (intended purpose) einschließlich der vorgesehenen Verwendung (intended use) konzipiert wird. Diese Elemente, die anfangs allzu oft unklar sind, müssen jedoch die Spezifikationen, das Design und die technischen Entscheidungen leiten.
Start-ups, die in einem 100 % agilen Modus bleiben und ihr Design nicht an die Erwartungen der CE-Kennzeichnung anpassen, bringen sich in eine regulatorische Sackgasse.
Dies gilt insbesondere für das Design der Schnittstelle, die Materialien, die Softwarefunktionen oder die Anforderungen an die Reinigung/Sterilisation.
2. Anhang I vergessen: Die Checkliste, die bereits in der Forschung und Entwicklung berücksichtigt werden muss
Anhang I der MDR ist kein Formular, das man am Ende ankreuzt.
Es handelt sich um eine Reihe von Anforderungen, die das Design, die Risikokontrolle und die Begründung der klinischen Leistung strukturieren.
Viele Start-ups beschäftigen sich erst damit, wenn sie ihre technischen Unterlagen erstellen ... und stellen dann fest, dass sie Punkt für Punkt die Erfüllung dieser zahlreichen Anforderungen nachweisen müssen.
Beispiel: Wie kann man Anhang I konkret erfüllen?
|
Anforderung (Anhang I) |
Was bedeutet dies für das Start-up? |
Beispiel für den erwarteten Nachweis |
|
§ 10 - Beherrschung biologischer Risiken |
Materialien mit Patientenkontakt begründen |
Biokompatibilitätsbericht nach ISO 10993 |
|
§ 14 - Funktionalität und Leistung in der Interoperabilität |
Nachweis, dass das Produkt in Kombination mit anderen Produkten oder Geräten wie vorgesehen funktioniert |
Plan zur funktionalen Validierung, Testprotokolle |
|
§ 23 - Mit dem Produkt gelieferte Informationen |
Packungsbeilage, Kennzeichnung, Sprache, Übereinstimmung mit der Zweckbestimmung |
IFU, Etiketten, Sprachprüfung |
3. Falsche Risikoklasse (und damit falsche Strategie)
Eine falsche Einstufung kann das ganze Projekt entgleisen lassen.
Start-ups überschätzen manchmal die Einfachheit ihres Geräts oder unterschätzen die Auswirkungen einer Softwarefunktion. Das Ergebnis: Sie streben eine Klasse I an ... obwohl die regulatorische Realität ganz anders aussieht.
Das Problem dabei:
- Die Strategie der CE-Kennzeichnung beruht vollständig auf der Risikoklasse,
- Eine falsche Wahl führt zu Fehlern in den technischen Unterlagen,
- Und kann zu einer Ablehnung durch die benannte Stelle führen, was monatelange Verzögerungen zur Folge hat.
Praktischer Fall:
Ein Start-up-Unternehmen entwickelte eine Plattform zur Fernüberwachung von Wunden.
Das Unternehmen ging davon aus, dass es sich um Klasse I handelte (nichtinvasive Software), entdeckte aber im Laufe des Projekts, dass Regel 11 der MDR eine Klasse IIa vorschreibt.
Ergebnis: Änderung der Strategie, Notwendigkeit einer Benannten Stelle, klinische Studie muss in Betracht gezogen werden, 9 Monate Verzögerung.
4. Zu glauben, dass die regulatorische Dokumentation "danach" kommt
Nein, eine technische Dokumentation wird nicht "am Ende" des Projekts erstellt.
Die MDR schreibt eine kontinuierliche Dokumentation vor, die auf objektiven Daten beruht und mit allen Phasen der Entwicklung übereinstimmt.
Oft vernachlässigte Punkte:
- Die klinische Bewertung (die lange vor der Markteinführung antizipiert werden muss)
- Die Strategie zur Risikokontrolle
- Der Plan für PMS / PMCF
- Die Begründung für die Einhaltung von Anhang I
✅ Nützliche Checkliste: Habe ich wirklich mit meiner CE-Datei begonnen?
- Die Zweckbestimmung ist festgelegt und dokumentiert
- Die Designspezifikationen sind nachvollziehbar
- Eine Risikoanalyse wurde durchgeführt
- Die Anforderungen in Anhang I wurden überprüft
- Eine Strategie für die Erhebung klinischer Daten ist festgelegt
- Die Benutzerschnittstellen sind dokumentiert und getestet
- Eine Struktur für technische Unterlagen wurde festgelegt
- Die Anforderungen von PMS/PMCF sind bekannt
- Usw.
5. Unterschätzen Sie die Fristen im Zusammenhang mit den Benannten Stellen
Nein, ein CE-Audit lässt sich nicht in vier Wochen planen.
Zwischen der ersten Kontaktaufnahme, der Vertragsanalyse, der Zulässigkeitsprüfung, der Bewertung der Unterlagen, den Fragen und Antworten und dem Audit...sind die Fristen lang und selten komprimierbar.
Und jede Fragerunde bringt eine weitere Verzögerung mit sich. Ein Start-up, das dies nicht in seine Produkt-Roadmap einbezieht ... sitzt beim Start auf dem Trockenen.
Praktischer Fall:
Ein Start-up plante eine Dossiereinreichung im Juni und eine Markteinführung im September.
Ergebnisse:
- Unterzeichnung des Vertrags mit dem NB im Juli
- Evaluierungsslot im November erhalten
- Ausstellung des Zertifikats im April des Folgejahres.
Das sind 9 Monate Abweichung vom ursprünglichen Geschäftsplan.
6. Falsche Wahl des Regulierungsdienstleisters
Die Wahl einer "billigen" oder "zu generalistischen" Begleitung kann am Ende sehr teuer werden.
Nicht alle Anbieter sind gleich:
- Einige haben keine Erfahrung mit MDR,
- Andere sind auf FDA spezialisiert,
- Und viele bieten fragmentierte Dienstleistungen an, die nichts mit dem Produktdesign zu tun haben.
Vergleich: Welcher Partner für welches Start-up?
|
Art des Anbieters |
Vorteile |
Grenzen |
Ideal für |
|
Senior Freelancer |
Reaktiv, Experte, gutes Kostenverhältnis |
Begrenzte Kapazität, Abhängigkeit von 1 Person |
Start-up-Unternehmen in der frühen Phase |
|
Auf CE spezialisierte Kanzlei |
Vollständiges Team, etablierte Methode |
Höhere Kosten, manchmal unflexibel |
Start-up in der Antragsphase |
|
FDA-Berater |
Gut, um einen 510(k)-Ansatz zu strukturieren |
Nicht geeignet für europäische MDR |
Start-up angestrebt US only |
|
Team im eigenen Haus |
Produktkenntnis, Nähe |
Bedarf an Kompetenzaufbau |
Scale-up mit engagiertem Team |
7. Mini FAQ: Ihre Fragen, unsere Antworten
Muss man bereits ein QMS nach ISO 13485 haben, um zu starten?
Nein, aber man braucht zumindest eine minimale dokumentarische Strukturierung, um einen strukturierten Rahmen für die Entwicklung zu schaffen. ISO 13485 wird ab der Phase der CE-Einreichung unumgänglich.
Kann man die benannte Stelle während des Projekts wechseln?
Das ist möglich, aber umständlich und kostspielig. Es ist besser, seine Strategie von Anfang an mit der richtigen NB validieren zu lassen.
Woher weiß ich, ob meine Klassifizierung richtig ist?
Lesen Sie Anhang VIII der MDR sorgfältig durch und kreuzen Sie ihn mit den MDCG-Leitfäden (insbesondere dem Borderline & Classification). Im Zweifelsfall → einen Experten um Rat fragen.
Was ist zu tun, wenn mein PMCF als unzureichend eingestuft wird?
Sie müssen ergänzen: klinische Studie nach der Markteinführung, Datenerhebung über Feldrückmeldungen oder Anpassung des Plans. Vorausschauendes Handeln ist immer kostengünstiger als Korrekturen.
Kann ich meine CE-Kennzeichnung ohne externe Begleitung durchführen?
Das ist möglich, aber selten. Das Risiko eines regulatorischen Fehlers ist hoch, wenn man neu anfängt. Die Investition in eine gezielte Begleitung zahlt sich oft aus.
8. Sich gut umgeben, um keine Fehler zu machen
Die CE-Kennzeichnung ist keine formale Pflicht, die am Ende eines Projekts erledigt wird.
Sie ist ein strategischer, kontinuierlicher und anspruchsvoller Prozess.
Für Start-ups ist das Risiko nicht nur ein regulatorisches: Es ist ein Risiko der Produktverschiebung, des Verlusts von Finanzierungen oder sogar des kommerziellen Misserfolgs.
CSDmed begleitet Start-ups mit Methode, Klarheit und Realismus, vom ersten Design bis zum Erhalt des CE-Zertifikats.
Kontaktieren Sie uns einfach. Wir werden den Antrag nicht für Sie stellen. Aber wir werden Ihnen viele Fallen ersparen.
Verwandte Ressourcen
- ISO 13485 für Start-ups: 3 realistische Ansätze
- ISO 14971 und Start-ups: Wie man mit der Risikoanalyse beginnt, ohne sich darin zu verlieren
- Was ist eine gute regulatorische Begleitung für ein Startup?