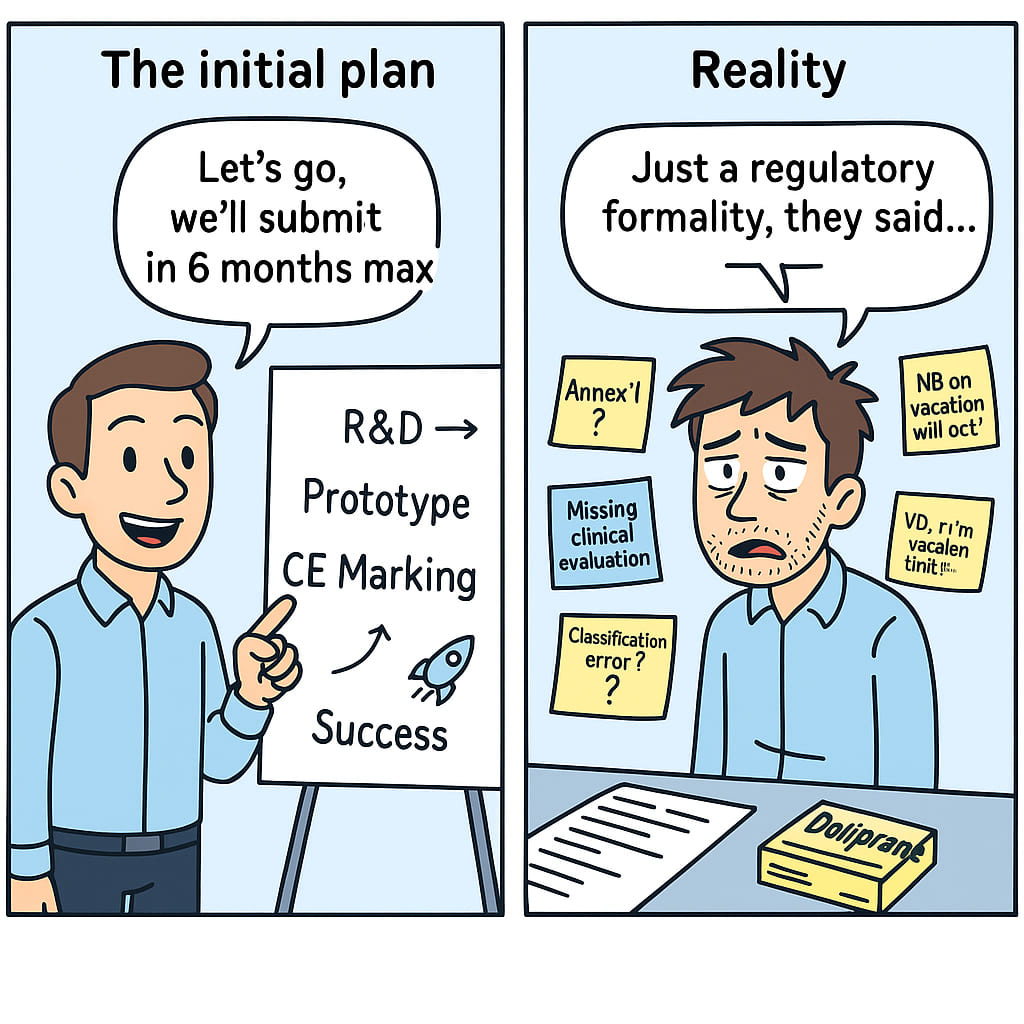
Marcação CE MDR: armadilhas a evitar quando se é uma empresa em fase de arranque
News
Criar um dispositivo médico já é um desafio técnico. Certificá-lo em conformidade com o Regulamento (UE) 2017/745 é uma questão completamente diferente.
E para uma empresa em fase de arranque, o caminho está muitas vezes repleto de armadilhas: falta de experiência regulamentar, equipas pequenas, um roteiro de produtos demasiado ambicioso ou uma falta de compreensão das expectativas de um organismo notificado.
A marcação CE é mais do que um simples carimbo final: é o reflexo de um sistema de provas construído ao longo do processo de desenvolvimento.
Neste artigo, analisamos as armadilhas mais comuns encontradas pelas empresas em fase de arranque... e, acima de tudo, como evitá-las.
1. Não antecipar o impacto do MDR na conceção
Subestimar as exigências regulamentares na fase de I&D compromete todo o projeto.
O RDM exige que o dispositivo seja concebido de acordo com a sua finalidade e utilização previstas. Estes elementos, muitas vezes vagos à partida, devem orientar as especificações, a conceção e as escolhas técnicas.
As empresas em fase de arranque que permanecem em modo 100% ágil, sem alinharem a sua conceção com as expectativas da marcação CE, vêem-se encurraladas.
Isto é particularmente verdade no que respeita à conceção da interface, aos materiais, às funções de software e aos requisitos de limpeza/esterilização.
2. Esquecer o Anexo I: a lista de controlo a incluir na I&D
O Anexo I do RDM não é um formulário a assinalar no final.
Trata-se de um conjunto de requisitos que estruturam a conceção, a gestão dos riscos e a justificação do desempenho clínico.
Muitas empresas em fase de arranque não pensam nisso até estarem a redigir o seu dossier técnico... e depois descobrem que têm de demonstrar ponto por ponto a conformidade com estes numerosos requisitos.
Exemplo: como responder ao Anexo I em termos concretos
|
Exigência (Anexo I) |
O que significa para a empresa em fase de arranque |
Exemplo de prova esperada |
|
§ 10 - Controlo dos riscos biológicos |
Justificação para os materiais em contacto com o doente |
Relatório de biocompatibilidade em conformidade com a norma ISO 10993 |
|
§ 14 - Funcionalidade e desempenho em matéria de interoperabilidade |
Demonstrar que o dispositivo funciona como previsto em combinação com outros dispositivos ou equipamentos |
Plano de validação funcional, protocolos de ensaio |
|
§ 23 - Informações fornecidas com o dispositivo |
Folheto, rotulagem, língua, coerência com a utilização prevista |
Instruções de utilização, etiquetas, verificação da língua |
3. Classe de risco incorrecta (e, consequentemente, estratégia incorrecta)
Um erro de classificação pode fazer descarrilar todo o projeto.
Por vezes, as empresas em fase de arranque sobrestimam a simplicidade do seu sistema ou subestimam o impacto de uma função de software. Como resultado, o seu objetivo é obter uma classificação de Classe I... quando a realidade regulamentar é bastante diferente.
E o problema?
- A estratégia de marcação CE baseia-se inteiramente na classe de risco,
- A escolha errada leva a erros no ficheiro técnico,
- E pode levar à rejeição pelo organismo notificado, com meses de atraso como resultado.
Estudo de caso:
Uma empresa em fase de arranque estava a desenvolver uma plataforma de monitorização remota de feridas.
Pensando que se enquadrava na classe I (software não invasivo), descobriu pelo caminho que a regra 11 do RDM exigia a classe IIa.
Resultado: mudança de estratégia, necessidade de um organismo notificado, estudo clínico a ser considerado, atraso de 9 meses.
4. Acreditando que a documentação regulamentar vem "depois
Não, um dossier técnico não é redigido "no fim" do projeto.
O RDM exige uma documentação contínua, baseada em dados objectivos e coerente com todas as fases de desenvolvimento.
Pontos frequentemente ignorados:
- Avaliação clínica (a ser antecipada muito antes da comercialização)
- Estratégia de gestão dos riscos
- Plano PMS / PMCF
- Justificação da conformidade com o Anexo I
lista de controlo útil: será que iniciei realmente o meu dossiê CE?
- O destino está definido e documentado
- As especificações do projeto são rastreáveis
- Foi efectuada uma análise de risco
- Os requisitos do Anexo I foram revistos
- Foi definida uma estratégia de recolha de dados clínicos
- As interfaces de utilizador estão documentadas e testadas
- Foi definida uma estrutura de ficheiros técnicos
- Os requisitos do PMS/PMCF são conhecidos
- Etc.
5. Subestimar o tempo gasto pelos organismos notificados
Não, uma auditoria CE não pode ser planeada em 4 semanas.
Entre o contacto inicial, a análise do contrato, o exame de admissibilidade, a avaliação do dossier, as perguntas/respostas e a auditoria... os prazos são longos e raramente compressíveis.
E cada ronda de perguntas acrescenta mais um atraso. Uma empresa em fase de arranque que não inclua este aspeto no seu roteiro de produtos... ver-se-á a braços com problemas quando chegar a altura do lançamento.
Estudo de caso:
Uma empresa em fase de arranque planeou apresentar um dossier em junho e lançá-lo no mercado em setembro.
Resultado:
- Contrato assinado com o RN em julho
- Obtenção de uma faixa horária de avaliação em novembro
- Certificado emitido em abril do ano seguinte.
Por outras palavras, 9 meses mais tarde do que o plano de negócios inicial.
6. Escolher o prestador de serviços de regulamentação errado
A escolha de um apoio "barato" ou "demasiado geral" pode sair muito cara no final.
Nem todos os prestadores de serviços são iguais:
- Alguns não têm experiência em MDR,
- Outros são especialistas em FDA,
- E muitos oferecem serviços fragmentados sem qualquer ligação à conceção do produto.
Comparação: que parceiro para que empresa em fase de arranque?
|
Tipo de prestador de serviços |
Vantagens |
Limitações |
Ideal para.. |
|
Freelancer sénior |
Reativo, especialista, boa relação qualidade/preço |
Capacidade limitada, dependente de 1 pessoa |
Fase inicial de arranque |
|
Consultoria especializada em CE |
Equipa completa, método estabelecido |
Custo mais elevado, por vezes rígido |
Arranque na fase de apresentação |
|
Consultor da FDA |
Bom para estruturar uma abordagem 510(k) |
Não é adequado para o MDR europeu |
Arranque direcionado apenas para os EUA |
|
Equipa interna |
Conhecimento do produto, proximidade |
Necessidade de desenvolver competências |
Expansão com uma equipa dedicada |
7. Mini FAQ: as suas perguntas, as nossas respostas
Já preciso de um SGQ ISO 13485 para começar?
Não, mas precisa pelo menos de uma estrutura mínima de documentos para fornecer um enquadramento para a conceção. A ISO 13485 torna-se essencial na fase de submissão CE.
É possível mudar de organismo notificado no decurso de um projeto?
É possível, mas é complicado e dispendioso. É preferível que a sua estratégia seja validada desde o início com o NB correto.
Como posso saber se a minha classificação está correta?
Leia atentamente o Anexo VIII do RDM, cruzando-o com os guias do MDCG (nomeadamente Borderline e Classification). Em caso de dúvida → procurar aconselhamento especializado.
O que devo fazer se o meu PMCF for considerado insuficiente?
Será necessário completar: estudo clínico pós-comercialização, recolha de dados através de feedback no terreno ou ajustamento do plano. Antecipar é sempre mais económico do que corrigir.
Posso efetuar a minha marcação CE sem apoio externo?
É possível, mas é raro. O risco de erro regulamentar é elevado quando se está a começar. Investir num apoio específico compensa muitas vezes.
8. Rodeie-se das pessoas certas para evitar cometer erros
A marcação CE não é uma caixa a assinalar no final de um projeto.
É um processo estratégico, contínuo e exigente.
Para as empresas em fase de arranque, o risco não é apenas regulamentar: é um risco de inadequação do produto, de perda de financiamento ou mesmo de fracasso comercial.
A CSDmed acompanha as empresas em fase de arranque com método, clareza e realismo, desde a conceção inicial até à obtenção da certificação CE.
Basta escrever-nos. Não faremos o trabalho braçal por si. Mas podemos ajudá-lo a evitar muitas armadilhas.
Recursos relacionados
- ISO 13485 para empresas em fase de arranque: 3 abordagens realistas
- A ISO 14971 e as empresas em fase de arranque: como iniciar a análise de riscos sem se perder
- O que é um bom apoio regulamentar para uma empresa em fase de arranque?