MDCG 2023-7 Orientamenti sulle esenzioni dall'obbligo di eseguire indagini cliniche ai sensi dell'articolo 61, paragrafi 4-6, della MDR e sui livelli sufficienti di accesso ai dati necessari per giustificare le dichiarazioni di equivalenza
Medical devices regulation
MDCG 2023-7 Guida alle esenzioni dall'obbligo di condurre indagini cliniche ai sensi dell'articolo 61(4)-(6) MDR e ai "livelli sufficienti di accesso" ai dati necessari per giustificare le dichiarazioni di equivalenza.
La presente guida intende chiarire le esenzioni dall'obbligo di eseguire indagini cliniche e le relative condizioni per la dimostrazione dell'equivalenza, per i dispositivi medici impiantabili e di classe III da immettere sul mercato europeo. Fornisce inoltre esempi e considerazioni relative alla dimostrazione di "livelli sufficienti di accesso ai dati" ai sensi dell'Allegato XIV, sezione 3.
Cosa si trova in questa Guida?
Il documento elabora le condizioni specifiche in cui le indagini cliniche per i dispositivi medici possono essere esentate. Ad esempio, se un nuovo dispositivo medico è simile a un dispositivo esistente e approvato, il fabbricante può dichiarare l'equivalenza e potenzialmente evitare ulteriori studi clinici. L'equivalenza deve essere giustificata con dati che dimostrino la somiglianza degli aspetti tecnici, biologici e clinici. Sono inclusi scenari come il confronto tra un nuovo dispositivo e uno esistente da lui prodotto o con un dispositivo della concorrenza, a condizione che il produttore abbia un accesso adeguato ai dati necessari. Il documento sottolinea l'importanza di giustificare accuratamente qualsiasi dichiarazione di equivalenza, garantendo che la sicurezza del paziente e l'efficacia del dispositivo non siano compromesse dall'esenzione dagli studi clinici.
4 scenari
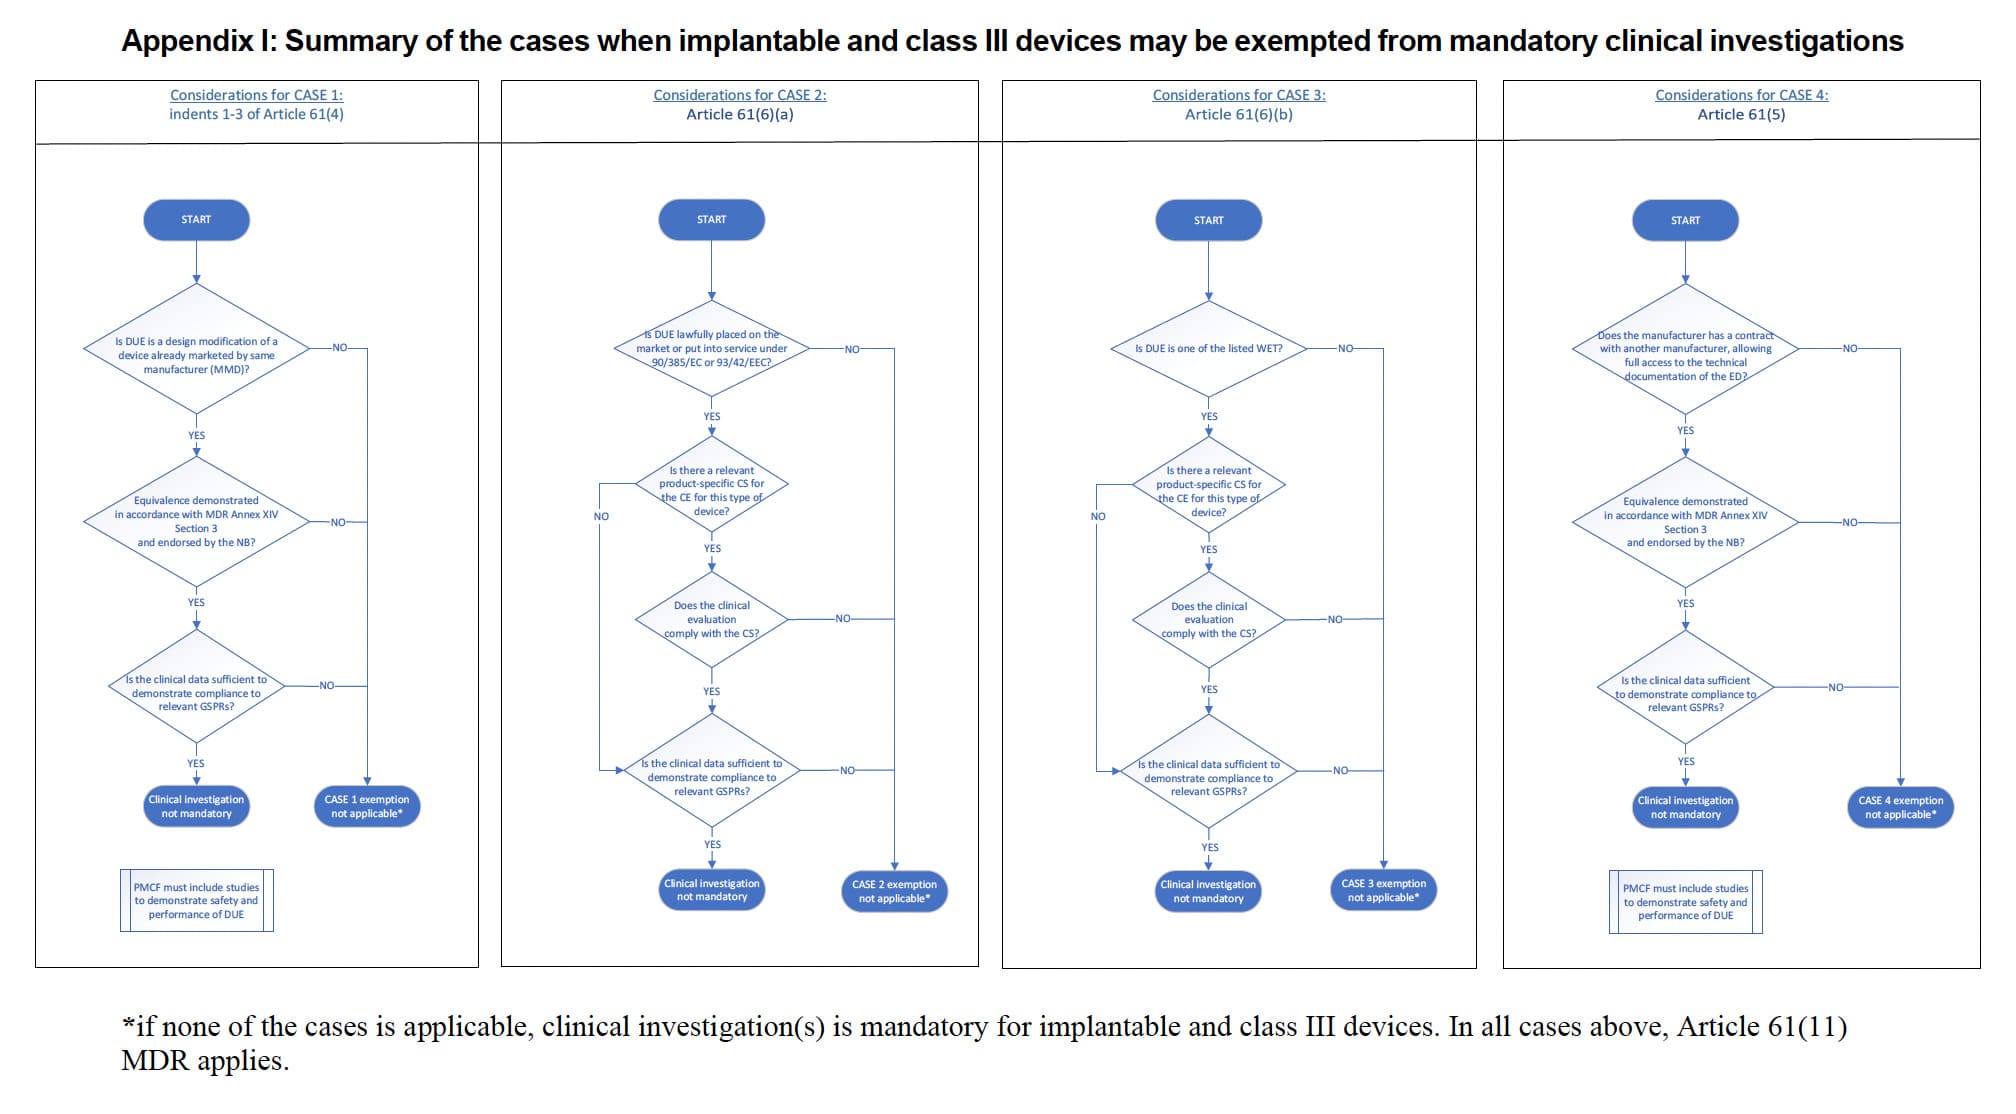
La linea guida MDCG 2023-7 descrive nella Tabella 1 quattro scenari in cui sono possibili esenzioni dalle indagini cliniche:
Caso 1: Punti 1-3 dell'articolo 61(4):
- Il dispositivo in valutazione (DUE) è stato progettato modificando un dispositivo già commercializzato dallo stesso produttore.
- L'equivalenza è dimostrata tra il DUE e l'ED del fabbricante (dispositivo equivalente) in conformità al punto 3 dell'allegato XIV; la dimostrazione dell'equivalenza è stata approvata dall'organismo notificato. Per ulteriori indicazioni sulla dimostrazione dell'equivalenza, fare riferimento alla MDCG 2020-5.
- La valutazione clinica del dispositivo commercializzato è sufficiente a dimostrare la conformità del dispositivo modificato ai requisiti di sicurezza e prestazione pertinenti.
- Il piano PMCF è appropriato e comprende studi post-commercializzazione per dimostrare la sicurezza e le prestazioni del DUE.
Caso 2: articolo 61, paragrafo 6, lettera a):
- Il DUE è stato legittimamente immesso sul mercato o messo in servizio in conformità alla direttiva 90/385/CEE o alla direttiva 93/42/CEE.
- La valutazione clinica si basa su dati clinici sufficienti.
- La valutazione clinica è conforme alla pertinente CS specifica del prodotto per la valutazione clinica di quel tipo di dispositivo, se tale CS è disponibile.
Caso 3: articolo 61, paragrafo 6, lettera b):
- Il DUE è uno dei tipi di dispositivi elencati: "suture, punti metallici, otturazioni dentali, apparecchi dentali, corone dentali, viti, cunei, placche, fili, perni, clip o connettori".
- La valutazione clinica si basa su dati clinici sufficienti.
- La valutazione clinica è conforme alla pertinente CS specifica del prodotto per la valutazione clinica di quel tipo di dispositivo, se tale CS è disponibile.
Caso 4: articolo 61, paragrafo 5:
- L'equivalenza è dimostrata tra la DUE e la DE dell'altro fabbricante in conformità al punto 3 dell'allegato XIV.
Il documento comprende due allegati:
1️⃣ L'Appendice I riassume i casi in cui i dispositivi impiantabili e di classe III possono essere esentati dalle indagini cliniche obbligatorie. L'Appendice I illustra i casi in cui i dispositivi impiantabili e di classe III possono essere esentati dalle indagini cliniche obbligatorie e illustra gli scenari specifici in cui si applicano tali esenzioni, aiutando i produttori a determinare se il loro dispositivo può essere esentato.
2️⃣ L'Appendice II presenta una gerarchia dei livelli di accesso ai dati relativi alle caratteristiche cliniche, tecniche e biologiche per dimostrare l'equivalenza. Questa appendice fornisce esempi e suggerisce una gerarchia relativa al livello di accesso ai dati, indicando le potenziali limitazioni e il modo in cui potrebbero essere affrontate.
Questi allegati sono fondamentali per comprendere le condizioni in cui le indagini cliniche per determinati dispositivi medici possono essere esentate e come giustificare le dichiarazioni di equivalenza in base al livello di accesso ai dati.
Il link alla guida è riportato di seguito. Buon divertimento 💕
Siamo al vostro servizio
Dall'entrata in vigore del Regolamento 2017/745, vengono richiesti nuovi requisiti che fanno parte della documentazione da presentare all'organismo notificato (ad es. revisione della valutazione clinica approfondita, procedura PMS, risultati del Controllo Qualità (CQ) dei prodotti di convalida, prova delle competenze del personale, ecc.).
CSDmed mette a disposizione dei suoi clienti, start-up, produttori, importatori e distributori di dispositivi medici, la sua esperienza e un approccio metodico, grazie a un team di esperti e consulenti specializzati, che saranno in grado di affrontare la transizione MDR nella sua interezza.
Contattateci e scoprite come possiamo aiutarvi.