MDCG 2023-7 Orientaciones sobre las exenciones de la obligación de realizar investigaciones clínicas con arreglo al artículo 61, apartados 4 a 6, del MDR y sobre los niveles suficientes de acceso a los datos necesarios para justificar las alegaciones de e
Medical devices regulation
MDCG 2023-7 Orientaciones sobre las exenciones del requisito de realizar investigaciones clínicas de conformidad con el artículo 61(4)-(6) del MDR y sobre los "niveles suficientes de acceso" a los datos necesarios para justificar las declaraciones de equivalencia
Esta guía pretende aclarar las exenciones del requisito de realizar investigaciones clínicas, y las condiciones asociadas relacionadas con la demostración de equivalencia, para los productos sanitarios implantables y de la clase III que vayan a comercializarse en el mercado europeo. También proporciona ejemplos y consideraciones relevantes para la demostración de "niveles suficientes de acceso a los datos" según la Sección 3 del Anexo XIV.
¿Qué podemos encontrar en esta Guía?
El documento detalla las condiciones específicas en las que las investigaciones clínicas de productos sanitarios pueden quedar exentas. Por ejemplo, si un nuevo producto sanitario es similar a otro ya aprobado, el fabricante puede alegar equivalencia y, potencialmente, evitar ensayos clínicos adicionales. Esta equivalencia debe justificarse con datos que demuestren la similitud en aspectos técnicos, biológicos y clínicos. Incluye supuestos como el de un fabricante que compara su nuevo dispositivo con otro ya existente que él mismo produce o con un dispositivo de la competencia, siempre que tenga acceso adecuado a los datos necesarios. El documento subraya la importancia de justificar exhaustivamente cualquier alegación de equivalencia, garantizando que la seguridad del paciente y la eficacia del producto no se vean comprometidas por la exención de los ensayos clínicos.
4 escenarios
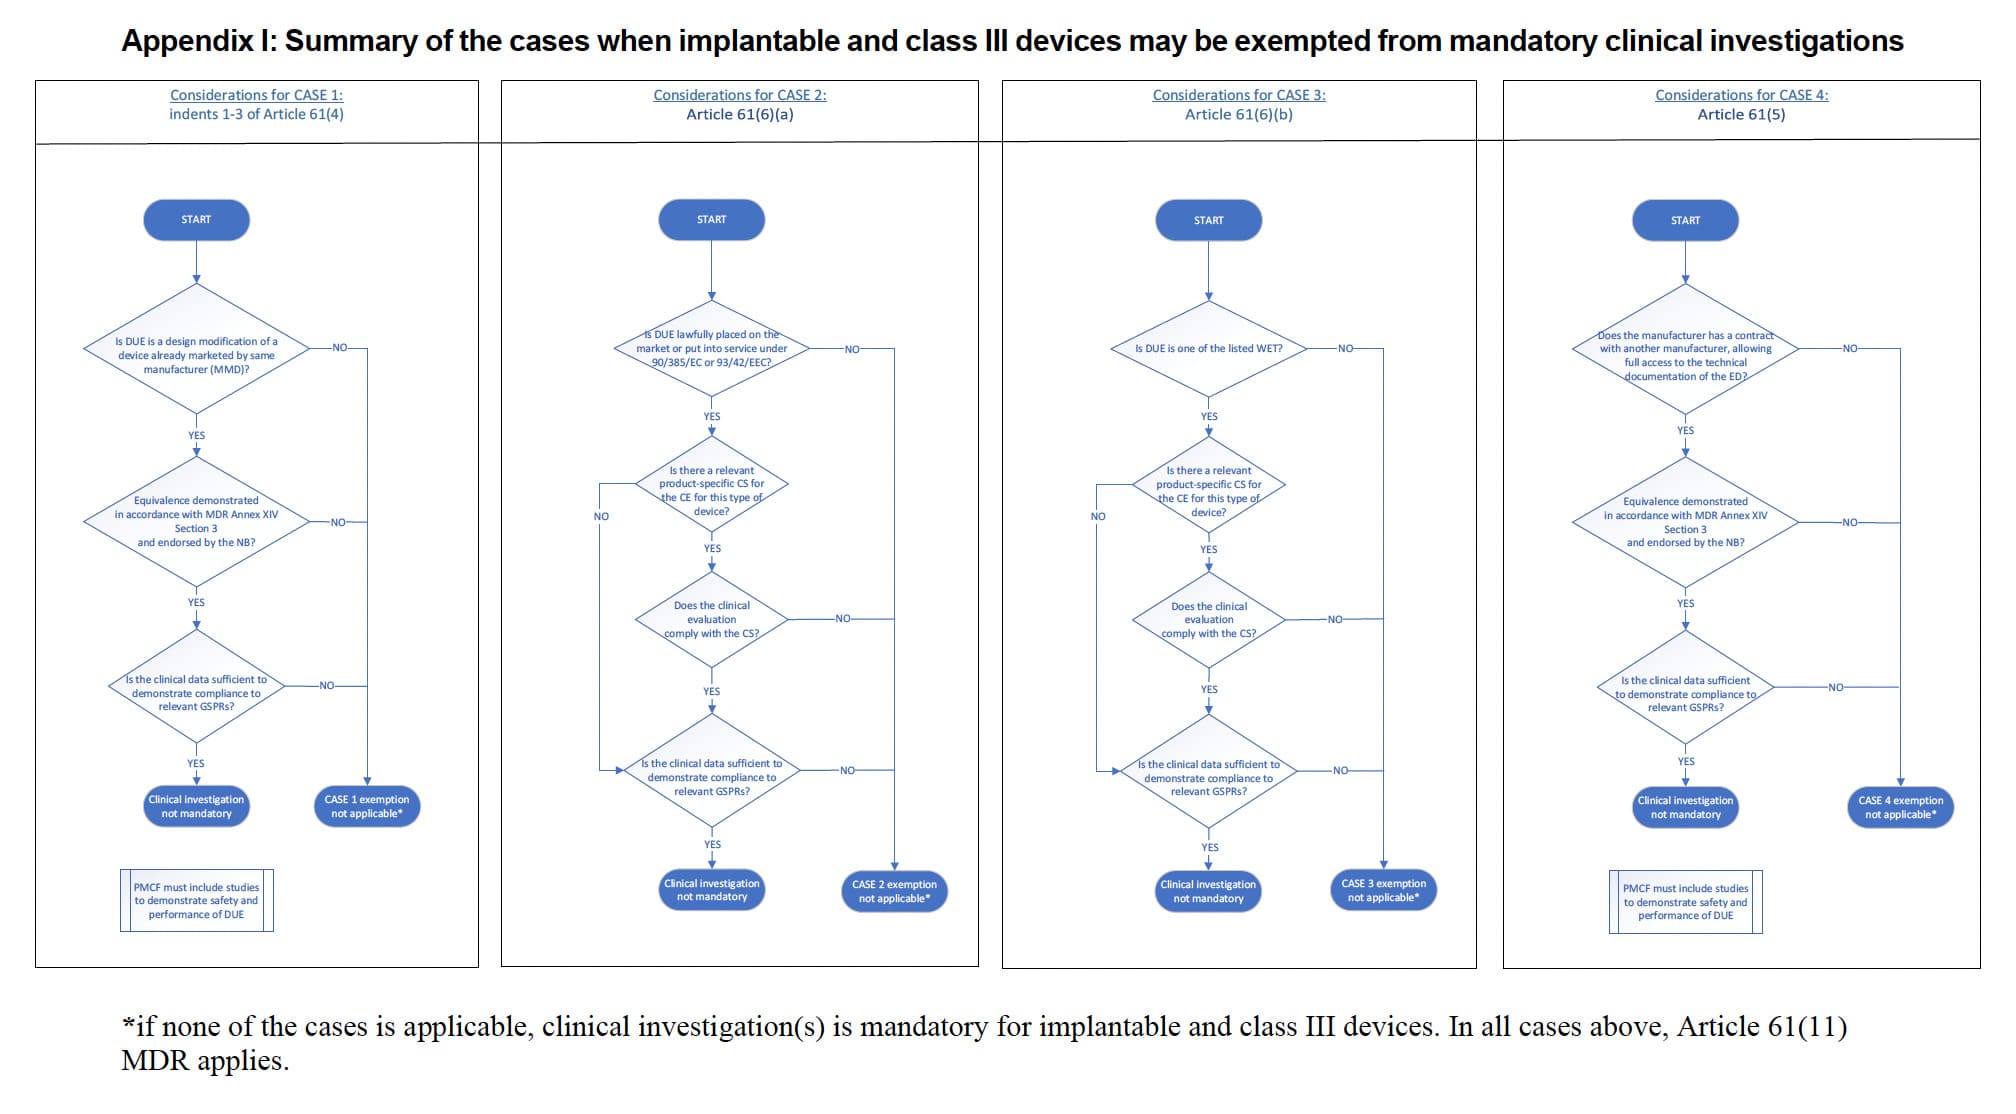
La directriz MDCG 2023-7 describe en la Tabla 1 cuatro escenarios en los que son posibles las exenciones de las investigaciones clínicas:
Caso 1: Incisos 1-3 del artículo 61, apartado 4:
- El producto en evaluación (DUE) se ha diseñado modificando un producto ya comercializado por el mismo fabricante.
- Se demuestra la equivalencia entre el DUE y el DE del fabricante (Producto Equivalente) de conformidad con el punto 3 del Anexo XIV; la demostración de equivalencia ha sido avalada por el organismo notificado. Para más orientación sobre la demostración de equivalencia, consulte el MDCG 2020-5.
- La evaluación clínica del producto comercializado es suficiente para demostrar la conformidad del producto modificado con los requisitos pertinentes de seguridad y funcionamiento.
- El plan del PMCF es adecuado e incluye estudios posteriores a la comercialización para demostrar la seguridad y el rendimiento del DUE.
Caso 2: Artículo 61, apartado 6, letra a):
- El DUE se ha comercializado o puesto en servicio legalmente de conformidad con la Directiva 90/385/CEE o la Directiva 93/42/CEE.
- La evaluación clínica se basa en datos clínicos suficientes.
- La evaluación clínica se ajusta a las especificaciones comunes del producto para la evaluación clínica de ese tipo de producto, cuando se dispone de ellas.
Caso 3: artículo 61, apartado 6, letra b):
- El DUE es uno de los tipos de productos enumerados: "suturas, grapas, empastes dentales, aparatos dentales, coronas dentales, tornillos, cuñas, placas, alambres, clavos, clips o conectores".
- La evaluación clínica se basa en datos clínicos suficientes.
- La evaluación clínica se ajusta a las especificaciones comunes de producto pertinentes para la evaluación clínica de ese tipo de producto, en caso de que se disponga de ellas.
Caso 4: artículo 61, apartado 5:
- Se demuestra la equivalencia entre el DUE y el DE del otro fabricante de conformidad con la sección 3 del anexo XIV.
El documento incluye dos anexos:
1️⃣ El anexo I resume los casos en los que los productos implantables y de la clase III pueden quedar exentos de las investigaciones clínicas obligatorias. En él se detallan las situaciones específicas en las que se aplican estas exenciones, lo que ayuda a los fabricantes a determinar si su producto reúne los requisitos para la exención.
2️⃣ El apéndice II presenta una jerarquía de niveles de acceso a los datos relativos a las características clínicas, técnicas y biológicas para demostrar la equivalencia. Este apéndice proporciona ejemplos y sugiere una jerarquía relacionada con el nivel de acceso a los datos, indicando las posibles limitaciones y cómo podrían abordarse.
Estos anexos son cruciales para comprender las condiciones en las que las investigaciones clínicas de determinados productos sanitarios pueden quedar exentas y cómo justificar las alegaciones de equivalencia en función del nivel de acceso a los datos.
Enlace a la guía a continuación. Disfrútela 💕
Estamos a su servicio
Desde la llegada del Reglamento 2017/745, se solicitan nuevos requisitos que forman parte de la documentación a presentar al organismo notificado (por ejemplo, revisión de la evaluación clínica en profundidad, procedimiento PMS, resultados de QC de productos de validación, prueba de competencias del personal, etc.)
CSDmed aporta su experiencia y un enfoque metódico a sus clientes, empresas de nueva creación, fabricantes, importadores y distribuidores de productos sanitarios, gracias a un equipo de expertos y consultores especializados, que podrán abordar la transición MDR en su totalidad.
🔗 Póngase en contacto con nosotros y descubra cómo podemos ayudarle.