MDCG 2023-7 Leitlinien für Ausnahmen von der Pflicht zur Durchführung klinischer Prüfungen gemäß Artikel 61 Absätze 4 bis 6 der MDR und für einen ausreichenden Zugang zu Daten, die zur Begründung von Gleichwertigkeitsansprüchen erforderlich sind
Medical devices regulation
MDCG 2023-7 Leitlinien zu den Ausnahmen von der Verpflichtung zur Durchführung klinischer Prüfungen gemäß Artikel 61 Absätze 4 bis 6 der MDR und zum "ausreichenden Zugang" zu Daten, die zur Begründung von Gleichwertigkeitsansprüchen erforderlich sind.
Dieser Leitfaden soll die Ausnahmen von der Pflicht zur Durchführung klinischer Prüfungen und die damit verbundenen Bedingungen für den Nachweis der Gleichwertigkeit für implantierbare Medizinprodukte und Medizinprodukte der Klasse III, die auf dem europäischen Markt in Verkehr gebracht werden sollen, verdeutlichen. Er enthält auch Beispiele und Überlegungen zum Nachweis des "ausreichenden Zugangs zu den Daten" gemäß Anhang XIV Abschnitt 3.
Was können wir in diesem Leitfaden finden?
Das Dokument geht auf spezifische Bedingungen ein, unter denen klinische Prüfungen für Medizinprodukte ausgenommen werden können. Wenn zum Beispiel ein neues Medizinprodukt einem bereits zugelassenen Produkt ähnlich ist, kann der Hersteller die Gleichwertigkeit geltend machen und möglicherweise zusätzliche klinische Prüfungen umgehen. Diese Gleichwertigkeit muss mit Daten begründet werden, die die Ähnlichkeit in technischen, biologischen und klinischen Aspekten belegen. Dazu gehören auch Szenarien, in denen ein Hersteller sein neues Produkt mit einem bereits existierenden Produkt oder dem eines Konkurrenten vergleicht, vorausgesetzt, er hat ausreichenden Zugang zu den erforderlichen Daten. Das Dokument unterstreicht, wie wichtig es ist, jede Behauptung der Gleichwertigkeit gründlich zu begründen, um sicherzustellen, dass die Sicherheit der Patienten und die Wirksamkeit des Produkts nicht durch die Befreiung von klinischen Prüfungen beeinträchtigt werden.
4 Szenarien
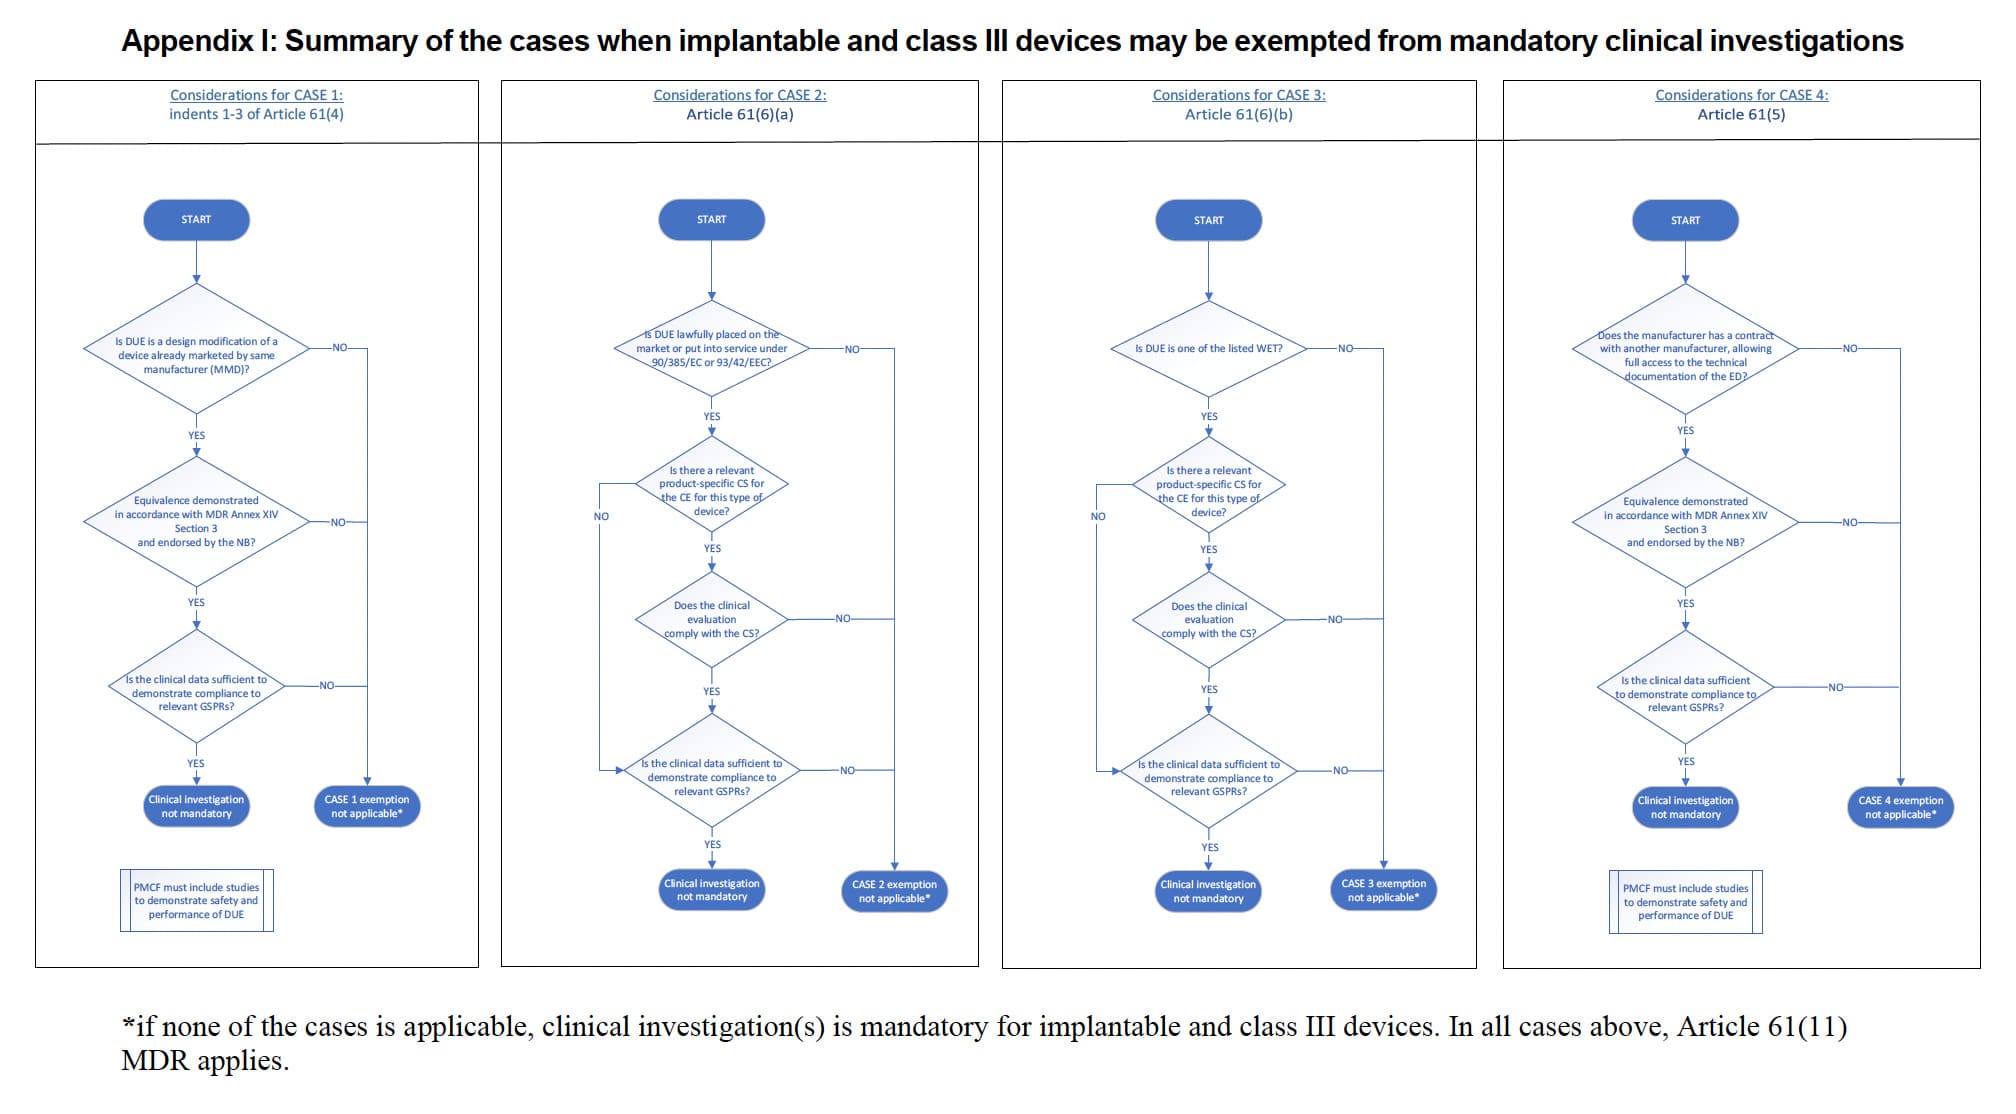
Die Leitlinie MDCG 2023-7 beschreibt in Tabelle 1 vier Szenarien, in denen Ausnahmen von klinischen Prüfungen möglich sind:
Fall 1: Gedankenstriche 1-3 des Artikels 61 Absatz 4:
- Das zu bewertende Produkt (DUE) wurde durch Modifizierung eines bereits auf dem Markt befindlichen Produkts desselben Herstellers entwickelt.
- Die Gleichwertigkeit zwischen dem DUE und dem ED des Herstellers (Equivalent Device) wird gemäß Anhang XIV Abschnitt 3 nachgewiesen; der Nachweis der Gleichwertigkeit wurde von der benannten Stelle bestätigt. Weitere Hinweise zum Nachweis der Gleichwertigkeit sind der MDCG 2020-5 zu entnehmen.
- Die klinische Bewertung des in Verkehr gebrachten Produkts ist ausreichend, um die Konformität des geänderten Produkts mit den einschlägigen Sicherheits- und Leistungsanforderungen nachzuweisen.
- Der PMCF-Plan ist angemessen und umfasst Studien nach dem Inverkehrbringen zum Nachweis der Sicherheit und Leistung des DUE.
Fall 2: Artikel 61(6)(a):
- Der DUE wurde gemäß der Richtlinie 90/385/EWG oder der Richtlinie 93/42/EWG rechtmäßig in Verkehr gebracht oder in Betrieb genommen.
- Die klinische Bewertung stützt sich auf ausreichende klinische Daten.
- Die klinische Bewertung steht im Einklang mit dem einschlägigen produktspezifischen CS für die klinische Bewertung dieser Art von Produkten, sofern ein solcher CS verfügbar ist.
Fall 3: Artikel 61 Absatz 6 Buchstabe b):
- DUE ist eine der aufgeführten Arten von Produkten: "Nahtmaterial, Klammern, Zahnfüllungen, Zahnspangen, Zahnkronen, Schrauben, Keile, Platten, Drähte, Stifte, Klammern oder Verbindungsstücke".
- Die klinische Bewertung stützt sich auf ausreichende klinische Daten.
- Die klinische Bewertung steht im Einklang mit der einschlägigen produktspezifischen Fachinformation für die klinische Bewertung dieser Art von Produkten, sofern eine solche vorhanden ist.
Fall 4: Artikel 61 Absatz 5:
- Die Gleichwertigkeit zwischen dem DUE und dem ED des anderen Herstellers wird gemäß Anhang XIV Abschnitt 3 nachgewiesen.
Das Dokument enthält zwei Anhänge:
1️⃣ Anlage I fasst die Fälle zusammen, in denen implantierbare Produkte und Produkte der Klasse III von den obligatorischen klinischen Prüfungen ausgenommen werden können. Er beschreibt die spezifischen Szenarien, in denen diese Ausnahmen gelten, und hilft den Herstellern bei der Entscheidung, ob ihr Produkt für eine Ausnahme in Frage kommt.
2️⃣ In Anhang II wird eine Hierarchie der Ebenen für den Zugang zu Daten über klinische, technische und biologische Merkmale zum Nachweis der Gleichwertigkeit vorgestellt. Dieser Anhang enthält Beispiele und schlägt eine Hierarchie vor, die sich auf die Ebene des Datenzugangs bezieht und mögliche Einschränkungen und deren Behandlung aufzeigt.
Diese Anhänge sind von entscheidender Bedeutung für das Verständnis der Bedingungen, unter denen klinische Prüfungen für bestimmte Medizinprodukte ausgenommen werden können, und für die Begründung von Gleichwertigkeitsansprüchen auf der Grundlage des Umfangs des Datenzugangs.
Link zum Leitfaden unten. Viel Spaß 💕
Wir sind für Sie da
Seit dem Inkrafttreten der Verordnung 2017/745 werden neue Anforderungen gestellt, die Teil der der benannten Stelle vorzulegenden Dokumentation sind (z. B. Überprüfung der eingehenden klinischen Bewertung, PMS-Verfahren, Ergebnisse der Qualitätskontrolle (QC) von Validierungsprodukten, Nachweis der Qualifikation des Personals usw.)
CSDmed bietet seinen Kunden, Start-ups, Herstellern, Importeuren und Vertreibern von Medizinprodukten, dank eines Teams von spezialisierten Experten und Beratern, die in der Lage sind, den MDR-Übergang in seiner Gesamtheit zu bewältigen, ihr Fachwissen und einen methodischen Ansatz.
🔗 Kontaktieren Sie uns und finden Sie heraus, wie wir Ihnen helfen können.