MDCG 2023-7 Orientações sobre as isenções à obrigação de efetuar investigações clínicas nos termos dos n.ºs 4 a 6 do artigo 61.º do RDM e sobre os níveis suficientes de acesso aos dados necessários para justificar as alegações de equivalência
Medical devices regulation
MDCG 2023-7 Orientações sobre as isenções à obrigação de efetuar investigações clínicas nos termos dos n.ºs 4 a 6 do artigo 61.º do RDM e sobre os "níveis suficientes de acesso" aos dados necessários para justificar as alegações de equivalência
As presentes orientações destinam-se a clarificar as isenções à obrigação de efetuar investigações clínicas e as condições associadas relacionadas com a demonstração da equivalência dos dispositivos médicos implantáveis e da classe III a colocar no mercado europeu. Também fornece exemplos e considerações relevantes para a demonstração de "níveis suficientes de acesso aos dados", de acordo com a Secção 3 do Anexo XIV.
O que é que podemos encontrar neste Guia de Orientação?
O documento descreve as condições específicas em que as investigações clínicas de dispositivos médicos podem ser objeto de isenção. Por exemplo, se um novo dispositivo médico for semelhante a um dispositivo existente e aprovado, o fabricante pode alegar equivalência e potencialmente evitar ensaios clínicos adicionais. Esta equivalência deve ser justificada com dados que demonstrem a semelhança nos aspectos técnicos, biológicos e clínicos. Inclui cenários como o de um fabricante que compara o seu novo dispositivo com um dispositivo existente que produz ou com o dispositivo de um concorrente, desde que tenha acesso adequado aos dados necessários. O documento sublinha a importância de justificar exaustivamente qualquer alegação de equivalência, garantindo que a segurança dos doentes e a eficácia do dispositivo não são comprometidas pela isenção de ensaios clínicos.
4 cenários
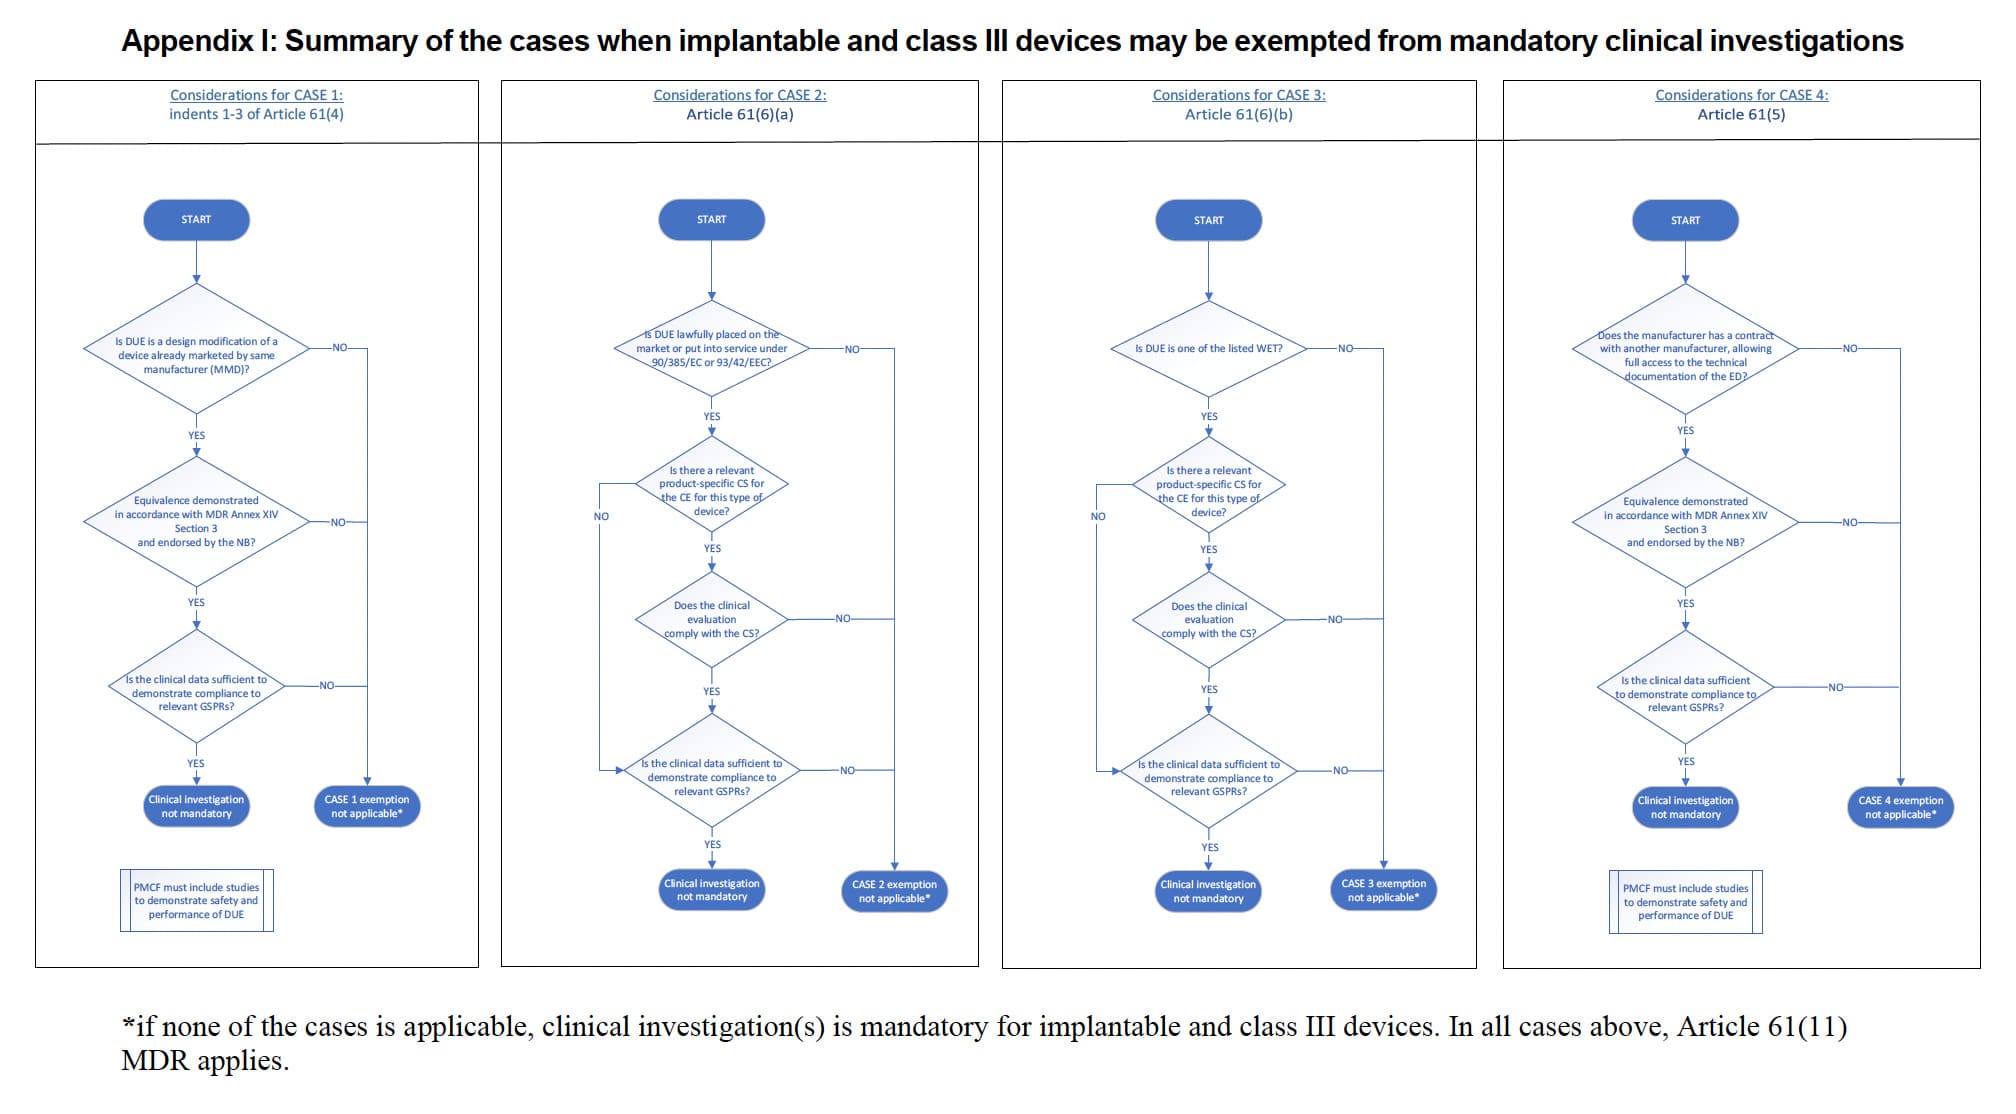
A diretriz MDCG 2023-7 descreve no Quadro 1 quatro cenários em que são possíveis isenções de investigações clínicas:
Caso 1: Indicativos 1-3 do n.º 4 do artigo 61:
- O dispositivo em avaliação (DUE) foi concebido através da modificação de um dispositivo já comercializado pelo mesmo fabricante.
- É demonstrada a equivalência entre o DUE e o DE do fabricante (Dispositivo Equivalente) em conformidade com o ponto 3 do anexo XIV; a demonstração da equivalência foi aprovada pelo organismo notificado. Para mais orientações sobre a demonstração de equivalência, consulte o MDCG 2020-5.
- A avaliação clínica do dispositivo comercializado é suficiente para demonstrar a conformidade do dispositivo modificado com os requisitos de segurança e desempenho pertinentes.
- O plano PMCF é adequado e inclui estudos pós-comercialização para demonstrar a segurança e o desempenho do DUE.
Caso 2: Artigo 61.º, n.º 6, alínea a):
- O DUE foi legalmente colocado no mercado ou posto em serviço em conformidade com a Diretiva 90/385/CEE ou a Diretiva 93/42/CEE.
- A avaliação clínica baseia-se em dados clínicos suficientes.
- A avaliação clínica está em conformidade com as especificações técnicas relevantes específicas do produto para a avaliação clínica desse tipo de dispositivo, caso essas especificações técnicas estejam disponíveis.
Caso 3: Artigo 61.º, n.º 6, alínea b):
- O DUE é um dos tipos de dispositivos enumerados: "suturas, agrafos, obturações dentárias, aparelhos dentários, coroas dentárias, parafusos, cunhas, placas, fios, pinos, clipes ou conectores".
- A avaliação clínica baseia-se em dados clínicos suficientes.
- A avaliação clínica está em conformidade com o SC específico do produto relevante para a avaliação clínica desse tipo de dispositivo, caso exista um tal SC.
Caso 4: Artigo 61.º, n.º 5:
- É demonstrada a equivalência entre o DUE e o DE do outro fabricante, em conformidade com o ponto 3 do Anexo XIV.
O documento inclui dois anexos:
1️⃣ O Apêndice I resume os casos em que os dispositivos implantáveis e da classe III podem ser isentos de investigações clínicas obrigatórias. Apresenta pormenorizadamente os cenários específicos em que estas isenções se aplicam, ajudando os fabricantes a determinar se o seu dispositivo é elegível para isenção.
2️⃣ O Apêndice II apresenta uma hierarquia de níveis de acesso a dados relativos a caraterísticas clínicas, técnicas e biológicas para demonstrar a equivalência. Este anexo fornece exemplos e sugere uma hierarquia relacionada com o nível de acesso aos dados, indicando potenciais limitações e a forma como podem ser abordadas.
Estes anexos são cruciais para compreender as condições em que as investigações clínicas de determinados dispositivos médicos podem ser isentas e como justificar as alegações de equivalência com base no nível de acesso aos dados.
Ligação para o guia abaixo. Desfrute 💕
Estamos ao seu serviço
Desde a chegada do Regulamento 2017/745, novos requisitos são solicitados e fazem parte da documentação a ser apresentada ao organismo notificado (por exemplo, revisão da avaliação clínica aprofundada, procedimento PMS, resultados de CQ de produtos de validação, prova de competências do pessoal, etc.)
A CSDmed traz a sua experiência e uma abordagem metódica aos seus clientes, start-ups, fabricantes, importadores e distribuidores de dispositivos médicos, graças a uma equipa de peritos e consultores especializados, que poderão abordar a transição MDR na sua totalidade.
contacte-nos e descubra como o podemos ajudar.