Nuova versione: MDCG 2021-6 Rev. 1 - Domande e risposte relative alle indagini cliniche
Medical devices regulation
🫵🏻 Nuovo pubblicazione oggi: MDCG 2021-6 Rev. 1
Regolamento (UE) 2017/745 Domande e risposte relative alle indagini cliniche
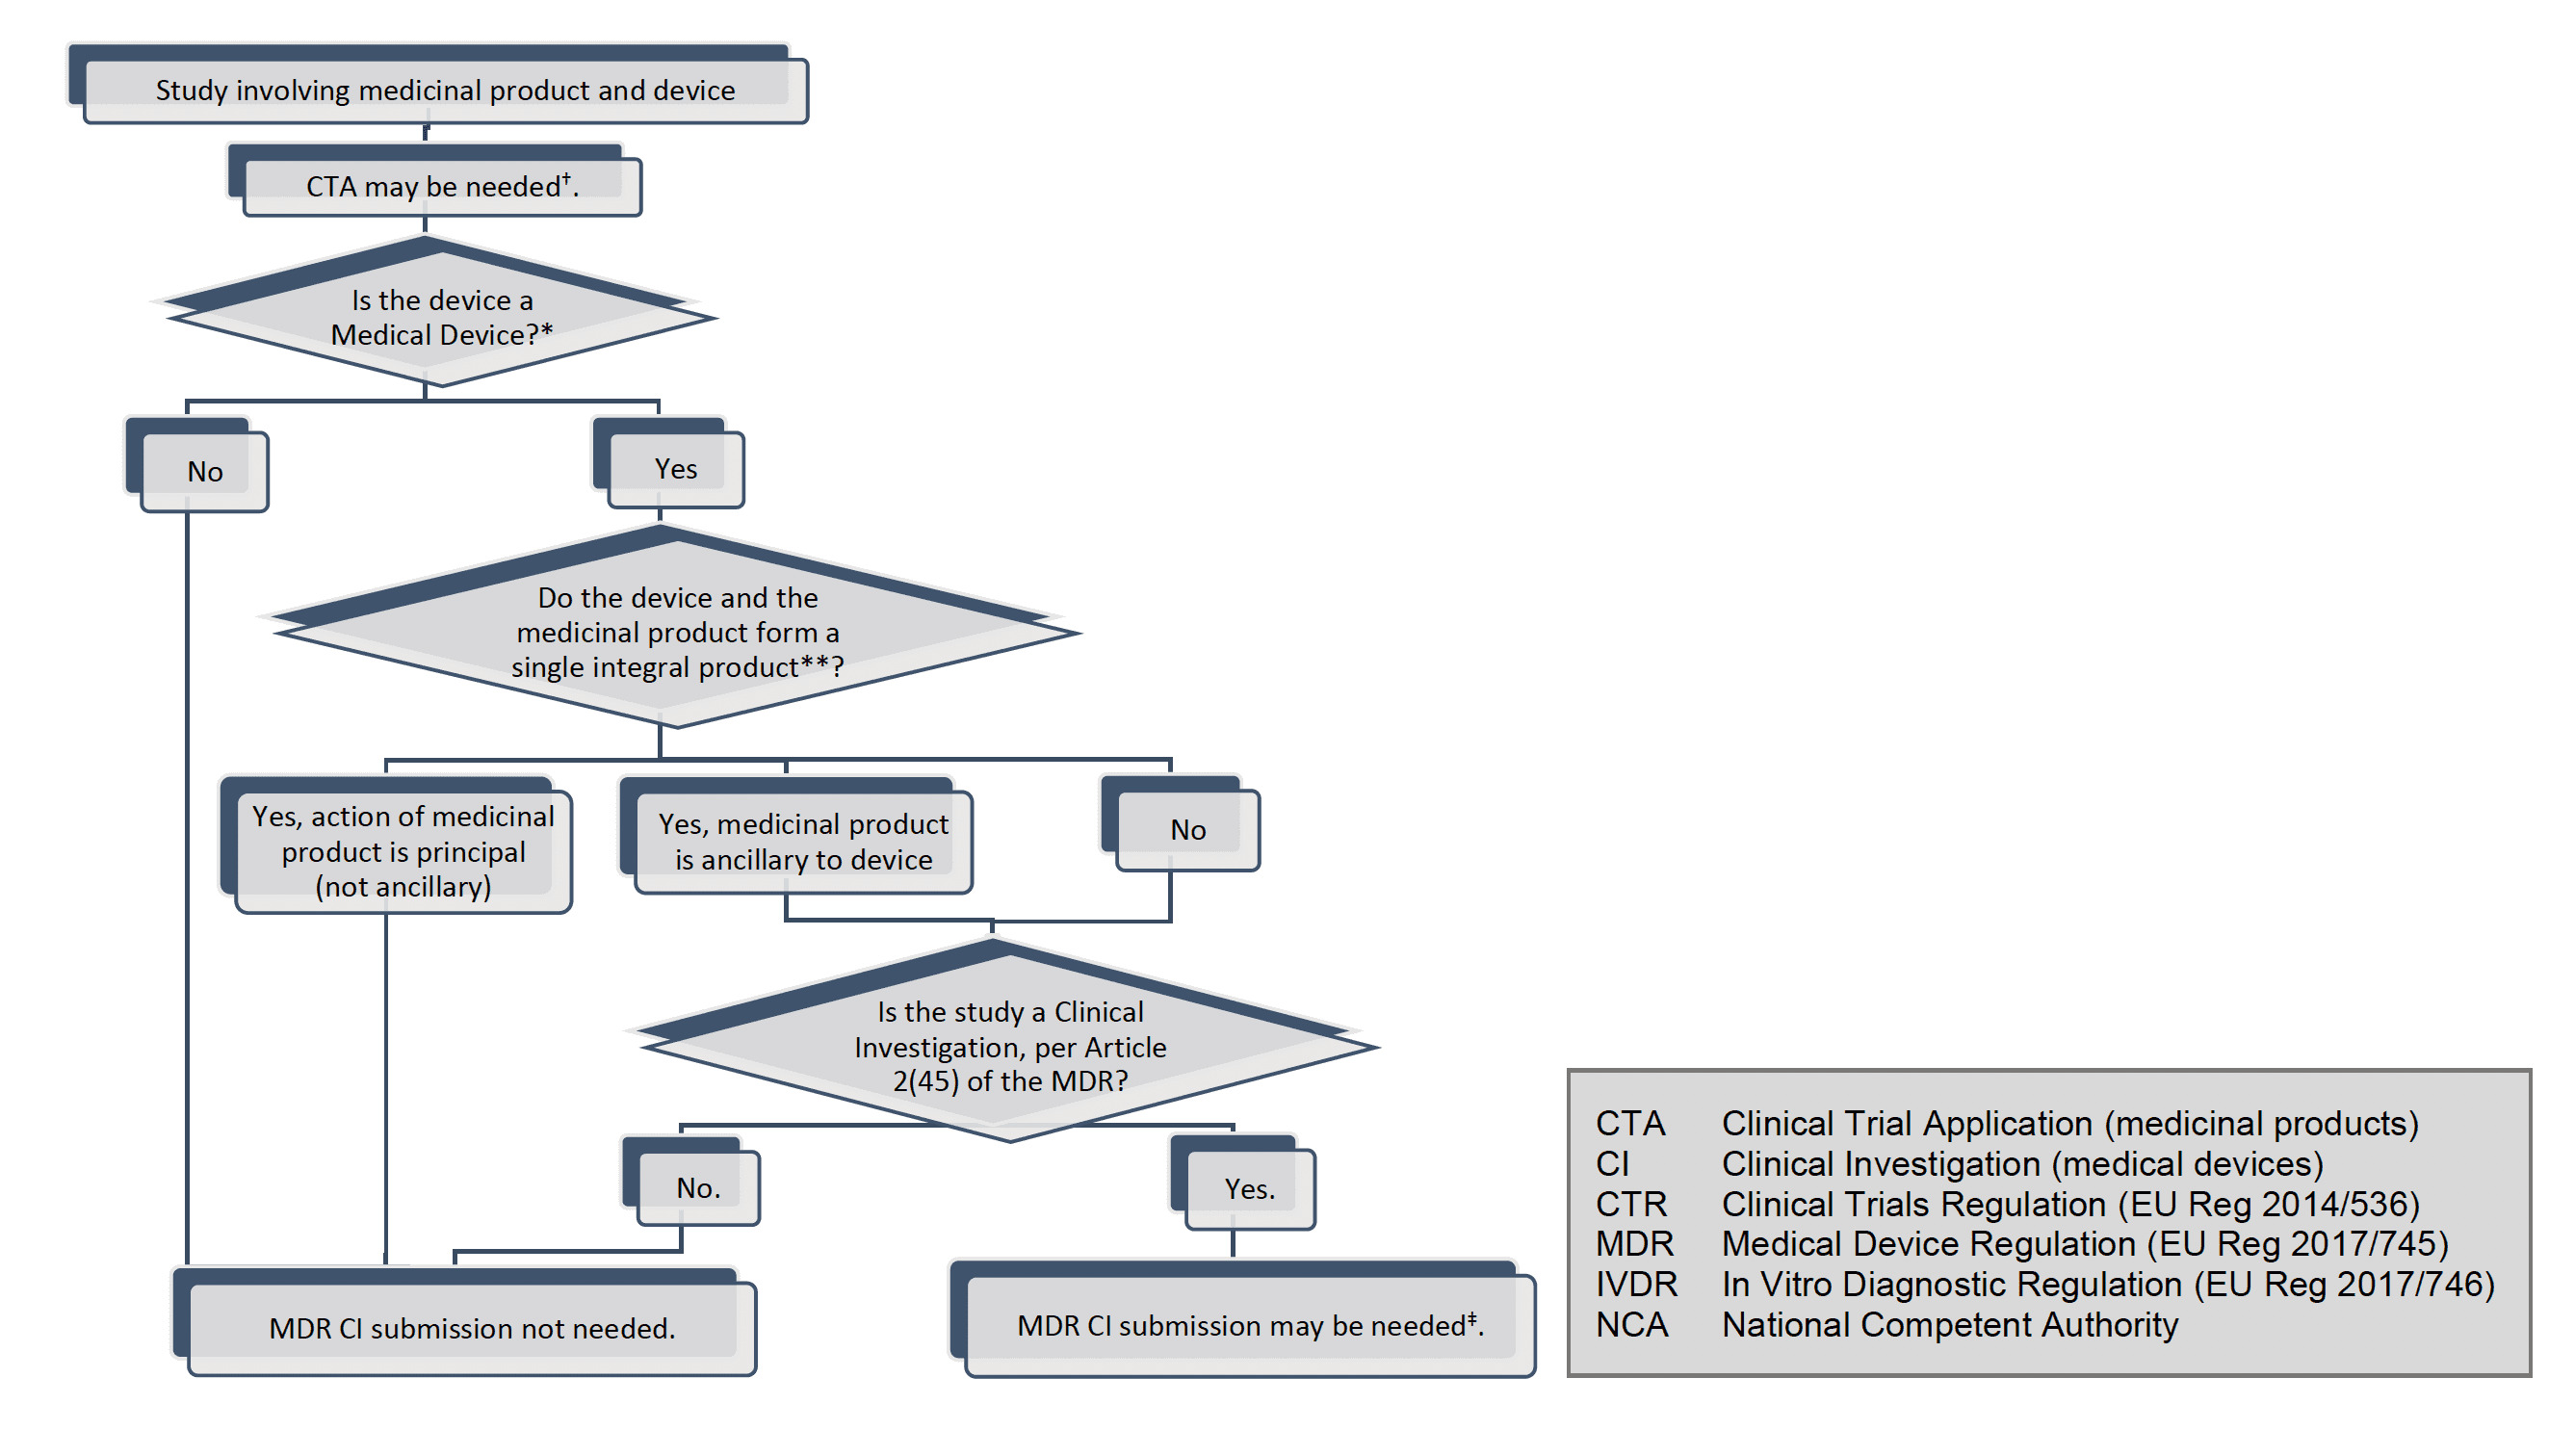
- È stato aggiunto l'Allegato III per i prodotti di combinazione.
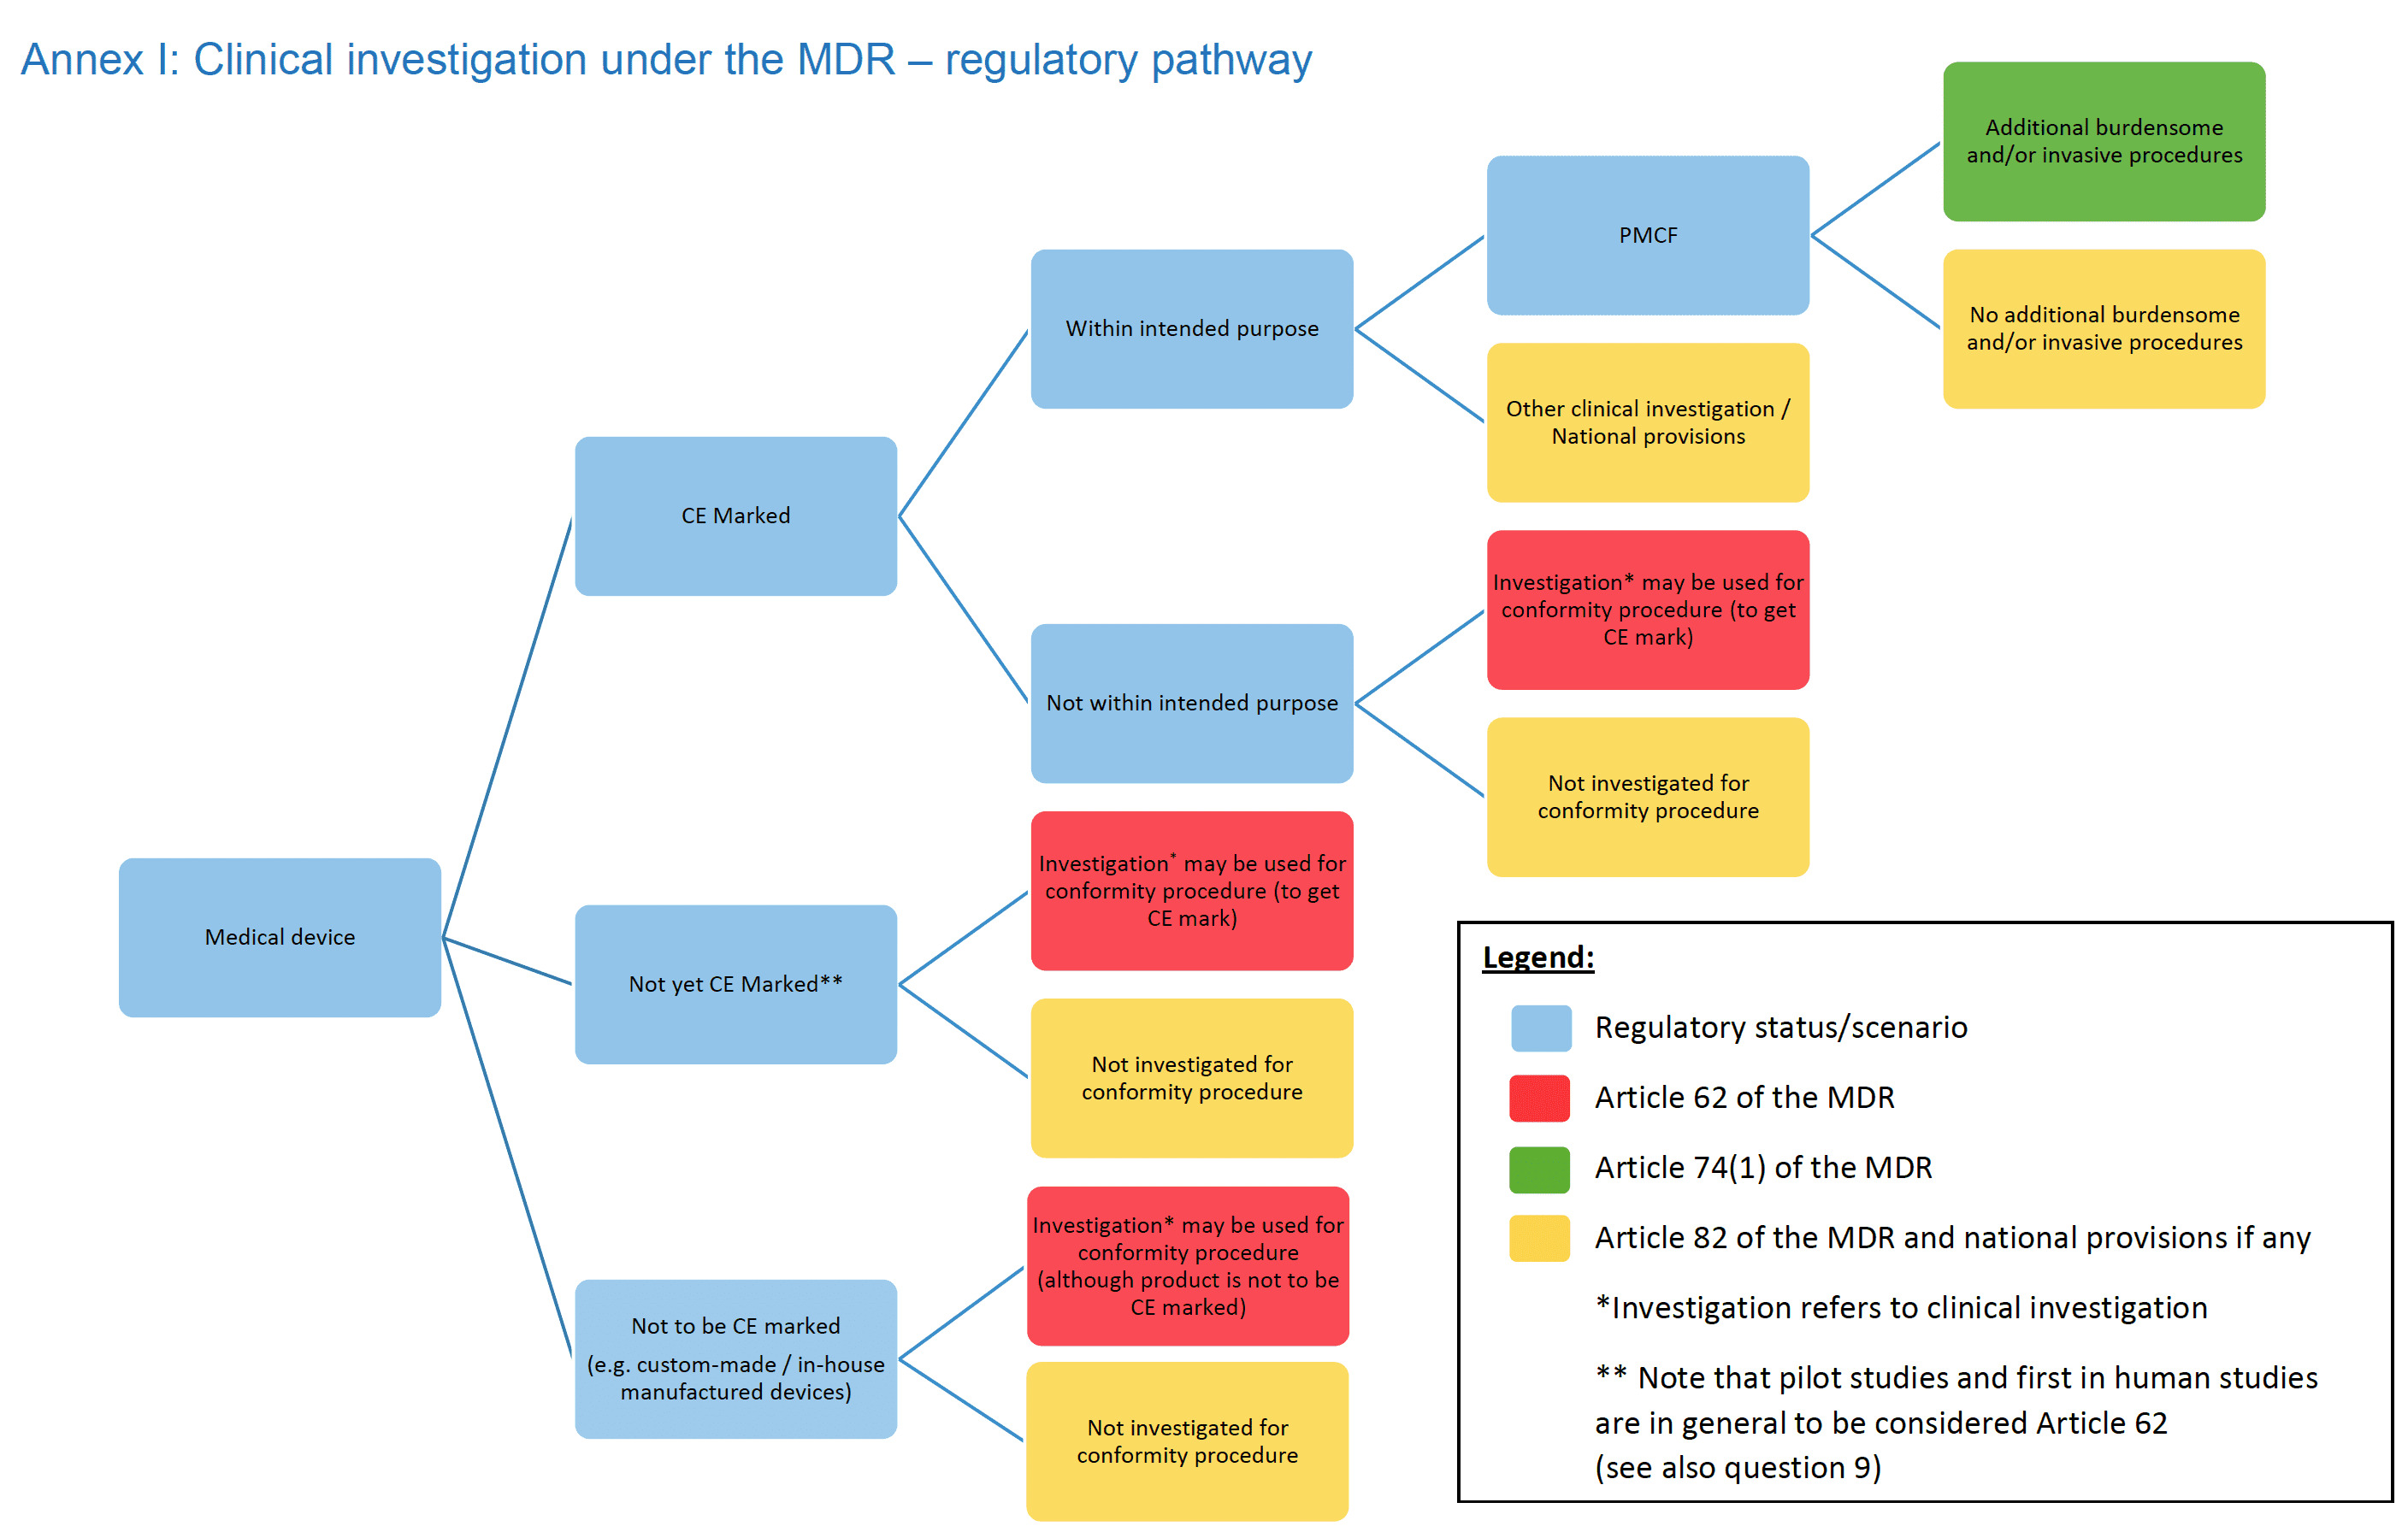
- Il percorso normativo dell'Allegato I è stato leggermente aggiornato.
- Sono state inoltre aggiunte o aggiornate molte domande.
Introduzione
Il presente documento è destinato agli sponsor delle indagini cliniche sui dispositivi condotte nell'ambito del Regolamento (UE) 2017/745 (MDR). Questo documento potrà essere integrato a tempo debito con ulteriori domande e risposte.
In tutto il presente documento il termine ꞌdispositivoꞌ è utilizzato con lo stesso significato che ha nella MDR, ovvero, ai fini della MDR, i dispositivi medici, gli accessori per dispositivi medici e i prodotti elencati nell'allegato XVI della MDR e ai quali si applica la MDR sono di seguito denominati ꞌdispositiviꞌ.
Inoltre, il termine "indagine clinica" è utilizzato in tutto il testo con lo stesso significato dell'articolo 2, paragrafo 45, della MDR, ossia "qualsiasi indagine sistematica che coinvolga uno o più soggetti umani, intrapresa per valutare la sicurezza o le prestazioni di un dispositivo".
Sebbene l'indagine clinica sia chiaramente definita nella MDR, a volte è necessario menzionare che esistono studi che non soddisfano questa definizione, per tracciare una linea di demarcazione tra quando si applicano le disposizioni del capitolo VI e dell'allegato XV della MDR e quando non si applicano. A tal fine, viene utilizzato il termine più ampio di "studio clinico", che comprende, ai fini della presente guida, gli studi condotti nell'ambito della ricerca medica che coinvolge gli esseri umani e include le sperimentazioni cliniche di farmaci, le indagini cliniche di dispositivi e gli studi di prestazione clinica di dispositivi diagnostici in vitro, nonché altri studi in un contesto clinico in cui non sono necessariamente coinvolti prodotti come farmaci o dispositivi
Inoltre, lo sponsor deve tener presente che la MDR non specifica i dettagli sulla revisione etica delle indagini cliniche. È quindi necessario verificare i requisiti nazionali in relazione alla presentazione al Comitato etico e, se del caso, assicurarsi che i comitati etici e le autorità competenti abbiano accesso alle stesse versioni dei documenti aggiornati.
Siamo al vostro servizio
Dall'arrivo del Regolamento 2017/745, vengono richiesti nuovi requisiti che fanno parte della documentazione da presentare all'organismo notificato (ad es. revisione della valutazione clinica approfondita, procedura di Post-Market Surveillance (PMS), risultati del CQ (Controllo Qualità) dei prodotti di validazione, prova delle competenze del personale, ecc.).
CSDmed mette a disposizione dei suoi clienti, start-up, produttori, importatori e distributori di dispositivi medici, la sua esperienza e un approccio metodico, grazie a un team di esperti e consulenti specializzati, che saranno in grado di affrontare la transizione MDR nella sua interezza.
Contattateci e scoprite come possiamo aiutarvi.