Nueva publicación: MDCG 2021-6 Rev. 1 - Preguntas y respuestas sobre la investigación clínica
Medical devices regulation
🫵🏻 Nueva publicación hoy: MDCG 2021-6 Rev. 1
Reglamento (UE) 2017/745 Preguntas y respuestas sobre la investigación clínica
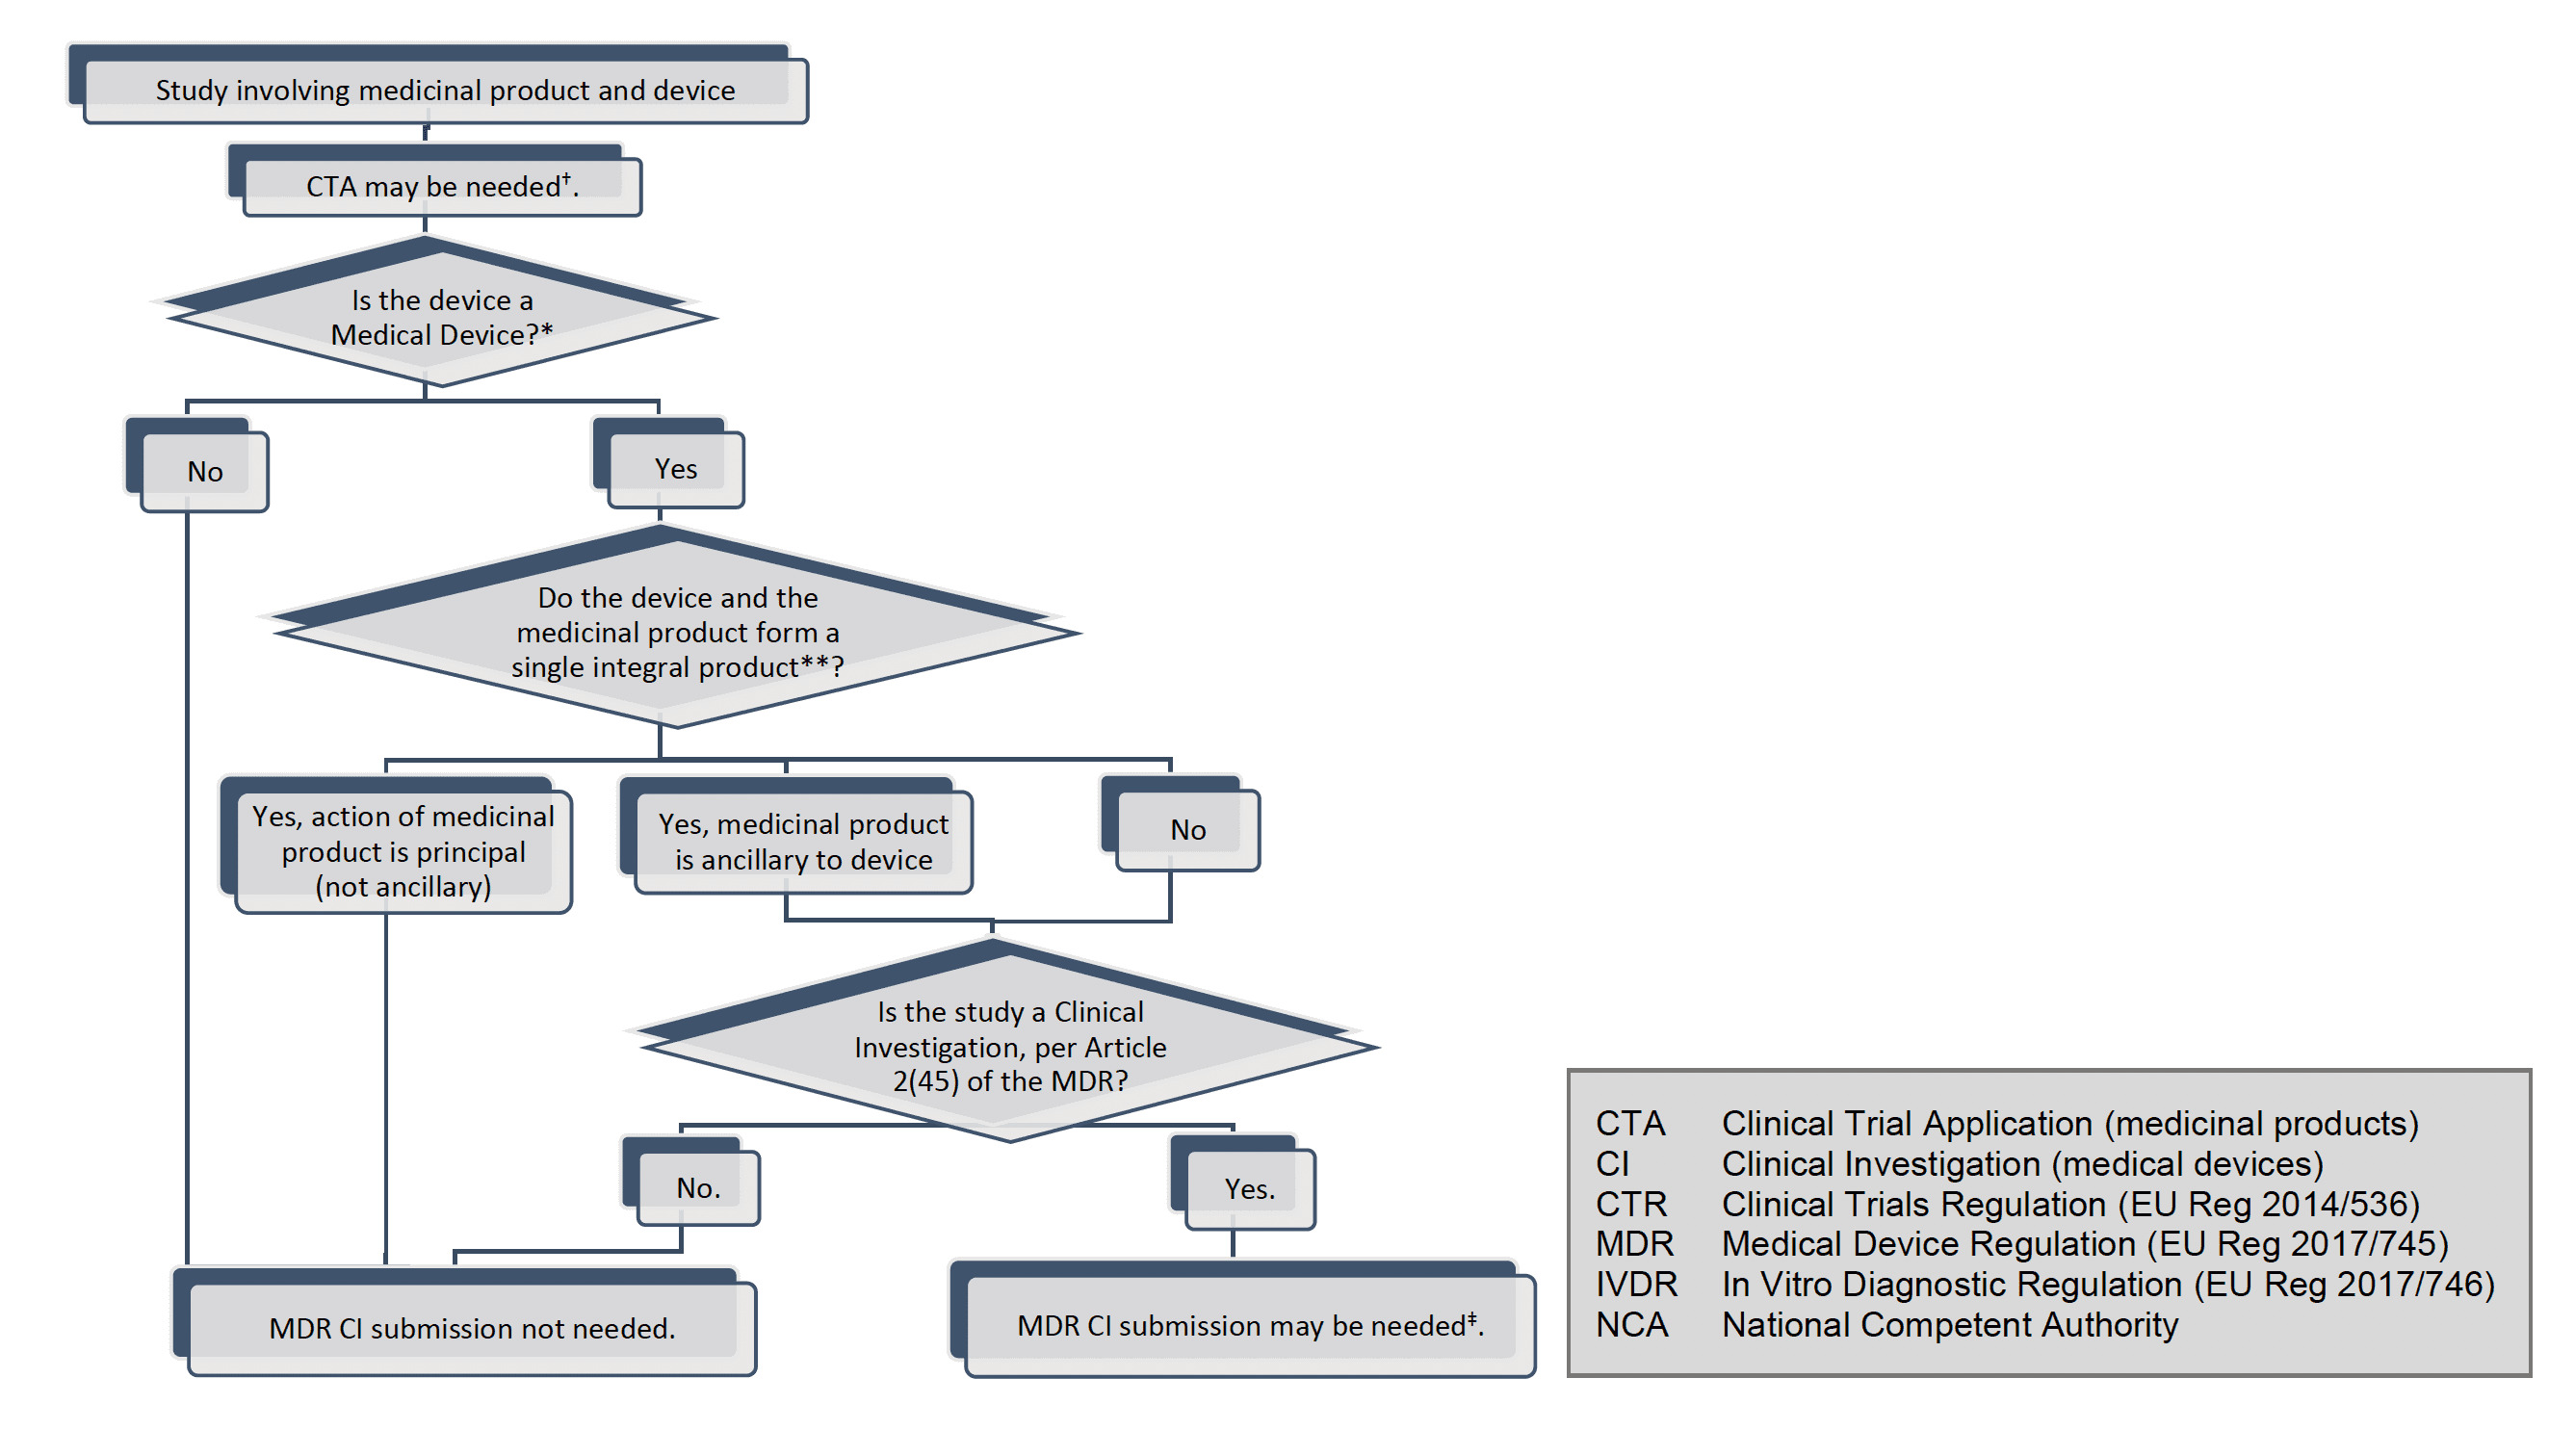
- Se ha añadido el Anexo III para productos combinados.
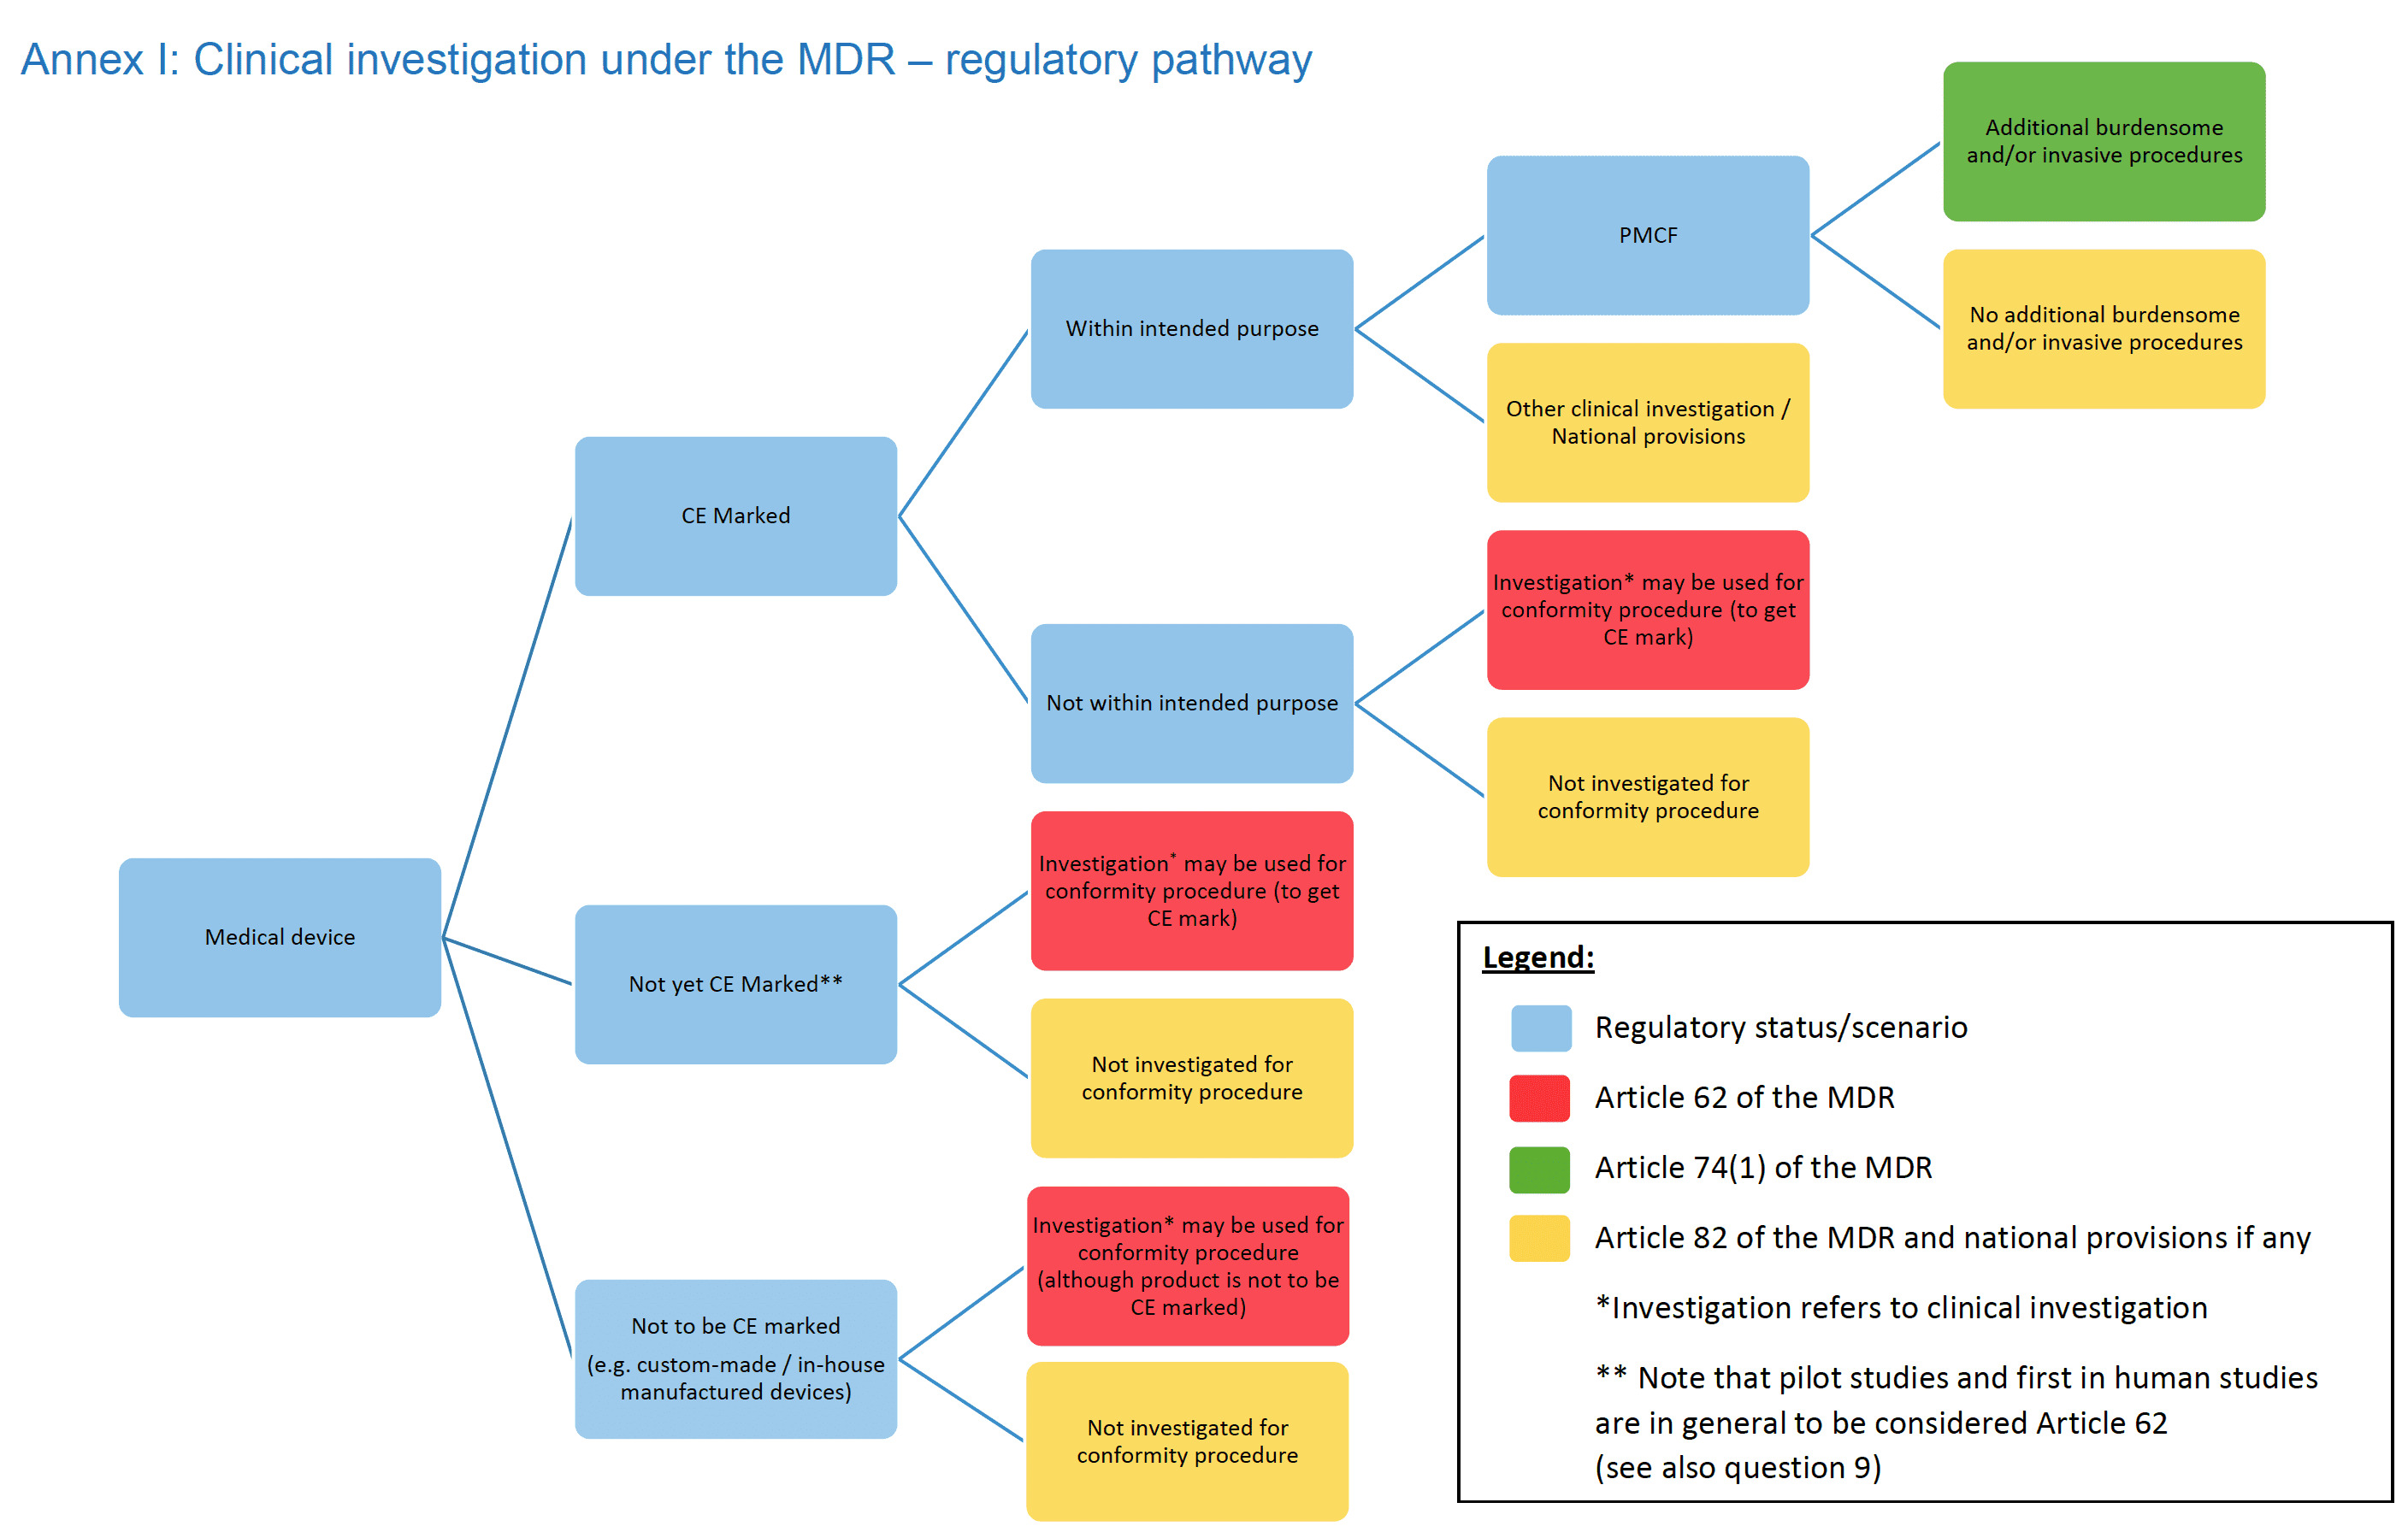
- Se ha actualizado ligeramente la vía reglamentaria del anexo I.
- Y se han añadido o actualizado muchas preguntas.
Introducción
Este documento está destinado a los promotores de investigaciones clínicas de productos realizadas en el ámbito del Reglamento (UE) 2017/745 (MDR). Este documento podrá completarse en su momento con más preguntas y respuestas.
En el presente documento, el término "device" se utiliza con el mismo significado que en el MDR, es decir, a efectos del MDR, los productos sanitarios, los accesorios de productos sanitarios y los productos enumerados en el anexo XVI del MDR y a los que se aplica el MDR, se denominarán en lo sucesivo "devices"
Además, el término "investigación clínica" se utiliza en todo el texto con el mismo significado que en el artículo 2, apartado 45, del MDR, es decir, "cualquier investigación sistemática en la que participen uno o más sujetos humanos, realizada para evaluar la seguridad o las prestaciones de un producto".
Aunque la investigación clínica está claramente definida en el MDR, a veces también es necesario mencionar que hay estudios que no cumplen esta definición, para trazar la línea divisoria entre cuándo se aplican las disposiciones del capítulo VI y el anexo XV del MDR y cuándo no. Para ello, se utiliza el término más amplio "estudio clínico", que abarca, a efectos de esta guía, los estudios realizados en el marco de la investigación médica con seres humanos e incluye los ensayos clínicos de medicamentos, las investigaciones clínicas de productos sanitarios y los estudios de rendimiento clínico de productos para diagnóstico in vitro, así como otros estudios en un entorno clínico en el que no intervienen necesariamente productos como medicamentos o productos sanitarios.
Además, el promotor debe ser consciente de que el MDR no especifica detalles sobre la revisión ética de las investigaciones clínicas. Por lo tanto, es necesario comprobar los requisitos nacionales en relación con la presentación al Comité de Ética y, si procede, asegurarse de que los Comités de Ética y las Autoridades Competentes tienen acceso a las mismas versiones de los documentos actualizados.
Estamos a su servicio
Desde la llegada del Reglamento 2017/745, se solicitan nuevos requisitos que forman parte de la documentación a presentar al organismo notificado (por ejemplo, revisión de la evaluación clínica en profundidad, procedimiento PMS, resultados de QC de productos de validación, prueba de competencias del personal, etc.).
CSDmed aporta su experiencia y un enfoque metódico a sus clientes, empresas de nueva creación, fabricantes, importadores y distribuidores de productos sanitarios, gracias a un equipo de expertos y consultores especializados, que podrán abordar la transición MDR en su totalidad.
🔗 Póngase en contacto con nosotros y descubra cómo podemos ayudarle.