Nova versão: MDCG 2021-6 Rev. 1 - Perguntas e respostas sobre investigação clínica
Medical devices regulation
🫵🏻 Novo lançamento hoje: MDCG 2021-6 Rev. 1
Regulamento (UE) 2017/745 Perguntas e respostas relativas à investigação clínica
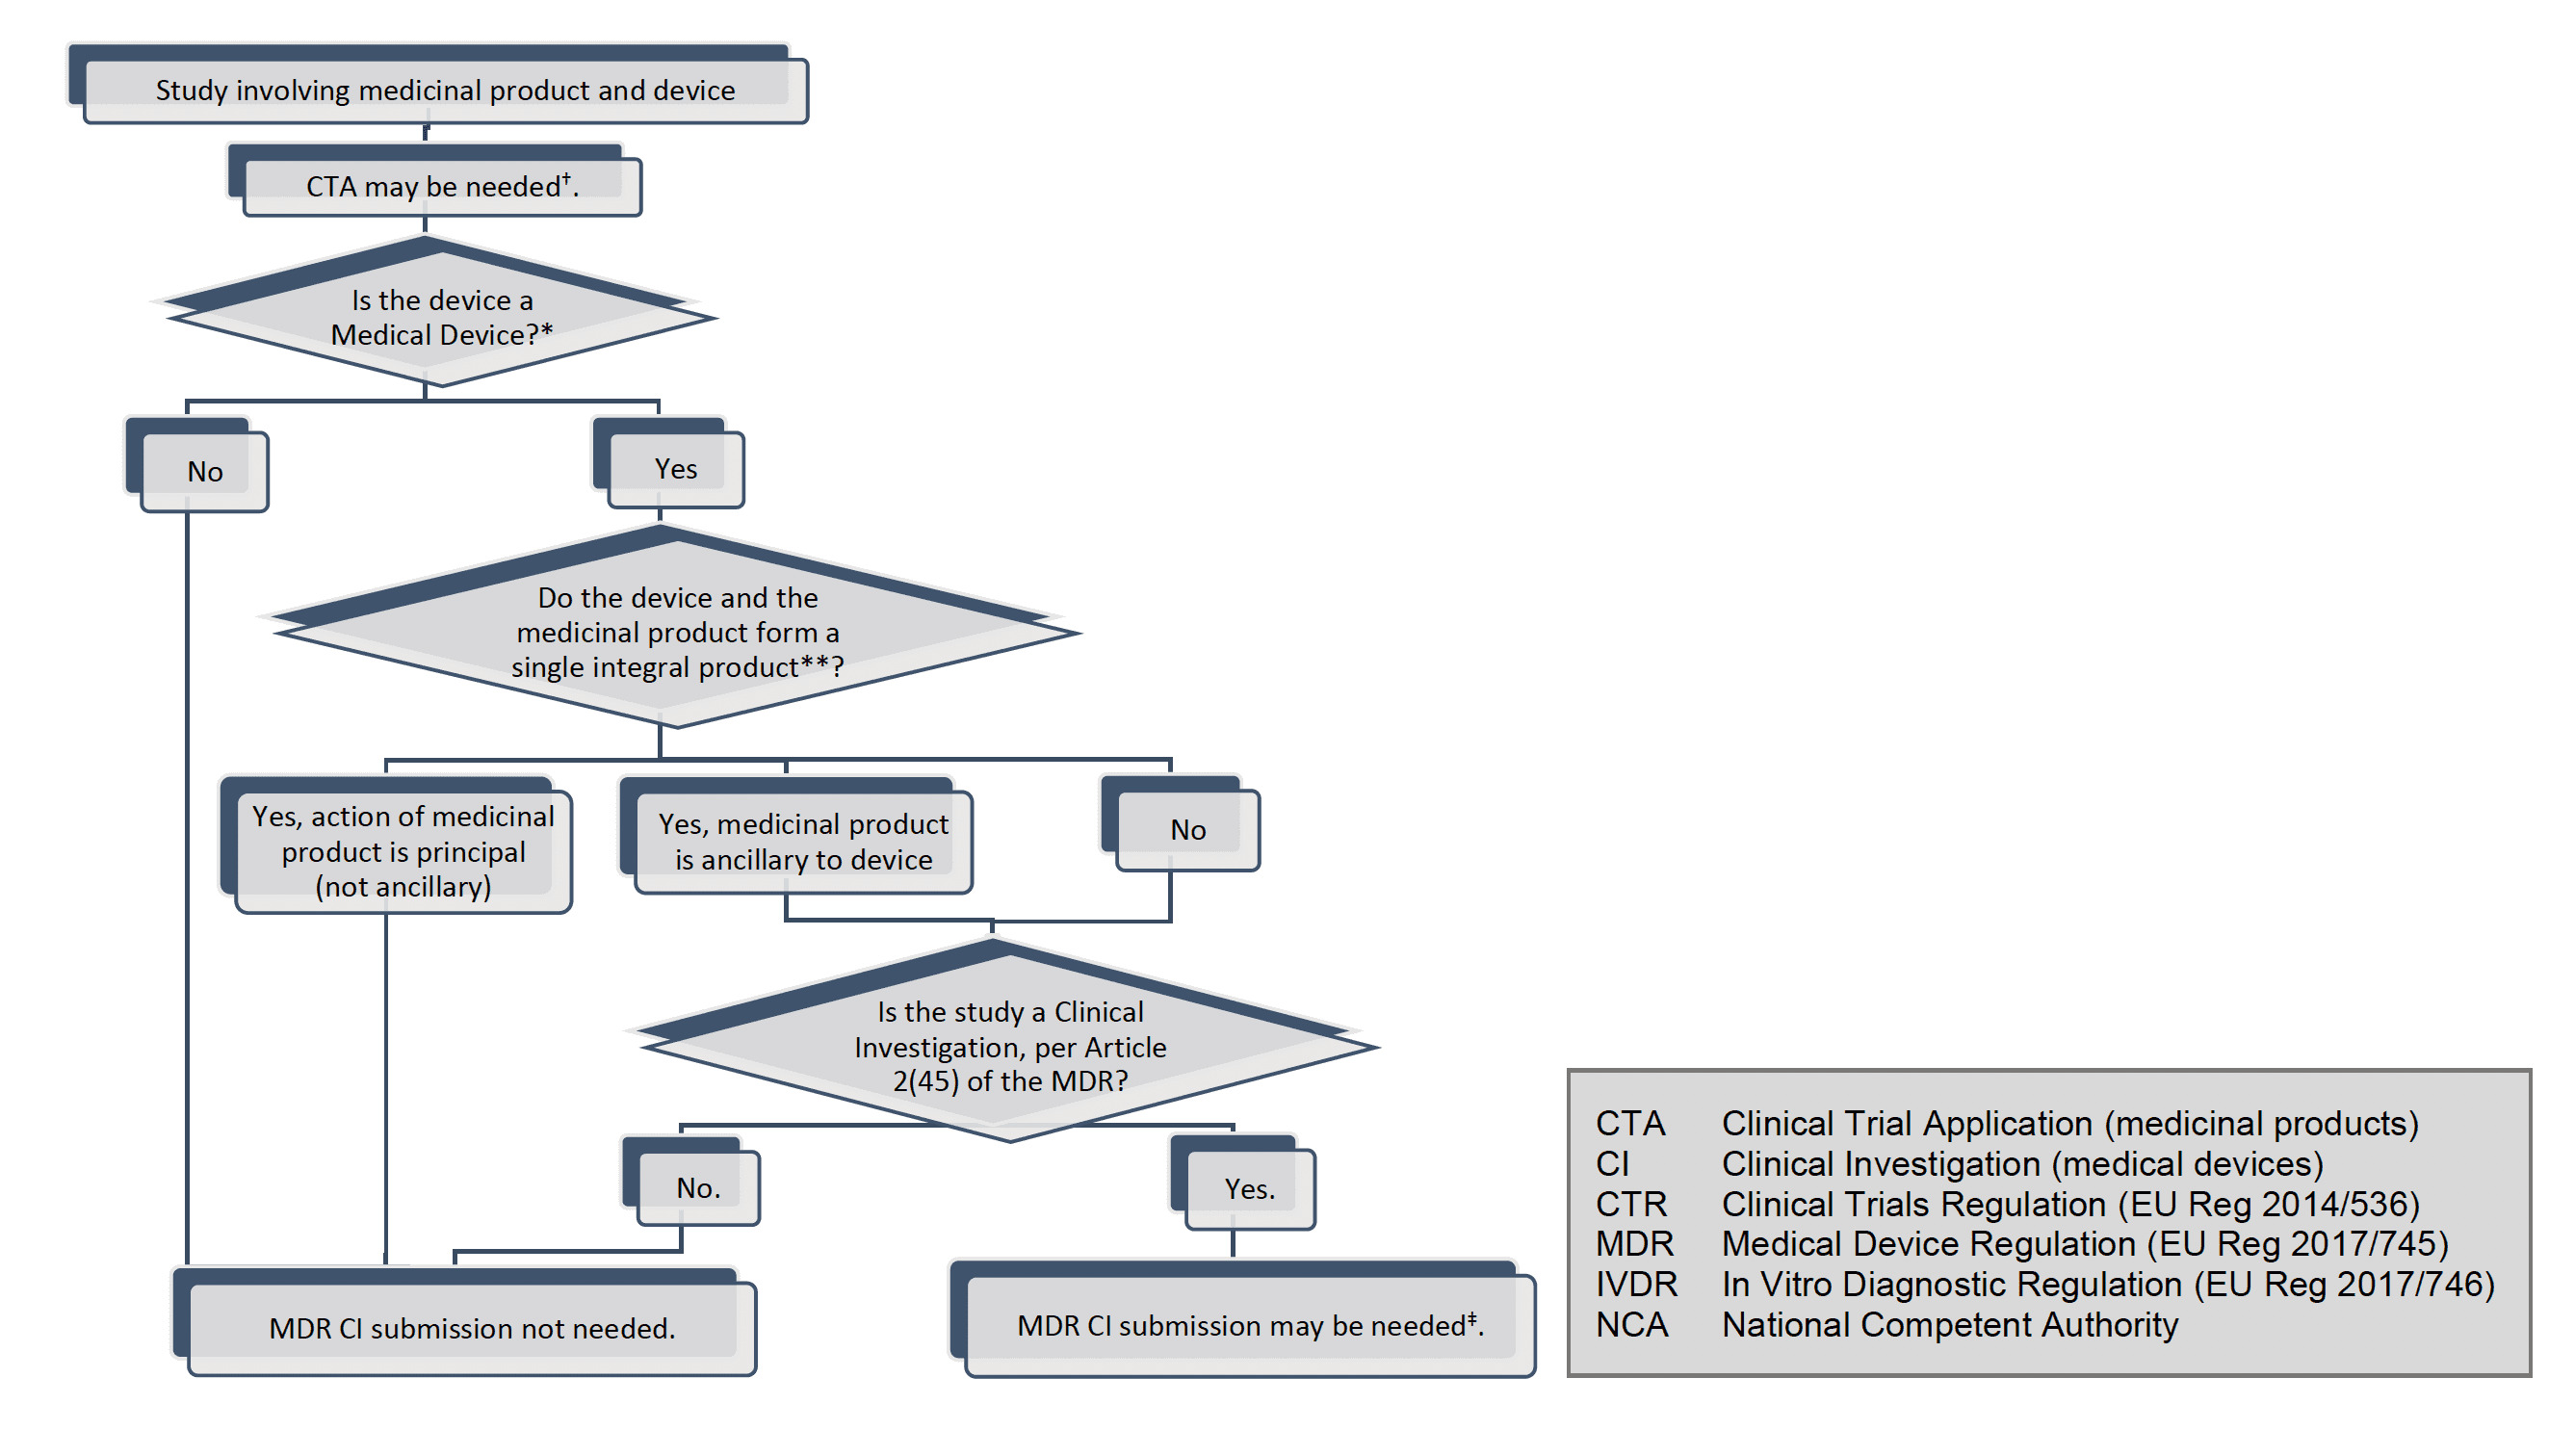
- O Anexo III foi adicionado para produtos combinados.
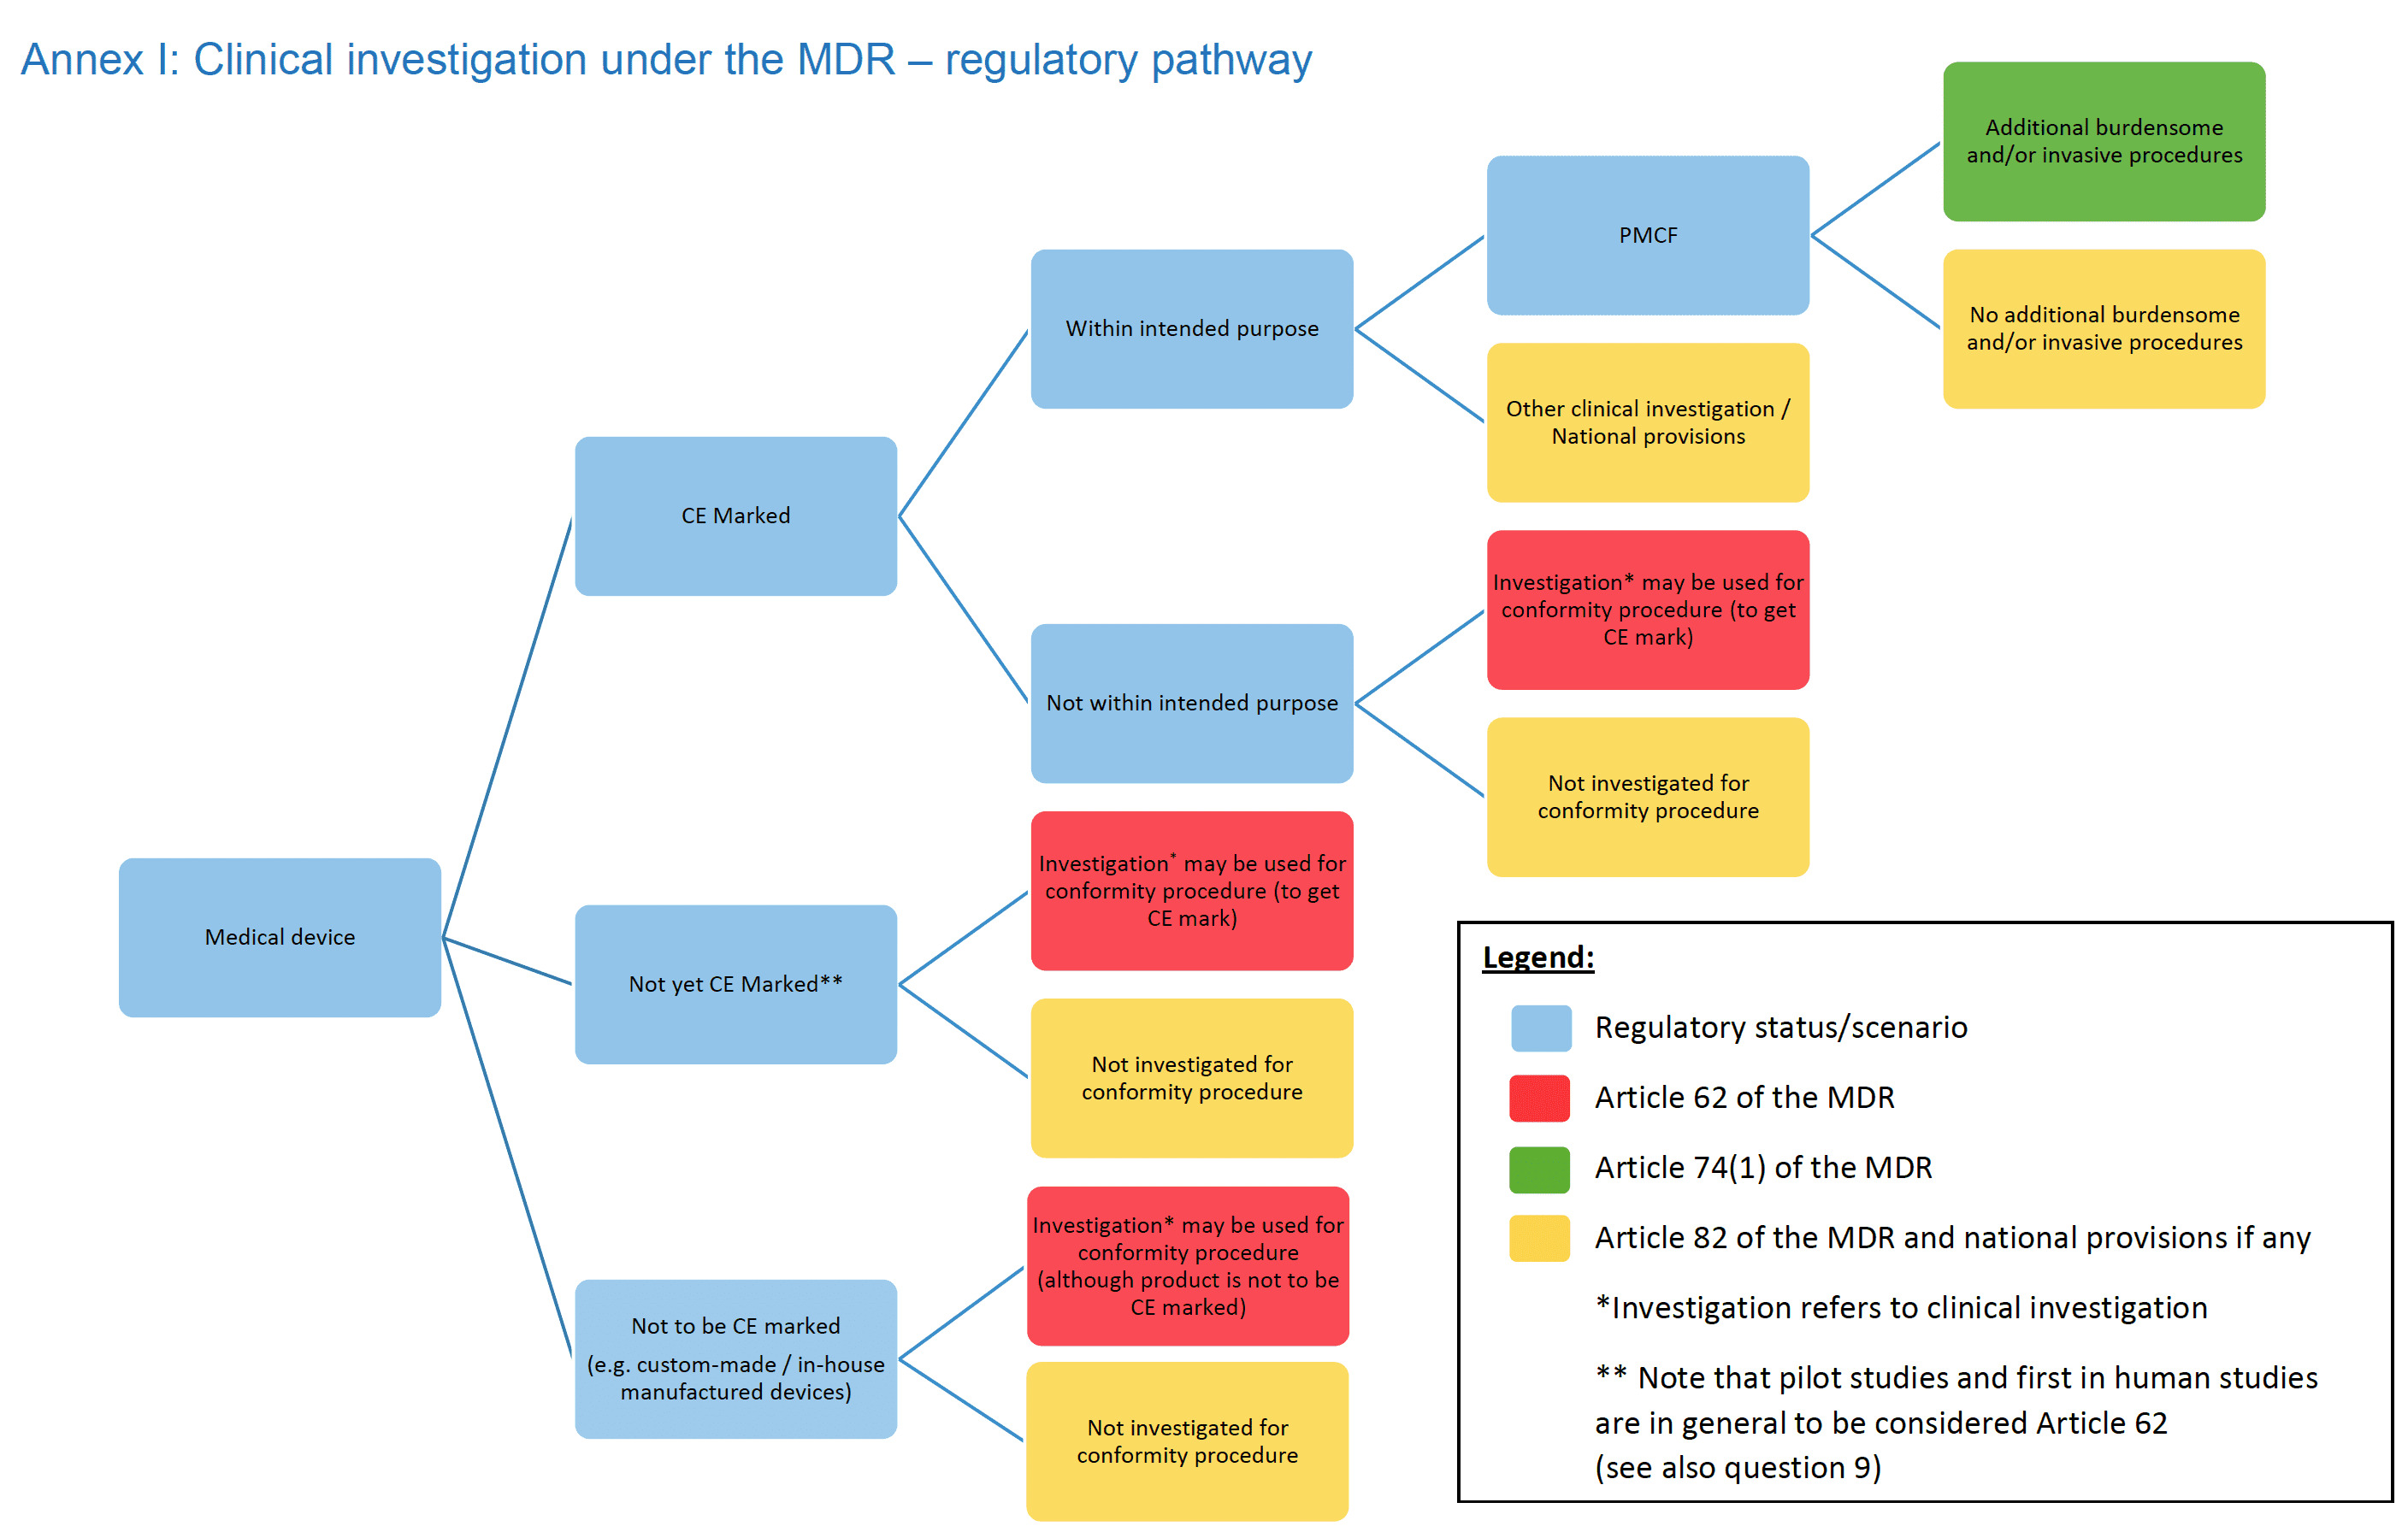
- A via regulamentar no Anexo I foi ligeiramente actualizada.
- E muitas perguntas foram adicionadas ou actualizadas.
Introdução
O presente documento destina-se aos promotores de investigações clínicas de dispositivos realizadas no âmbito do Regulamento (UE) 2017/745 (RDM). Este documento pode ser complementado oportunamente com outras perguntas e respostas.
Ao longo do presente documento, o termo "dispositivo" é utilizado com o mesmo significado que no RDM, ou seja, para efeitos do RDM, os dispositivos médicos, os acessórios para dispositivos médicos e os produtos enumerados no anexo XVI do RDM e aos quais o RDM se aplica, são a seguir designados por "dispositivos".
Além disso, o termo "investigação clínica" é utilizado em todo o texto com o mesmo significado que no artigo 2.º, n.º 45, do RDM, ou seja, "qualquer investigação sistemática que envolva um ou mais seres humanos, efectuada para avaliar a segurança ou o desempenho de um dispositivo".
Embora a investigação clínica esteja claramente definida no RDM, por vezes também é necessário mencionar que há estudos que não correspondem a esta definição, para estabelecer a fronteira entre os casos em que as disposições do capítulo VI e do anexo XV do RDM se aplicam e os casos em que não se aplicam. Para este efeito, é utilizado o termo mais amplo "estudo clínico", que abrange, para efeitos das presentes orientações, os estudos realizados no âmbito da investigação médica que envolve seres humanos e inclui ensaios clínicos de medicamentos, investigações clínicas de dispositivos e estudos de desempenho clínico de dispositivos de diagnóstico in vitro, bem como outros estudos num contexto clínico em que produtos como medicamentos ou dispositivos não estão necessariamente envolvidos.
Além disso, o promotor deve estar ciente de que o RDM não especifica pormenores sobre a análise ética das investigações clínicas. Assim, é necessário verificar os requisitos nacionais em relação à apresentação ao Comité de Ética e, se aplicável, certificar-se de que os Comités de Ética e as Autoridades Competentes têm acesso às mesmas versões dos documentos actualizados.
Estamos ao seu serviço
Desde a chegada do Regulamento 2017/745, novos requisitos são solicitados e fazem parte da documentação a ser apresentada ao organismo notificado (por exemplo, revisão da avaliação clínica aprofundada, procedimento PMS, resultados de CQ de produtos de validação, prova de competências do pessoal, etc.).
A CSDmed traz a sua experiência e uma abordagem metódica aos seus clientes, start-ups, fabricantes, importadores e distribuidores de dispositivos médicos, graças a uma equipa de peritos e consultores especializados, que poderão abordar a transição RDM na sua totalidade.
Contacte-nos e descubra como o podemos ajudar.