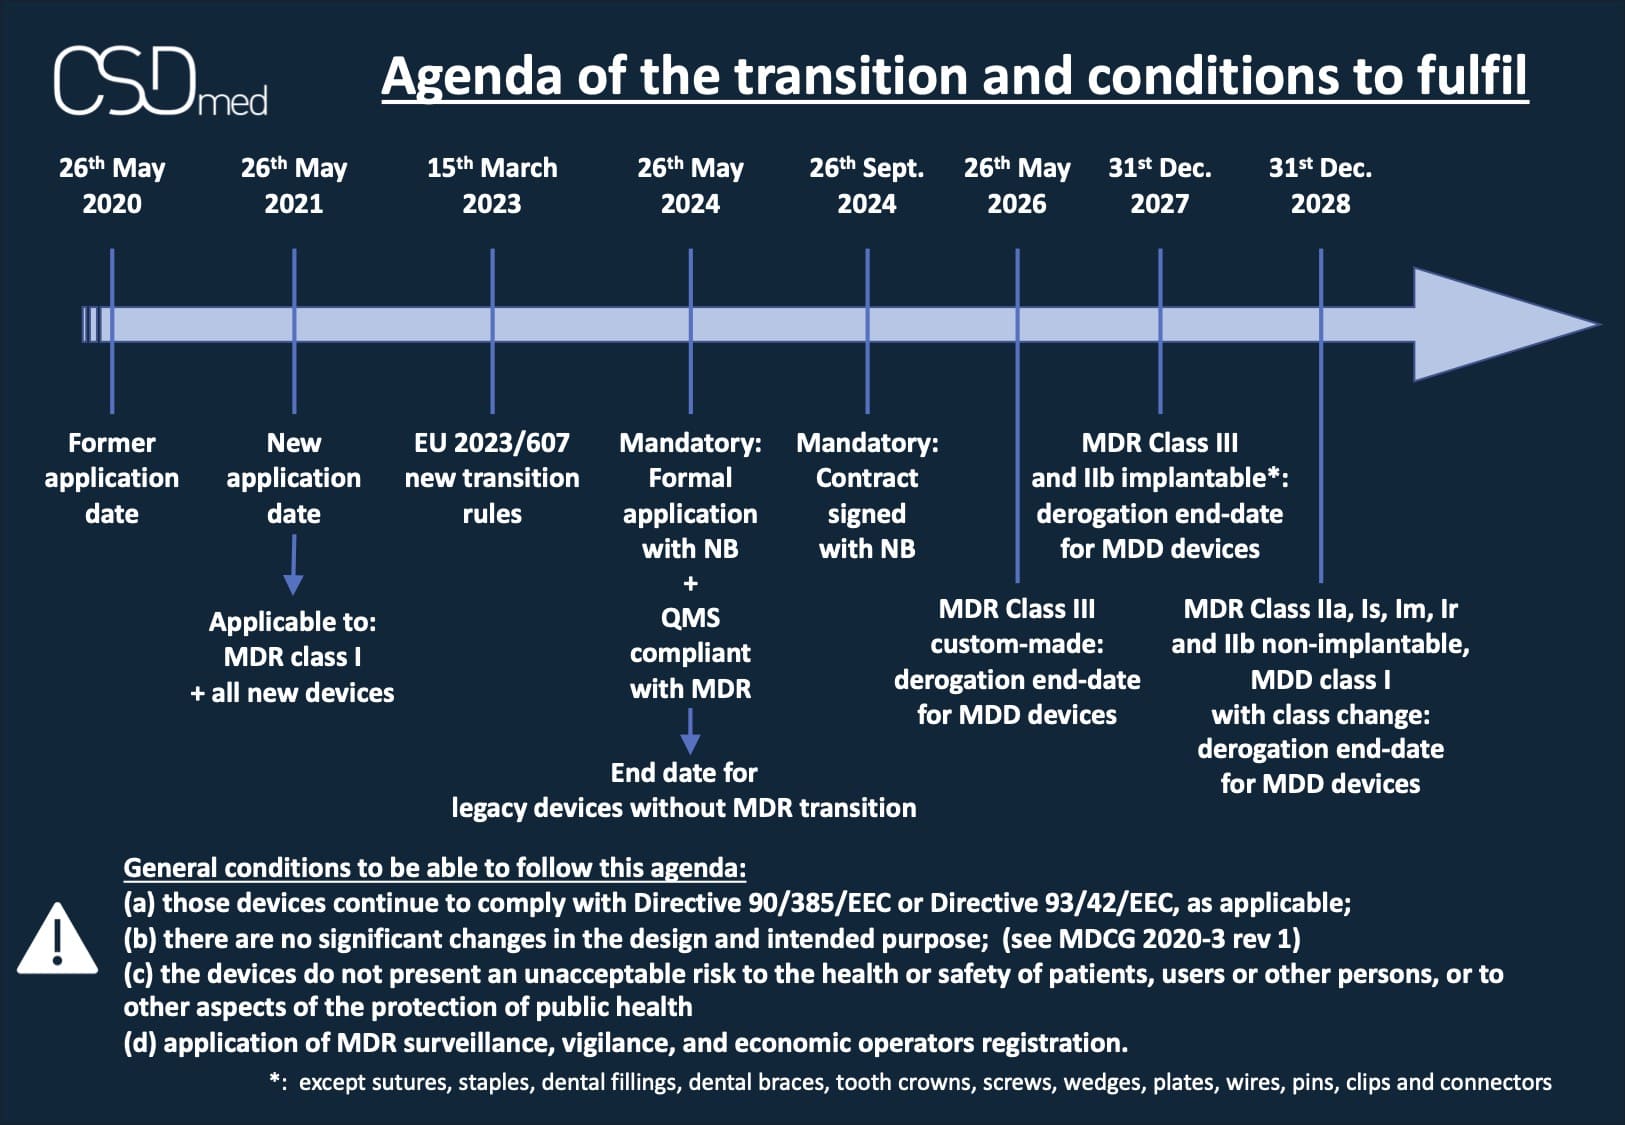
Il calendario secondo il regolamento di modifica 2023/607
Medical devices regulation
Molti dei nostri clienti ci pongono domande sulla tempistica da tenere in considerazione dopo la pubblicazione e l'entrata in vigore (in procedura accelerata) dell'emendamento al MDR 2017/745, il famoso EU 2023/607, applicabile dal 15 marzo 2023.
Obblighi da rispettare a partire dal periodo di transizione esteso:
Mantenimento della validità dei certificati MDD (o dichiarazione di conformità):
- Il certificato è valido a partire dal 26 maggio 2021 e non può essere ritirato
- + se il certificato è scaduto alla data di entrata in vigore del regolamento di modifica (15.03.2023):
- Contratto firmato con un Organismo Notificato (ON) in conformità all'Allegato VII, sezione 4.3, prima della scadenza del certificato MDD del MD interessato o di un MD necessario a sostituirlo* (articolo 120, sezione 2a).
- Un'autorità competente ha concesso un'esenzione ai sensi dell'articolo 59 o ha richiesto al fabbricante di attuare la procedura di valutazione applicabile ai sensi dell'articolo 97 (articolo 120, paragrafo 2b).
- Per i DM di classe I ai sensi della MDD che cambiano classe: Dichiarazione di conformità (DoC) valida a partire dal 26 maggio 2021 (articolo 120, paragrafo 3b).
*Un dispositivo è destinato a sostituire un dispositivo a seguito di modifiche significative nella progettazione, e/o nelle prestazioni, e/o nell'uso previsto.
Condizioni da soddisfare per l'immissione in commercio:
- Conformità alla MDD (articolo 120, paragrafo 3c - a)
- Nessuna modifica significativa dello scopo e/o del design (Articolo 120, sezione 3c - b e vedere la guida MDCG 2020-3 rev 1)
- Nessun rischio inaccettabile (Articolo 120, sezione 3c - c)
- Implementazione di un SGQ conforme all'MDR prima del 26 maggio 2024 (monitoraggio, vigilanza e registrazione degli operatori economici) - (Articolo 120, sezione 3c - d)
- Presentazione di una richiesta formale a un Organismo Notificato prima del 26 maggio 2024 e contratto firmato con l'ON prima del 26 settembre 2024 (Articolo 120, sezione 3c - e)
- Applicazione della Sorveglianza Post-Market (SAC), della sorveglianza del mercato, della vigilanza, della registrazione degli operatori e dei prodotti in base alla MDR (Articolo 120, sezione 3d).
Se le condizioni sono soddisfatte, il dispositivo medico destinato a passare sotto la MDR o destinato a sostituire un MD sotto la MDD sarà immesso sul mercato direttamente applicabile.
Altri contributi dell'emendamento 2023/607
L'emendamento abroga anche la fine del periodo di disponibilità.
Come faccio a sapere che il produttore ha il periodo di transizione?
- Gli attuali certificati ai sensi della MDD non saranno modificati dagli organismi notificati (estensione "di legge")
- Il produttore potrà redigere una "Autodichiarazione" - un modello è disponibile qui
- L'Organismo Notificato potrà redigere una "Lettera di conferma" - un modello è disponibile qui
- L'autorità competente può rilasciare un "certificato di libera vendita".
Se l'Organismo Notificato selezionato per la MDR è diverso dall'ON che aveva rilasciato il certificato ai sensi della MDD, è necessario redigere un'approvazione tripartita. La sorveglianza da parte del nuovo ON nell'ambito della MDR sarà effettuata entro il 26 settembre 2024. Il nuovo ON non sarà responsabile della sorveglianza precedente) - Articolo 120, sezione 3e.
Un modello di contratto tripartito è stato proposto dal Team NB ed è disponibile qui
Cosa succederà a partire dal 2029?
- Tutti i dispositivi medici immessi sul mercato dovranno essere conformi al Regolamento MDR 2017/745
- I dispositivi conformi alla MDD presenti nei circuiti di distribuzione o presso l'utilizzatore (venduti o in deposito) possono essere venduti/utilizzati senza limiti di tempo se non la data di scadenza.
- I MD conformi alla direttiva già installati presso l'utente possono continuare a essere utilizzati durante la loro vita utile.
Siamo al vostro servizio
Dall'arrivo del Regolamento 2017/745, sono stati richiesti nuovi requisiti che fanno parte della documentazione da presentare all'organismo notificato (ad es. revisione della valutazione clinica approfondita, procedura PMS, risultati del CQ dei prodotti di convalida, prova delle competenze del personale, ecc.).
CSDmed mette a disposizione dei propri clienti, start-up, produttori, importatori e distributori di dispositivi medici, la propria esperienza e un approccio metodico, grazie a un team di esperti e consulenti specializzati, che saranno in grado di gestire la transizione MDR nella sua interezza.
Contattateci e scoprite come possiamo aiutarvi.