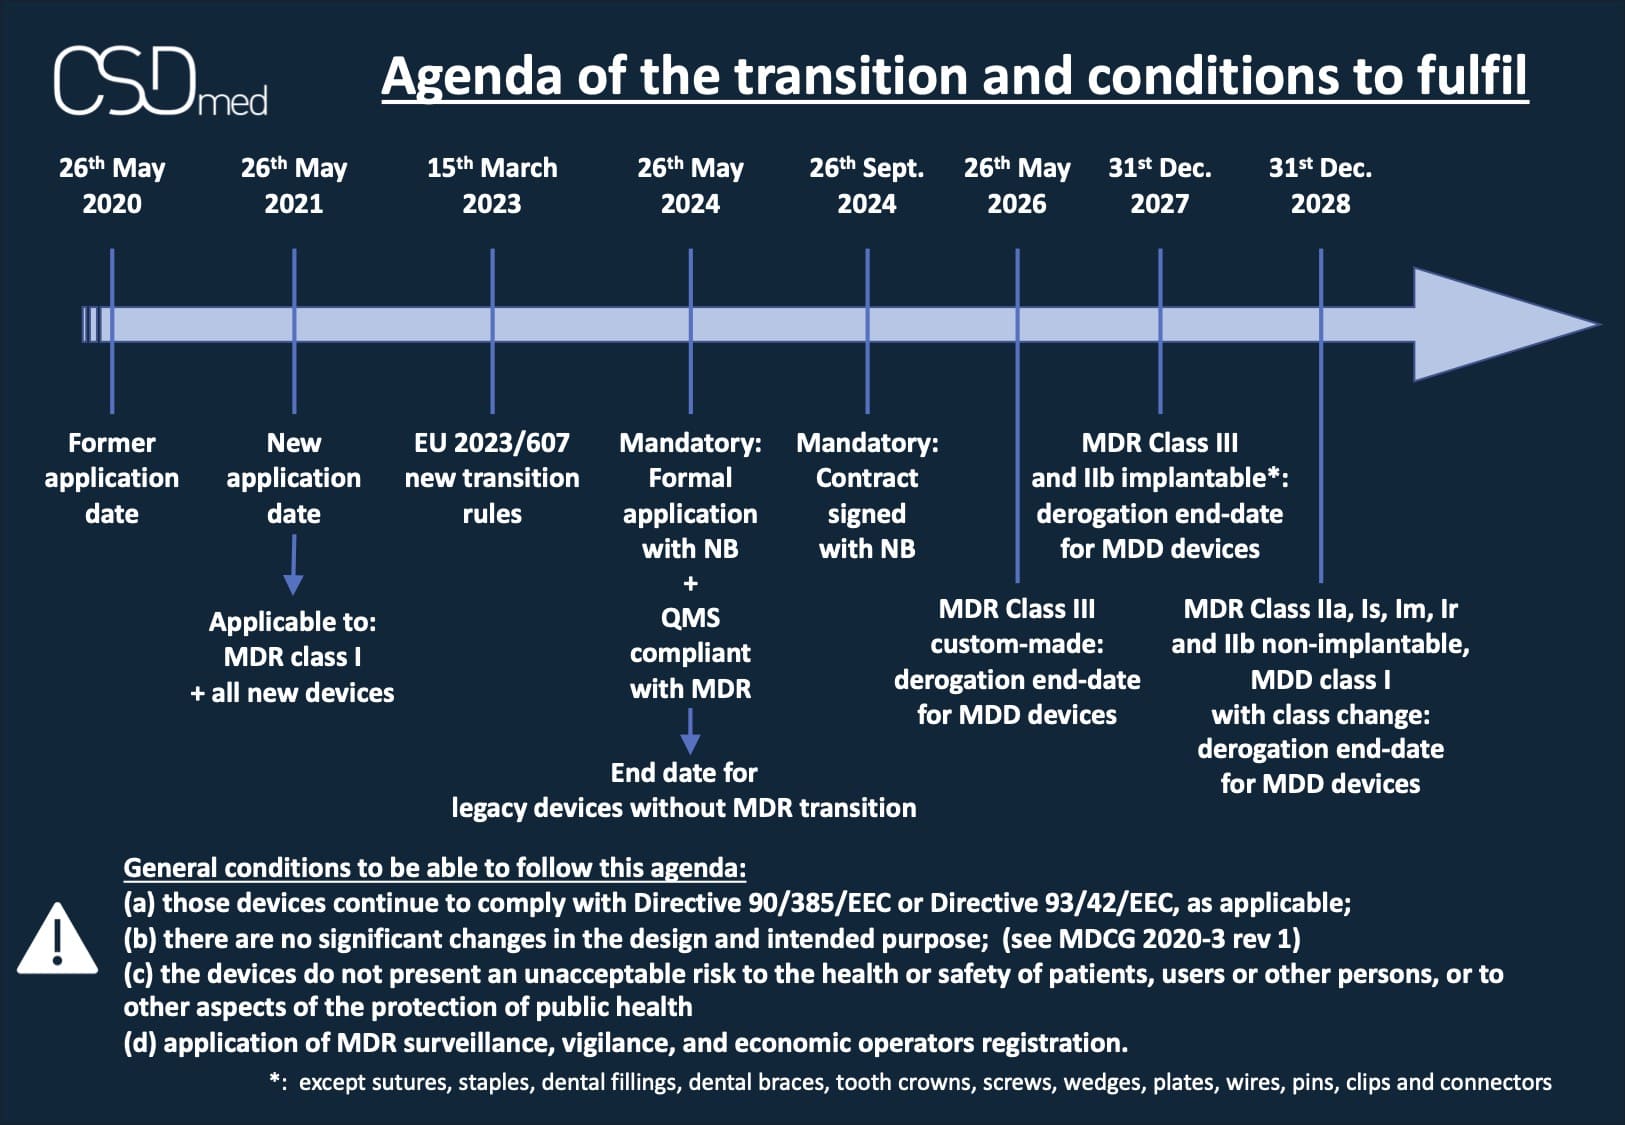
Der Kalender gemäß der Änderungsverordnung 2023/607
Medical devices regulation
Viele unserer Mandanten stellen uns Fragen zum Zeitplan, der seit der Veröffentlichung und dem Inkrafttreten (im beschleunigten Verfahren) der Änderung der MDR 2017/745, der berühmten EU 2023/607, die ab dem 15. März 2023 gilt, zu berücksichtigen ist.
Zu erfüllende Pflichten aus der verlängerten Übergangsfrist:
Aufrechterhaltung der Gültigkeit von MDD-Zertifikaten (oder Konformitätserklärungen):
- Das Zertifikat ist ab dem 26. Mai 2021 gültig und wird nicht zurückgezogen
- + wenn das Zertifikat zum Zeitpunkt des Inkrafttretens der Änderungsverordnung (15.03.2023) abgelaufen ist:
- Vertrag mit einer Benannten Stelle gemäß Anhang VII, Abschnitt 4.3, vor Ablauf des MDD-Zertifikats des betreffenden MD oder eines MD, das es ersetzen soll* (Artikel 120, Abschnitt 2a).
- Eine zuständige Behörde hat eine Ausnahme gemäß Artikel 59 gewährt oder den Hersteller aufgefordert, das anwendbare Bewertungsverfahren gemäß Artikel 97 durchzuführen (Artikel 120, Abschnitt 2b).
- Für Medizinprodukte der Klasse I gemäß MDD, die die Klasse wechseln: Konformitätserklärung (DoC) gültig ab 26. Mai 2021 (Artikel 120, Abschnitt 3b).
*Ein Produkt ist dazu bestimmt, ein Produkt zu ersetzen, an dem wesentliche Änderungen der Auslegung und/oder der Leistung und/oder der Zweckbestimmung vorgenommen wurden.
Bedingungen, die für das Inverkehrbringen erfüllt sein müssen:
- Einhaltung der MDD (Artikel 120, Abschnitt 3c - a)
- Keine wesentliche Änderung der Zweckbestimmung und/oder der Auslegung (Artikel 120, Abschnitt 3c - b und siehe MDCG-Leitfaden 2020-3 rev 1)
- Kein unannehmbares Risiko (Artikel 120, Abschnitt 3c - c)
- Einführung eines MDR-konformen QMS vor dem 26. Mai 2024 (Überwachung, Vigilanz und Registrierung von Wirtschaftsakteuren) - (Artikel 120, Abschnitt 3c - d)
- Einreichung eines formellen Antrags bei einer Benannten Stelle vor dem 26. Mai 2024 und Vertragsunterzeichnung mit der Bennanten Stelle vor dem 26. September 2024 (Artikel 120, Abschnitt 3c - e)
- Anwendung der Post-Market Surveillance (SAC), Marktüberwachung, Vigilanz, Registrierung von Betreibern und Produkten gemäß MDR (Artikel 120, Abschnitt 3d)
Wenn die Bedingungen erfüllt sind, wird das Medizinprodukt, das unter die MDR fallen soll oder das ein Medizinprodukt unter der MDD ersetzen soll, direkt in den Verkehr gebracht.
Anderer Beitrag der Änderung 2023/607
Die Änderung hebt auch das Ende des Verfügbarkeitszeitraums auf.
Woher weiß ich, dass der Hersteller die Übergangsfrist hat?
- Bestehende Bescheinigungen gemäß MDD werden durch Benannte Stellen nicht geändert (Verlängerung "per Gesetz")
- Der Hersteller kann eine "Selbsterklärung" erstellen - ein Muster ist hier verfügbar
- Die benannte Stelle kann ein "Bestätigungsschreiben" erstellen - ein Muster ist hier verfügbar
- Die zuständige Behörde kann eine "Bescheinigung über den freien Verkauf" ausstellen.
Wenn die für die MDR gewählte Benannte Stelle eine andere ist als diejenige, die die Bescheinigung unter der MDD ausgestellt hat, muss eine dreiseitige Genehmigung erstellt werden. Die Überwachung durch das neue Benannte Stelle im Rahmen der MDR wird bis spätestens 26. September 2024 erfolgen. Das neue Benannte Stelle ist nicht für die vorherige Überwachung verantwortlich) - Artikel 120 Absatz 3e.
Ein Muster für einen dreiseitigen Vereinbarung wurde von Team NB vorgeschlagen und ist hier verfügbar
Was geschieht ab 2029?
- Alle Medizinprodukte, die in Verkehr gebracht werden, müssen der Verordnung MDR 2017/745 entsprechen
- Produkte, die der MDD entsprechen und sich in Verteilerkreisen oder in den Räumlichkeiten des Anwenders befinden (verkauft oder hinterlegt), können ohne zeitliche Begrenzung außer dem Verfallsdatum verkauft/verwendet werden.
- MDs, die der Richtlinie entsprechen und bereits beim Nutzer installiert sind, können während ihrer Lebensdauer weiter verwendet werden.
Wir sind für Sie da
Seit dem Inkrafttreten der Verordnung 2017/745 wurden neue Anforderungen gestellt, die Teil der der benannten Stelle vorzulegenden Dokumentation sind (z. B. Überprüfung der eingehenden klinischen Bewertung, PMS-Verfahren, QC-Ergebnisse von Validierungsprodukten, Nachweis der Qualifikation des Personals usw.).
CSDmed bietet seinen Kunden, Start-ups, Herstellern, Importeuren und Vertreibern von Medizinprodukten, ein Team von spezialisierten Experten und Beratern, die in der Lage sind, die MDR-Umstellung in ihrer Gesamtheit zu bewältigen, ihr Fachwissen und ihren methodischen Ansatz an.
🔗 Kontaktieren Sie uns und erfahren Sie, wie wir Ihnen helfen können.