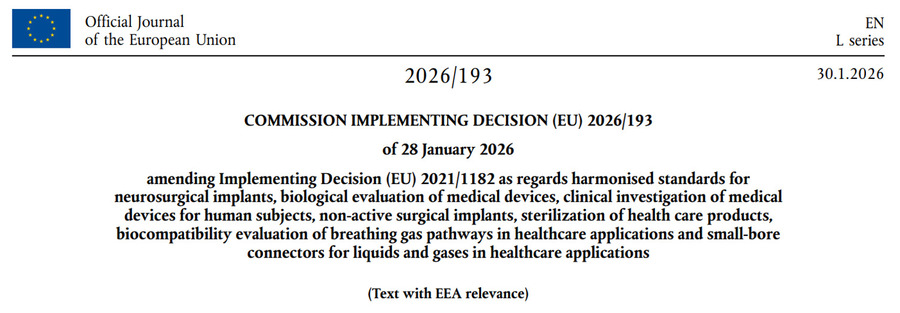
Harmonisierte MDR-Normen im Januar 2026 veröffentlicht: Worauf Hersteller wirklich achten sollten
News
Jedes Mal, wenn eine neue harmonisierte Norm im Amtsblatt veröffentlicht wird, stellen sich die Hersteller dieselbe Frage: Sollten sie Maßnahmen ergreifen, und wenn ja, wie?
Der Durchführungsbeschluss (EU) 2026/193, der Ende Januar 2026 veröffentlicht wurde, aktualisiert die Liste der harmonisierten Normen, die für die Verordnung (EU) 2017/745 gelten. Der Anwendungsbereich umfasst sensible Bereiche wie Implantate, Beatmungsgeräte, Sterilisation und klinische Prüfungen.
Wie so oft im Rahmen der MDR liegt die Herausforderung darin, wie sich die Norm in ein bestehendes technisches Dossier, eine klinische Strategie oder ein bereits belastetes Qualitätssystem einfügt.
Welche harmonisierten MDR-Normen wurden im Januar 2026 veröffentlicht?
Der Beschluss (EU) 2026/193 ändert den Beschluss 2021/1182, indem er neue normative Verweise hinzufügt und bestimmte bestehende Normen aktualisiert. Ab dem Datum ihrer Veröffentlichung im Amtsblatt der EU gilt für diese Normen die Konformitätsvermutung mit den Anforderungen der MDR, die sie abdecken.
Mit anderen Worten werden sie zur "naheliegenden" Referenz, wenn man mit einer benannten Stelle zu tun hat. Sie nicht zu verwenden, bleibt möglich, muss aber begründet werden.
⸻
EN ISO 7197:2024 - Neurochirurgische Implantate
Neurochirurgische Implantate - Sterile, nicht wiederverwendbare Hydrozephalus-Shunt-Systeme
Diese Fassung 2024 ersetzt die Ausgabe 2009. Sie betrifft einen sehr präzisen Anwendungsbereich, aber mit großen Auswirkungen für Hersteller von Shunt-Systemen.
In der Praxis kann diese Aktualisierung Auswirkungen haben:
- bestimmte historische Konstruktionsannahmen,
- die Rechtfertigung der Nichtwiederverwendbarkeit,
- die Konsistenz zwischen normativen Anforderungen und den allgemeinen Sicherheits- und Leistungsanforderungen der MDR.
Selbst bei einem bereits MDR-zertifizierten Gerät lässt sich eine Lückenanalyse selten vermeiden.
⸻
EN ISO 10993-4:2017/A1:2025 - Biologische Beurteilung
Biologische Beurteilung von Medizinprodukten - Wechselwirkungen mit Blut
Hierbei handelt es sich um eine Änderung, nicht um eine vollständige Überarbeitung. Ihr Status als geänderte harmonisierte Norm ist jedoch von entscheidender Bedeutung.
Für Produkte, die mit Blut in Berührung kommen, kann diese Änderung dazu führen, dass:
- eine Überprüfung der durchgeführten Tests,
- die wissenschaftliche Begründung zu vervollständigen,
- die in der biologischen Bewertung und im Risikomanagement vorgebrachten Argumente anzupassen.
Gegenüber einer benannten Stelle ist das Argument "die Tests stammen aus der Zeit vor der Änderung" allein nicht mehr ausreichend.
⸻
Reihe EN ISO 18562:2024 - Atemgaswege
Die Reihe ist nun in der Version 2024 harmonisiert:
- EN ISO 18562-1:2024 - Risikomanagement
- EN ISO 18562-2:2024 - Partikelemissionen
- EN ISO 18562-3:2024 - Flüchtige organische Verbindungen
- EN ISO 18562-4:2024 - Auslaugbare Stoffe im Kondensat
Diese Normen beziehen sich direkt auf Beatmungs- und Anästhesiegeräte. Ihre Logik ist klar: Prüfungen sind nur dann von Wert, wenn sie in ein kohärentes Risikomanagementkonzept integriert sind.
Auf Seiten der Hersteller stellen sich ganz konkrete Fragen:
- sind die vorhandenen Daten noch vertretbar?
- sind die ursprünglichen Annahmen für die Version 2024 noch gültig?
- sind zusätzliche Informationen oder einfach eine bessere Begründung erforderlich?
⸻
EN ISO 14155:2020/A11:2024 - Klinische Prüfung
Gute klinische Praxis für Medizinprodukte
Die EN ISO 14155 bleibt eine tragende Säule des klinischen Nachweises im Rahmen der MDR. Mit der Änderung A11 werden bestimmte Verbindungen mit dem europäischen Rechtsrahmen verstärkt.
Für Hersteller, die sich auf klinische Prüfungen verlassen, kann diese Aktualisierung Auswirkungen haben auf:
- die Dokumentation der laufenden Studien,
- die Kohärenz zwischen Protokoll, klinischem Bericht und MDR-Anforderungen
- den Austausch mit der benannten Stelle bei klinischen Überprüfungen.
⸻
EN ISO 14630:2024 - Nichtaktive chirurgische Implantate
Diese allgemeine Norm strukturiert alle nicht aktiven Implantate. Die Version 2024 ersetzt die Version 2012 und ist enger an die MDR-Logik angelehnt.
Sie hat einen direkten Einfluss auf:
- Designanforderungen,
- das Risikomanagement,
- Leistungsnachweis.
Implantatspezifische Normen folgen als nächstes, aber selten als Ersatz.
⸻
EN ISO 21535:2024 und EN ISO 21536:2024 - Gelenkprothesen
- EN ISO 21535:2024 - Hüftprothesen
- EN ISO 21536:2024 - Knieprothesen
Diese neuen Fassungen ersetzen die Ausgaben aus dem Jahr 2009. Sie verschärfen bestimmte technische und klinische Anforderungen.
Für die betroffenen Hersteller stellt sich nicht nur eine normative, sondern auch eine strategische Frage:
- inwieweit können wir aus historischen Daten Kapital schlagen?
- sollte die klinische Strategie angepasst werden?
- wie können diese Normen mit EN ISO 14630:2024 in Einklang gebracht werden?
⸻
EN ISO 17665:2024 - Sterilisation durch feuchte Hitze
Diese bereichsübergreifende Norm betrifft viele Hersteller, unabhängig davon, ob sie intern oder über einen Dienstleister sterilisieren.
Die Version 2024 kann Auswirkungen haben auf:
- die erste Prozessvalidierung,
- Revalidierung,
- Management von Produkt-, Beladungs- oder Verpackungsänderungen.
Im Rahmen der MDR ist die Sterilisation niemals nur ein "Prozess"-Thema. Sie ist vollständig in die Einhaltung von Vorschriften integriert.
⸻
EN ISO 80369-2:2024 - Steckverbinder mit kleiner Bohrung
Anwendungen im Bereich der Atemwege
Die ISO 80369-Reihe zielt darauf ab, Verbindungsfehler zu reduzieren, was sich direkt auf die Patientensicherheit auswirkt. Der Teil 2, der sich mit Atemwegsanwendungen befasst, ist nun in der Version 2024 harmonisiert.
Er befasst sich mit Design, Kompatibilität und Benutzerinformation. Dies sind alles Themen, die von den benannten Stellen genauestens geprüft werden.
Wann gilt die Konformitätsvermutung?
Die Konformitätsvermutung gilt ab dem Datum der Veröffentlichung im Amtsblatt, d. h. seit Januar 2026.
Dies bedeutet nicht, dass systematisch eine sofortige Aktualisierung erforderlich ist, sondern dass die Verwendung früherer Versionen jetzt begründet, dokumentiert und angenommen werden muss.
Fallbeispiel 1 - Bereits MDR-zertifiziertes Beatmungsgerät
Ein Hersteller hat ein MDR-zertifiziertes Beatmungsgerät. Die Reihe EN ISO 18562:2024 ist bereits veröffentlicht.
Zwei Vorgehensweisen sind möglich:
- Prüfung und Dokumentation aktualisieren,
- nachweis, dass die vorhandenen Daten für die neuen Anforderungen weiterhin relevant sind.
In beiden Fällen erwartet die benannte Stelle eine strukturierte Analyse und nicht nur eine implizite Antwort.
Fallbeispiel 2 - Sortimentserweiterung für ein orthopädisches Implantat
Ein Hersteller bereitet eine Sortimentserweiterung für eine Hüftprothese vor. Die EN ISO 21535:2024 ist jetzt die harmonisierte Referenz.
Auch wenn das bestehende Sortiment auf der Version von 2009 basierte, wird die neue Norm zum natürlichen Einstiegspunkt für:
- design,
- validierung,
- nachweis der MDR-Konformität.
⸻
Mini-FAQ - Harmonisierte MDR-Normen
Ist eine harmonisierte Norm obligatorisch?
Nein. Aber sie ist nach wie vor der eindeutigste Weg, um die Konformität nachzuweisen.
Muss eine Änderung sofort aktualisiert werden?
Nicht unbedingt, aber eine klare Begründung wird erwartet.
Ist es möglich, eine frühere Version beizubehalten?
Ja, solange Sie nachweisen können, dass die relevanten Anforderungen weiterhin abgedeckt sind.
Ersetzen die Normen die MDR?
Nein. Sie spiegeln den erwarteten Stand der Technik wider, mehr nicht.
Wann sollte ich die Auswirkungen einer neuen Norm analysieren?
Sobald sie veröffentlicht ist, insbesondere im Falle einer Produktänderung oder einer Überprüfung durch eine benannte Stelle.
⸻
Verwandte Ressourcen
- Neuer Leitfaden MDCG 2021-5 rev1 - Leitfaden für die Normung von Medizinprodukten
- Harmonisierte MDR-Normen: Aktualisierung vom 8. April 2025, was Hersteller beachten müssen
- Die Bedeutung des Risikomanagementplans (RMP) bei Medizinprodukten verstehen
Wir sind für Sie da
Die Veröffentlichung neuer harmonisierter Normen im Rahmen der MDR wirft selten eine einfache "Ja/Nein"-Frage zur Konformität auf. Sie erfordert vor allem eine Neuausrichtung Ihrer technischen, klinischen und dokumentarischen Entscheidungen auf den anerkannten Stand der Technik.
Müssen Sie die Auswirkungen der neuen harmonisierten Normen auf Ihre Geräte, Technischen Dokumentation oder bestehenden Praktiken analysieren?
CSDmed unterstützt Hersteller bei der kritischen Lektüre von Normen, der Lückenanalyse, der Rechtfertigung der getroffenen Entscheidungen und der kohärenten Integration dieser Entwicklungen im Rahmen der MDR 2017/745.
In einem Gespräch mit Ihnen können wir herausfinden, was wirklich weiterentwickelt werden muss, was sich rechtfertigen lässt und was einfach nur mit Ihrer Dokumentation in Einklang gebracht werden muss.
Setzen Sie sich mit uns in Verbindung, um einen pragmatischen, verhältnismäßigen und vertretbaren Ansatz für den Umgang mit benannten Stellen zu definieren.