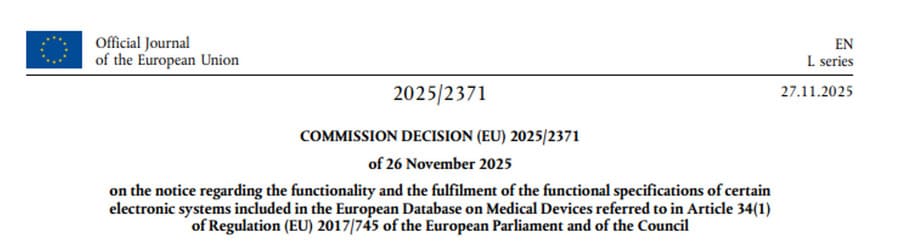
Eudamed wird wirklich einsatzbereit: Was der Beschluss (EU) 2025/2371 für Hersteller von Medizinprodukten ändert
Medical devices regulation
Der Zeitplan von EUDAMED glich lange Zeit einem regulatorischen Rätsel: eine anspruchsvolle Verordnung, eine bruchstückhafte Datenbank, angekündigte und dann verschobene Module. Am 26. November 2025 entschied die Europäische Kommission schließlich. Mit dem Beschluss (EU) 2025/2371 bestätigte sie offiziell, dass mehrere elektronische Systeme von EUDAMED betriebsbereit sind und den in der MDR vorgesehenen funktionalen Spezifikationen entsprechen.
Im Klartext: Die Uhr beginnt für die Hersteller tatsächlich zu ticken.
1. Was genau besagt der Beschluss (EU) 2025/2371 über EUDAMED?
Gemäß Artikel 34 der MDR hat die Kommission eine unabhängige Prüfung der EUDAMED-Module, deren Entwicklung abgeschlossen war, in Auftrag gegeben. Ergebnis: Vier Systeme werden nun als funktionsfähig und konform mit den in Zusammenarbeit mit der MDCG erstellten funktionalen Spezifikationen erachtet.
Die offiziell validierten Module sind :
- Registrierungen der Akteure (SRN)
- UDI-Datenbank & Registrierung von Geräten
- Benannte Stellen & Zertifikate
- Überwachung des Marktes
Diese vier Bausteine bilden die obligatorische Grundlage für die vollständige Umsetzung von EUDAMED. Ihre Validierung löst automatisch die in der MDR und der IVDR vorgesehenen Übergangsfristen aus.
2. Wann wird EUDAMED für Hersteller verbindlich?
Der Beschluss tritt am Tag seiner Veröffentlichung im Amtsblatt in Kraft. Dies ist ein wichtiger Punkt: An diesem Tag beginnen die in Artikel 123 MDR und Artikel 113 IVDR vorgesehenen regulatorischen Übergänge.
Nicht alle Verpflichtungen werden sofort wirksam. Sie folgen den für jedes Modul spezifischen Fristen, aber ihr Startpunkt ist nun klar. Dies beendet mehrere Jahre der Ungewissheit und zwingt die Hersteller zu einem viel strukturierteren Anstieg der Belastung.
Der Zeitplan ist nicht mehr theoretisch. EUDAMED ist nun ein integraler Bestandteil der MDR-Verpflichtungen und nicht mehr ein hypothetischer Zukunftshorizont.
3. Welche konkreten neuen Verpflichtungen ergeben sich für die Hersteller?
EUDAMED verändert die Art und Weise, wie Hersteller, Bevollmächtigte, Importeure und benannte Stellen mit dem europäischen Regulierungssystem interagieren, grundlegend.
Registrierung der Akteure
- Erhalt oder Aktualisierung der SRN
- Kohärenz zwischen gemeldeten Daten, QMS und technischen Unterlagen
UDI & Registrierung von Geräten
- Erstellung und Verwaltung von Basic UDI-DI
- Registrierung von Produkten nach ihrem regulatorischen Status
- Laufende Aktualisierung bei signifikanten Änderungen
Benannte Stellen & Zertifikate
- Hinterlegungen, Erneuerungen, Aussetzungen, Rücknahmen: alles wird nachvollziehbar und öffentlich
- Stärkere Harmonisierung der Hersteller-NB-Interaktionen
Überwachung des Marktes
- Meldungen von schwerwiegenden Vorfällen
- Sicherheitsrelevante Korrekturmaßnahmen (FSCA)
- Verfolgung von Trends
- Integration mit internen PMS- und Vigilanzprozessen
4. Organisatorische Auswirkungen: Daten, ISO 13485 QMS und Governance
Das operative Inkrafttreten von EUDAMED ist keine IT-Herausforderung. Es ist eine Herausforderung für die Datenqualität, -regulierung und -governance.
Zuverlässigkeit der Daten
EUDAMED schreibt vor, dass die technischen, kommerziellen, klinischen und regulatorischen Informationen eines Produkts vollkommen konsistent sein müssen.
Die kleinste Abweichung wird zu einem sichtbaren Risiko der Nichtkonformität.
Passen Sie das QMS an
Die folgenden Prozesse müssen sich ändern :
- Dokumentenlenkung
- Vigilanz
- PMS / PMCF
- Verwaltung von Änderungen
- Regulatorische Kommunikation mit den Behörden
Verstärken Sie die interne Koordination
Die Einhaltung von EUDAMED hängt nicht von einer einzelnen Abteilung ab.
Sie erfordert eine Abstimmung zwischen RA/QA, F&E, Klinik, Supply Chain und IT.
5. Zwei Fallbeispiele aus der Praxis
Fallbeispiel 1 - Hersteller der Klasse IIa mit großem Portfolio
Das Unternehmen verfügt über mehrere Dutzend Basic UDI-DI.
Vor EUDAMED konnte jede Dokumentenaktualisierung intern bleiben. Jetzt wird jede UDI-DI-Aktualisierung zu einem formalisierten Ereignis, das in einen europäischen Regulierungsfluss eingebunden ist.
Die Hauptherausforderung: Industrialisierung des Datenmanagements und Automatisierung der Interaktionen mit EUDAMED.
Fallbeispiel 2 - Startup mit einem einzigen innovativen Gerät
Das Volumen ist gering, aber die regulatorischen Risiken bleiben hoch.
Das Startup muss :
- seine Basic UDI-DI strukturieren,
- ein robustes PMS ab der Markteinführung formalisieren,
- seine Kommunikation mit der benannten Stelle absichern,
- die Vigilanz in EUDAMED ohne Verfahrensfehler verwalten.
- Die Hauptherausforderung: die Compliance-Prozesse professionalisieren, ohne die Organisation unnötig zu belasten.
6. Mini-FAQ
1. Muss ich EUDAMED verwenden, wenn mein Produkt noch ein MDD-Zertifikat hat?
Ja. Die EUDAMED-Pflichten beziehen sich auf das MDR, aber auch Produkte, die sich in der Übergangsphase befinden, sind von den Aufzeichnungen und der Überwachung betroffen.
2. Wie erhalte ich meine SRN?
Durch die Akteursregistrierung, die von der zuständigen Behörde bestätigt wird. Die Dauer hängt vom jeweiligen Land ab.
3. Was ist, wenn mein UDI-System noch nicht fertiggestellt ist?
Dies ist eine unmittelbare Priorität. Das Fehlen von Basic UDI-DI führt zu einer Blockade für Registrierungen.
4. Ersetzt EUDAMED die nationalen Verpflichtungen?
Nach und nach ja. Aber einige nationale Verpflichtungen bleiben während der Übergangszeit bestehen.
5. Müssen Importeure und Händler EUDAMED nutzen?
Ja, ihre Verpflichtungen zur Rückverfolgbarkeit und Marktüberwachung sind ebenfalls betroffen.
Eine entscheidende Zeit für Hersteller
Mit dem Beschluss (EU) 2025/2371 stellt die Kommission endlich klar, worauf die Branche schon lange gewartet hat: EUDAMED ist nicht länger ein rauchiges Projekt, sondern ein voll aktiviertes Regulierungsinstrument.
Für die Hersteller bedeutet dieser Schritt einen Haltungswechsel: weg von einer fragmentierten Deklarationslogik hin zu einer strukturierten Transparenzlogik in einem harmonisierten europäischen Rahmen.
Unternehmen, die die Integration von EUDAMED vorwegnehmen, gewinnen an Zuverlässigkeit, Effizienz und Glaubwürdigkeit bei den benannten Stellen. Es handelt sich um eine strategische Investition.
Verwandte Ressourcen
EUDAMED: Die bevorstehenden Verpflichtungen für Hersteller von Medizinprodukten- EUDAMED: Welche Akteure müssen sich (wirklich) registrieren? Entschlüsselung des MDCG-Leitfadens 2021-13
- EUDAMED-Update v3.11.0 - Was müssen Hersteller wissen?
Wir stehen Ihnen zu Diensten
Sie müssen Ihre Organisation oder Ihre Prozesse an das Hochfahren von EUDAMED anpassen?
CSDmed unterstützt Hersteller bei der Strukturierung ihrer Daten, der Einhaltung gesetzlicher Vorschriften und der Integration von EUDAMED in ihr QMS.
Lassen Sie uns Ihre Situation besprechen und gemeinsam einen realistischen und kontrollierten Fahrplan festlegen.
Kontaktieren Sie uns und finden Sie heraus, wie wir Ihnen helfen können.