O que é um bom apoio regulamentar para uma empresa em fase de arranque?
News
1. Um bom apoio não é uma opção quando se cria um dispositivo médico
Criar um dispositivo médico inovador não é apenas desenvolver um produto que funcione. Significa também (e acima de tudo) navegar num ambiente regulamentar denso, técnico e exigente.
O MDR 2017/745 é um texto complexo. As expectativas dos organismos notificados são elevadas. E há muitas armadilhas: documentação técnica, demonstração clínica, PMS, gestão de riscos, classificação, UDI, Eudamed... tudo está interligado. Para uma empresa em fase de arranque, o mais pequeno erro de enquadramento pode custar meses - ou mesmo a sobrevivência do projeto.
Neste contexto, o apoio regulamentar não é um item "incidental". É um investimento estratégico.
2. Apoio regulamentar: uma alavanca estratégica a partir da I&D
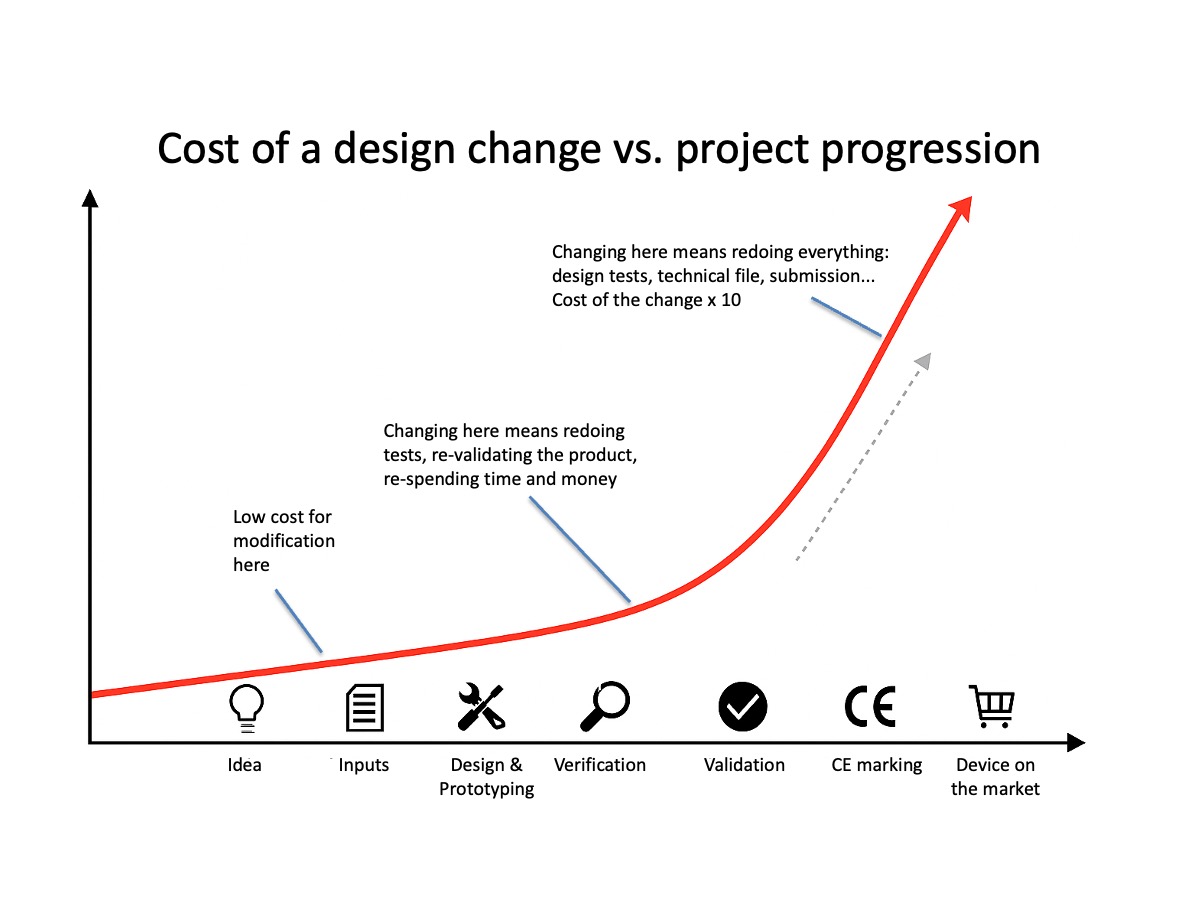
Uma ideia pode ser brilhante... mas se estiver mal posicionada do ponto de vista regulamentar, pode nunca chegar ao mercado. Por outro lado, um apoio inteligente pode ajudá-lo a antecipar os requisitos aplicáveis, a fazer as escolhas de design corretas e a estruturar o seu projeto com vista à marcação CE (ou à FDA).
Um bom aconselhamento regulamentar desde a fase de I&D ajuda a:
- traduzir os requisitos normalizados em critérios técnicos concretos (entradas de design, funcionalidades, segurança, etc.),
- antecipar a classe de risco, a regra de classificação e o impacto clínico (investigação ou não? PMCF? etc.)
- adaptar a estratégia de verificação/validação, tendo em conta o nível de evidência esperado.
3. Os ingredientes de um bom apoio regulamentar
Um bom consultor regulamentar faz mais do que apenas recitar o RDM. Ele deve:
- Ser didático: explicar os textos sem os caricaturar nem os tornar mais vagos do que são.
- Ser pragmático: adaptar os seus conselhos ao nível de maturidade da empresa em fase de arranque (tecnológico, clínico, financeiro).
- Ter uma visão global: ligue os pontos entre I&D, gestão de riscos, clínica, qualidade e estratégia de registo.
- Envolver-se: co-construa a trajetória, não se limite a entregar documentos.
Em suma, um bom apoio tem tanto a ver com a substância como com a atitude. Não se trata de "fazer coisas para", mas sim de "aumentar" a capacidade da equipa para compreender, arbitrar e decidir.
4. O que faz a CSDmed
Na CSDmed, privilegiamos impacto e consistência.
Trabalhamos com start-ups que têm uma necessidade médica, uma tecnologia ou uma intuição. E ajudamo-las a estruturar um caminho regulamentar claro e realista que seja consistente com os seus recursos e ambições.
O que faz a diferença:
- Uma abordagem integrada: regulamentação, qualidade, clínica, I&D... tudo está ligado.
- Uma abordagem de parceria: sem "efeito túnel", avançamos juntos.
- Adaptação ao contexto: apoio fraccionado se necessário, em função dos progressos ou do financiamento.
- Uma visão internacional: CE, FDA, UKRP, representante autorizado... estamos em casa em vários domínios.
5. Casos de estudo
Estudo de caso 1 - Evitar um atraso de 6 meses graças a uma boa antecipação
Uma start-up de cardiologia estava a planear um estudo clínico em França para validar o seu dispositivo médico implantável. Durante a nossa análise preliminar, identificámos uma classificação incorrecta (IIb em vez de III), com base numa interpretação incompleta da regra 8 do MDR.
Como resultado, sem a nossa intervenção, o estudo teria sido lançado sem o parecer de um organismo notificado, o que teria tornado os dados clínicos inutilizáveis para a marcação CE.
Revimos a estratégia, contactámos previamente o organismo notificado (ON) e permitimos que a start-up tivesse um arranque sólido... e, sobretudo, válido.
Caso 2 - Uma viragem estratégica para a Classe I
Um chefe de projeto tinha concebido um software de monitorização de feridas pós-operatórias. A sua intuição inicial: "tem de ser classe IIa, tem IA e processamento de imagem".
Após uma análise regulamentar séria, demonstrámos que o dispositivo médico podia, na sua forma atual, ser classificado como classe I, sujeito a determinadas condições. Esta reviravolta regulamentar permitiu-nos acelerar o tempo de colocação no mercado em 12 a 15 meses, evitando a necessidade de submeter um ON numa primeira fase. O produto está agora no mercado, com um plano de alargamento progressivo da gama de produtos.
6. Mini FAQ
Uma empresa em fase de arranque precisa realmente de um consultor regulamentar desde o início?
Sim, especialmente se estiver a desenvolver um produto inovador ou que não se enquadre perfeitamente no quadro regulamentar tradicional. Um bom aconselhamento a montante evita erros dispendiosos mais tarde.
Quais são os riscos de um apoio deficiente?
Subclassificação, estratégia clínica inadequada, conceção não conforme, documentação técnica deficiente... Os danos podem ser extensos e levar muito tempo a retificar.
Quando é que se deve considerar a marcação CE?
Logo na fase de conceção. A marcação CE não é uma fase final, é uma trajetória que começa com as primeiras escolhas de design.
O apoio também pode abranger a FDA?
Sim, na CSDmed estamos à vontade em ambos os continentes. CE e FDA não são opostos: coordenam-se entre si.
É possível trabalhar em várias fases, consoante o financiamento?
Sim. Sabemos como adaptar o ritmo e as etapas à maturidade do projeto, sem sacrificar o rigor.
7. Um bom apoio é uma alavanca para a agilidade, não um luxo
Se for bem compreendida e antecipada, a regulamentação pode acelerar o seu projeto. Obriga-o a clarificar, estruturar e estabelecer prioridades.
Na CSDmed, acompanhamos as empresas em fase de arranque com seriedade, flexibilidade e empenho. Compreendemos a solidão dos primeiros tempos, as dúvidas, os compromissos financeiros... e sabemos como transformar estes constrangimentos em trajectórias sólidas.
Está a desenvolver um dispositivo médico e precisa de um parceiro que o ajude a estruturar o seu processo regulamentar?
Entãoescreva-nos. Trabalharemos consigo para transformar as suas ambições em realidade.
Recursos relacionados
- CECP: a que é que os fabricantes de dispositivos médicos devem estar atentos?
- Apresentação do dossier técnico IVDR: a que é que os fabricantes devem realmente prestar atenção (Team-NB, setembro de 2025)
- ISO 14971, ISO/TR 24971, IEC 60812: como escolher os métodos de análise de risco corretos?
- FDA vs MDR: 5 diferenças que contam para um fabricante de DM