Sorveglianza post-commercializzazione
Medical devices regulation
La Sorveglianza Post-commercializzazione (PMS) è un requisito presente nella ISO 13485 e nel suo capitolo "Misurazione, analisi e miglioramento", nonché nella ISO 14971 e nel suo capitolo "attività di produzione e post-produzione". L'argomento non è nuovo ed è stato comunque evidenziato con il MDR 2017/745 e il suo capitolo VII.
Il capitolo VII del regolamento elenca tre approcci:
- Sorveglianza post-commercializzazione (PMS).
- Vigilanza (materiovigilanza per i DM e vigilanza delle prestazioni per gli IVD; talvolta detta reactovigilance) (Vigilance).
- Sorveglianza del mercato (Market Surveillance).
Molti dei nostri clienti hanno domande che si perdono nei meandri degli acronimi: PMS, PMCF, PSUR, CEP, CER... Questo articolo si concentrerà sulla PMS, ma parleremo anche brevemente della valutazione clinica. Ecco una panoramica per chiarire questi concetti, le differenze e le relazioni tra ciò che si nasconde dietro questi acronimi.
La sorveglianza post-commercializzazione (PMS) del DM comprende tre componenti distinte ma complementari: la sorveglianza post-commercializzazione (PMS) del DM stesso, la vigilanza (materiovigilanza) e la sorveglianza del mercato (da parte delle autorità competenti). Il Regolamento specifica le informazioni che i produttori e gli altri operatori economici devono raccogliere e comunicare alle autorità, nonché le misure che queste ultime possono adottare in caso di non conformità.
Acronimi
- PMS: Sorveglianza Post-commercializzazione
- PMSP: Piano di Sorveglianza Post-commercializzazione
- PMSR: Rapporto di Sorveglianza Post-commercializzazione
- PSUR: Rapporto periodico di aggiornamento sulla sicurezza
- PMCF: Sorveglianza clinica post-commercializzazione (PMCF)
- CEP: Piano di valutazione clinica
- CER: Rapporto di valutazione clinica
Riferimenti
- MDR 2017/745
- Capitolo VII - Sorveglianza post-commercializzazione, vigilanza e sorveglianza del mercato
- Allegato III - Documentazione tecnica sulla sorveglianza post-commercializzazione
- Allegato XIV - Valutazione clinica e follow-up clinico post-commercializzazione
- Guida MDCG 2020-7 Modello di piano di follow-up clinico post-commercializzazione (PMCF) - Una guida per i produttori e gli organismi notificati
- Guida MDCG 2020-8 Modello di rapporto di valutazione del follow-up clinico post-commercializzazione (PMCF) - Guida per i produttori e gli organismi notificati
- Guida MDCG 2020-10 Reportistica sulla sicurezza nelle indagini cliniche dei dispositivi medici ai sensi del Regolamento (UE) 2017/745
- Guida MDCG 2022-21 Guida al rapporto periodico di aggiornamento sulla sicurezza (PSUR) ai sensi del regolamento (Ue) 2017/745 (MDR)
- Guida MDCG 2023-3 Domande e risposte su termini e concetti di vigilanza come delineati nel Regolamento (UE) 2017/745 sui dispositivi medici
- Guida MDCG 2024-1 Guida al sistema di vigilanza per i dispositivi con marchio CE DSVG 00
- Guida MDCG 2024-1-1 DSVG 01 Dispositivi per l'ablazione cardiaca
- Guida MDCG 2024-1-2 DSVG 02 Stent coronarici e sistemi di erogazione associati
- Guida MDCG 2024-1-3 DSVG 03 Dispositivi elettronici impiantabili cardiaci (CIED)
- Guida MDCG 2024-1-4 DSVG 04 Protesi mammarie
- MEDDEV 2.12-1 rev 8 Linee guida Sistema di vigilanza MD
- MEDDEV 2.12-2 Studi di follow-up clinico post-commercializzazione
- ISO/TR 20416:2020 : Sorveglianza post-commercializzazione dei dispositivi medici per il produttore
Sorveglianza post-commercializzazione (PMS)
(MDR 2017/745 Capitolo VII sezione 1, articoli da 83 a 86)
I fabbricanti devono progettare, stabilire, documentare, implementare, mantenere e aggiornare un sistema di sorveglianza post-commercializzazione i cui requisiti variano a seconda della classe e del tipo di dispositivo medico (DM). Il sistema di sorveglianza post-commercializzazione consente di raccogliere, registrare e analizzare i dati sulla qualità, le prestazioni e la sicurezza di un DM durante il suo ciclo di vita. Il sistema di sorveglianza post-commercializzazione consente inoltre di trarre conclusioni da questa raccolta di dati, di applicare misure preventive o correttive (CAPA) e di monitorarle.
Piano di Sorveglianza Post-commercializzazione (PMSP)
Il PMSP (articolo 84) fa parte della documentazione tecnica di cui all'Allegato II ed è richiesto per tutte le classi di dispositivi. I requisiti del PMSP sono riportati nella sezione 1 dell'Allegato III.
Rapporto di sorveglianza post-commercializzazione (PMSR)
Il PMSR (articolo 85) è richiesto per i DM di Classe I e per i DM-IVD di Classe A e B. Questo rapporto riassume i risultati e le conclusioni dell'analisi dei dati di sorveglianza post-commercializzazione raccolti nell'ambito del piano di sorveglianza post-commercializzazione (PMSP). Frequenza di aggiornamento: il PMSR viene aggiornato se necessario e messo a disposizione dell'autorità competente.
Rapporto periodico di sicurezza aggiornato (PSUR)
Il PSUR (articolo 86) sostituisce il PMSR per i DM di classe IIa, IIb e III, e per i DM-IVD di classe C e D. I fabbricanti redigono un PSUR per ogni DM e, ove applicabile, per ogni categoria o gruppo di dispositivi. Questo rapporto riassume i risultati e le conclusioni dell'analisi dei dati di sorveglianza post-market raccolti nell'ambito del Piano di Sorveglianza Post-commercializzazione (PMSP). Il PSUR descrive:
- le conclusioni della valutazione del rapporto beneficio/rischio,
- i principali risultati del monitoraggio clinico post-commercializzazione (PMCF) o del monitoraggio delle prestazioni post-commercializzazione per i DM-IVD (PMPF),
- il volume di vendita del DM,
- una stima della popolazione
- e, se possibile, la frequenza d'uso del DM.
Frequenza di aggiornamento
- Secondo necessità e almeno ogni due anni per i DM di classe IIa.
- e almeno una volta all'anno per i dispositivi medici di classe IIb e III e per i dispositivi medici IVD di classe C e D
Il PSUR fa parte della documentazione tecnica di cui agli allegati II e III e all'allegato XIII sezione 2 per i dispositivi su misura.
Tabella riassuntiva dei rapporti PMS
|
|
Classe I | Classe IIa non impiantabile | Classe IIb non impiantabile | Classe IIa impiantabile | Classe III e IIb impiantabili | Dispositivi su misura |
| Documenti richiesti |
PMSP PMSR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PMSR o PSUR a seconda della classificazione |
| Frequenza | Quando necessario | Ogni 2 anni | Annualmente | Ogni 2 anni | Annualmente | In base alla loro classificazione MDR (Allegato VIII) |
| EUDAMED | No | No | No | Sì | Sì | No |
| Prima disponibilità di PMSR/PSUR | 2 anni dalla data di certificazione del dispositivo. Per i dispositivi di nuova certificazione, non è richiesto un PSUR al momento della certificazione iniziale | 2 anni dalla data di certificazione del dispositivo. Per i dispositivi di recente certificazione, non è richiesto un PSUR al momento della certificazione iniziale | Un anno dalla data di certificazione del dispositivo. Per i dispositivi di recente certificazione, non è richiesto un PSUR al momento della certificazione iniziale | 2 anni dalla data di certificazione del dispositivo. Per i dispositivi di recente certificazione, non è richiesto un PSUR al momento della certificazione iniziale | Un anno dalla data di certificazione del dispositivo. Per i dispositivi di recente certificazione, il PSUR non è richiesto al momento della certificazione iniziale | Un anno (dispositivi di classe lIb e IIl) o due anni (dispositivi di classe lla) dall'emissione della prima dichiarazione di conformità (DoC) per i dispositivi personalizzati |
| Disponibilità ON / CA |
Messo a disposizione |
Disponibile | Disponibile | Disponibile + EUDAMED | Disponibile + EUDAMED | N.A. / Disponibile su richiesta |
| Periodo di raccolta dei dati | Allineato alla data di certificazione del dispositivo | Allineato alla data di certificazione del dispositivo o in un calendario concordato con ON |
Allineato alla data di certificazione del dispositivo o in un calendario concordato con ON |
Allineato alla data di certificazione del dispositivo o in un calendario concordato con ON | Allineato alla data di certificazione del dispositivo o in un calendario concordato con ON | Allineato alla data di certificazione del dispositivo |
| Fine del requisito PMSR/PSUR | Il PMSR rimane obbligatorio per il fabbricante fino al termine della durata di vita del dispositivo definita nella documentazione tecnica | Il PSUR rimane obbligatorio per il produttore fino alla fine della vita del dispositivo definita nella documentazione tecnica | PSUR rimane obbligatorio per il produttore fino al termine della durata di vita del dispositivo definita nella documentazione tecnica | PSUR rimane obbligatorio per il produttore fino al termine della durata di vita del dispositivo definita nella documentazione tecnica | PSUR rimane obbligatorio per il produttore fino al termine della durata di vita del dispositivo definita nella documentazione tecnica | PMSR/PSUR rimane obbligatorio da parte del produttore fino al termine della durata di vita del dispositivo definita nella documentazione tecnica |
Vigilanza (materiovigilanza e reactovigilanza)
In seguito alla notifica di un incidente grave, il fabbricante svolge immediatamente le indagini relative a tale incidente e collabora con le autorità competenti e, se del caso, con l'ON (articolo 89, paragrafo 1).
Gli Stati membri adottano le misure necessarie per garantire che qualsiasi informazione relativa a un incidente grave o a una misura correttiva di sicurezza sia oggetto di una valutazione centralizzata a livello nazionale (articolo 89, paragrafo 2). Quando sono interessati più Stati membri, le autorità nazionali si coordinano tra loro, sotto la direzione di un'autorità nazionale di coordinamento (articolo 89, paragrafi 9 e 10). L'autorità competente controlla l'indagine condotta dal fabbricante su un incidente grave e può avviare un'indagine indipendente (articolo 89, paragrafo 4). Il fabbricante garantisce che le informazioni relative alle misure correttive adottate siano portate senza indugio all'attenzione degli utilizzatori del dispositivo in questione mediante un avviso di sicurezza precedentemente presentato all'autorità competente (articolo 89, paragrafo 8), introdotto nel sistema elettronico di vigilanza e sorveglianza post-commercializzazione. L'avviso di sicurezza è redatto in una o più lingue ufficiali dell'Unione definite dallo Stato membro in cui viene adottato il provvedimento correttivo di sicurezza (articolo 89, paragrafo 8).
La Commissione e gli Stati membri monitorano i dati di un sistema elettronico per identificare nuovi rischi per la sicurezza. Se viene scoperto un rischio sconosciuto o la frequenza di un rischio noto cambia in modo significativo, l'autorità competente informa il produttore, che deve quindi adottare le misure correttive necessarie. (articolo 90).
La Commissione adotta atti di esecuzione per definire le modalità e gli aspetti procedurali per l'applicazione delle disposizioni relative alla sorveglianza post-commercializzazione (articolo 91).
| Aspetto | Dettagli |
| Tipologia di incidenti | Incidenti gravi e misure correttive per dispositivi specifici |
| Notifiche e avvisi | Notifica di incidenti gravi, avvisi di sicurezza e rapporti periodici da parte dei produttori |
| Moduli di notifica | Moduli standardizzati per la notifica elettronica e non elettronica |
| Scadenze di notifica | Scadenze per la notifica delle azioni correttive di sicurezza e per il reporting, a seconda della gravità dell'incidente |
| Moduli per lo scambio di informazioni | Moduli armonizzati per lo scambio di informazioni tra le autorità competenti |
| Procedure di coordinamento | Designazione di un'autorità competente di coordinamento e procedure di valutazione coordinate |
Questi atti di esecuzione sono adottati secondo la procedura d'esame di cui all'articolo 114, paragrafo 3.
Le informazioni raccolte nel sistema elettronico di raccolta ed elaborazione delle informazioni relative alla vigilanza e alla sorveglianza post-marketing sono messe a disposizione dell'ON, delle autorità competenti degli Stati membri e della Commissione. La Commissione garantisce che gli operatori sanitari e il pubblico abbiano un livello di accesso adeguato a queste informazioni. Sono trasmessi attraverso questo sistema:
- Rapporti dei produttori sugli incidenti gravi e sulle misure correttive di sicurezza;
- Rapporti periodici di sintesi redatti dai produttori;
- Rapporti sulle tendenze dei produttori;
- PSUR;
- Avvisi di sicurezza del fabbricante;
- Informazioni scambiate tra le autorità competenti degli Stati membri e tra queste e la Commissione in merito alle misure correttive adottate o previste dai fabbricanti e al coordinamento delle loro valutazioni (articolo 92).
Sorveglianza del mercato
(MDR 2017/745 Capo VII sezione 3, articoli da 93 a 100)
Le autorità nazionali competenti controllano in modo appropriato le caratteristiche di conformità e le prestazioni dei dispositivi. Esse elaborano programmi annuali per le attività di sorveglianza e vi dedicano risorse materiali e umane adeguate, tenendo conto del corrispondente programma europeo, previsto dall'articolo 105. Redigono una sintesi annuale dei risultati delle loro attività di sorveglianza e la aggiornano rendendola disponibile alle altre autorità competenti attraverso il sistema elettronico di sorveglianza del mercato (articolo 93). Le autorità competenti possono confiscare, distruggere o rendere altrimenti inutilizzabili i dispositivi medici che presentano un rischio inaccettabile o i dispositivi medici falsificati, se lo ritengono necessario nell'interesse della tutela della salute pubblica (articolo 93, paragrafo 5). Dopo ciascuna delle ispezioni effettuate nell'ambito del controllo di conformità, l'autorità competente redige una relazione sui risultati dell'ispezione per quanto riguarda la conformità ai requisiti legali e tecnici applicabili. Essa comunica il contenuto della relazione all'operatore economico oggetto dell'ispezione e gli dà la possibilità di presentare osservazioni. Il rapporto di ispezione finale viene inserito nel sistema elettronico di vigilanza del mercato. Le autorità competenti degli Stati membri coordinano le loro attività di vigilanza del mercato, collaborano e condividono, anche con la Commissione, i relativi risultati, al fine di garantire un livello elevato e armonizzato di vigilanza del mercato in tutti gli Stati membri (articolo 93, paragrafo 9)
Quando le autorità nazionali competenti di uno Stato membro hanno motivo di ritenere che un dispositivo possa presentare un rischio inaccettabile per la salute o la sicurezza o non sia conforme ai requisiti del regolamento applicabile, effettuano una valutazione del dispositivo in questione. Gli operatori economici collaborano con le autorità competenti (articolo 94)
Se un dispositivo medico è ritenuto non sicuro, le autorità chiedono al fabbricante e agli operatori economici di adottare misure correttive e possono limitare o ritirare il prodotto dal mercato. Tali azioni devono essere proporzionate al rischio e comunicate tempestivamente alla Commissione europea e agli altri Stati membri. Se le misure non vengono attuate, le autorità possono intervenire ulteriormente. In caso di disaccordo tra gli Stati membri o con la Commissione su queste misure, la Commissione valuta e decide sulla loro giustificazione (articolo 95)
Se uno Stato membro o la Commissione ritengono che il rischio per la salute e la sicurezza presentato da un dispositivo non possa essere attenuato in modo soddisfacente dalle misure adottate dallo Stato membro o dagli Stati membri interessati, la Commissione può adottare le misure necessarie e debitamente giustificate per garantire la protezione della salute e della sicurezza (articolo 96)
Se le autorità competenti di uno Stato membro concludono che un dispositivo non è conforme ai requisiti del regolamento ma non presenta un rischio inaccettabile per la salute o la sicurezza, chiedono all'operatore economico interessato di porre fine alla non conformità in questione entro un periodo di tempo ragionevole da esse definito. Se l'operatore economico non pone fine alla non conformità entro il termine stabilito, lo Stato membro interessato adotta senza indugio tutte le misure appropriate per limitare o vietare la messa a disposizione del prodotto sul mercato, o affinché sia richiamato o ritirato dal mercato. Esso notifica senza indugio tali misure alla Commissione e agli altri Stati membri attraverso il sistema elettronico di sorveglianza del mercato. La Commissione può definire le misure appropriate che devono essere adottate dalle autorità competenti (articolo 97)
Se uno Stato membro ritiene che, per tutelare la salute e la sicurezza, la messa a disposizione sul mercato o la messa in servizio di un dispositivo o di una determinata categoria o gruppo di dispositivi debba essere vietata, limitata o sottoposta a requisiti particolari, oppure che il dispositivo o la categoria o il gruppo di dispositivi in questione debba essere ritirato dal mercato o richiamato, può adottare tutte le misure necessarie e giustificate. Lo Stato membro notifica tali misure alla Commissione e a tutti gli altri Stati membri attraverso il sistema elettronico di sorveglianza del mercato. La Commissione decide se le misure nazionali sono giustificate o meno. Quando la valutazione effettuata dalla Commissione, in consultazione con l'MDCG e, se del caso, con gli operatori economici interessati, dimostra che la messa a disposizione sul mercato o la messa in servizio di un dispositivo o di una categoria o di un gruppo specifico di dispositivi dovrebbe essere vietata, limitata o assoggettata a requisiti speciali, o che il dispositivo o la categoria o il gruppo di dispositivi in questione dovrebbero essere ritirati dal mercato o richiamati in tutti gli Stati membri per proteggere la salute e la sicurezza dei pazienti, la Commissione può adottare atti di esecuzione per adottare le misure necessarie e debitamente giustificate (articolo 98).
Le autorità competenti degli Stati membri devono indicare i motivi esatti su cui si basano le decisioni che prendono nel contesto della sorveglianza del mercato. Quando una delle suddette misure è rivolta a un determinato operatore economico, quest'ultimo viene informato della decisione e dei mezzi di ricorso a sua disposizione. L'operatore economico deve poter presentare le proprie osservazioni all'autorità competente entro un termine adeguato. Le misure sono immediatamente revocate o modificate se l'operatore ha adottato misure correttive efficaci e il dispositivo è ora conforme ai requisiti del regolamento (articolo 99).
Le informazioni relative all'attività di sorveglianza e ai DM sono trasmesse tramite il sistema elettronico di sorveglianza del mercato a tutte le autorità competenti interessate e, se del caso, all'organismo di vigilanza che ha rilasciato il certificato. Esse sono accessibili agli Stati membri e alla Commissione. Le informazioni scambiate tra gli Stati membri non sono rese pubbliche quando le attività di sorveglianza del mercato e la cooperazione tra gli Stati membri potrebbero essere influenzate (articolo 100).
Follow-up clinico post-commercializzazione (PMCF)
(MDR 2017/745 Allegato XIV Parte B, articolo 61)
Il PMCF è un monitoraggio clinico successivo alla marcatura CE che consiste nella raccolta di dati clinici reali, per confermare le prestazioni e le indicazioni di sicurezza di un DM. Il PMCF fa parte del PMS del produttore. Tutti i dispositivi associati a un rischio elevato per il paziente devono essere sottoposti a un PMCF. La creazione di un PMCF è indispensabile quando:
- I dati clinici disponibili non coprono la durata di vita del DM.
- I dati clinici al momento della marcatura CE non possono essere estrapolati all'intera popolazione target, in particolare a causa di indagini cliniche controllate più restrittive.
- Esistono rischi clinici non controllati nell'analisi dei rischi.
Il PMCF fa parte della documentazione tecnica del DM. Essendo un requisito formale della normativa europea, l'eventuale assenza di un PMCF deve essere giustificata (MDR Allegato II §6.1 d).
Valutazione clinica
L'articolo 61 §1 del MDR 271/745 indica che i fabbricanti "devono pianificare, eseguire e documentare una valutazione clinica" per consentire: la conferma della conformità ai requisiti generali di sicurezza e di prestazione pertinenti... nelle normali condizioni d'uso del dispositivo, nonché la valutazione degli effetti collaterali indesiderati e dell'accettabilità del rapporto beneficio/rischio... deve basarsi su dati clinici che forniscano sufficienti evidenze cliniche.
Durante la valutazione clinica vengono generati due documenti, il piano di valutazione clinica (CEP) e il rapporto di valutazione clinica (CER) La valutazione clinica deve essere effettuata nell'ambito della domanda di prima marcatura CE e viene aggiornata periodicamente (ogni 1-5 anni a seconda della classe di rischio del dispositivo e della sua storia sul mercato). Ciò consente di verificare la conformità ai requisiti normativi per tutta la durata di vita del DM.
Il piano di valutazione clinica (CEP)
La pianificazione è essenziale per un processo di valutazione clinica efficace. Per dimostrare che un dispositivo raggiunge le prestazioni, i benefici clinici e le specifiche di sicurezza attese, è necessario innanzitutto identificare quali sono questi parametri. Il produttore deve poi spiegare come questi parametri possono essere misurati o dimostrati (cioè quali sono i parametri associati) e come appare un risultato accettabile (cioè i parametri di riferimento o le misure di prestazione). Per fare ciò, è necessario partire da una descrizione chiara e sufficientemente dettagliata dell'uso previsto del dispositivo, nonché da una specificazione degli standard di cura per tale uso previsto (altrimenti noto come "stato dell'arte").
Il rapporto di valutazione clinica (CER)
Un rapporto di valutazione clinica (CER) documenta i risultati di una valutazione clinica e le evidenze cliniche di un dispositivo medico. Un CER può contenere dati clinici provenienti da:
- Indagini cliniche sul dispositivo in corso di valutazione.
- Indagini cliniche o altri studi riportati nella letteratura scientifica per un dispositivo equivalente.
- Letteratura scientifica sottoposta a revisione paritaria che riporta altre esperienze cliniche con il dispositivo in corso di valutazione o con un dispositivo equivalente.
- Dati di sorveglianza post-market (PMS) clinicamente rilevanti, con particolare attenzione al monitoraggio clinico post-market (PMCF).
Il CER mira a dimostrare l'esistenza di prove cliniche sufficienti a confermare la sicurezza e le prestazioni, compresi i benefici clinici, del dispositivo oggetto di valutazione se utilizzato come previsto. I CER sono richiesti per tutti i dispositivi medici nell'UE e fanno parte della documentazione tecnica del regolamento sui dispositivi medici MDR 2017/745.
Sintesi
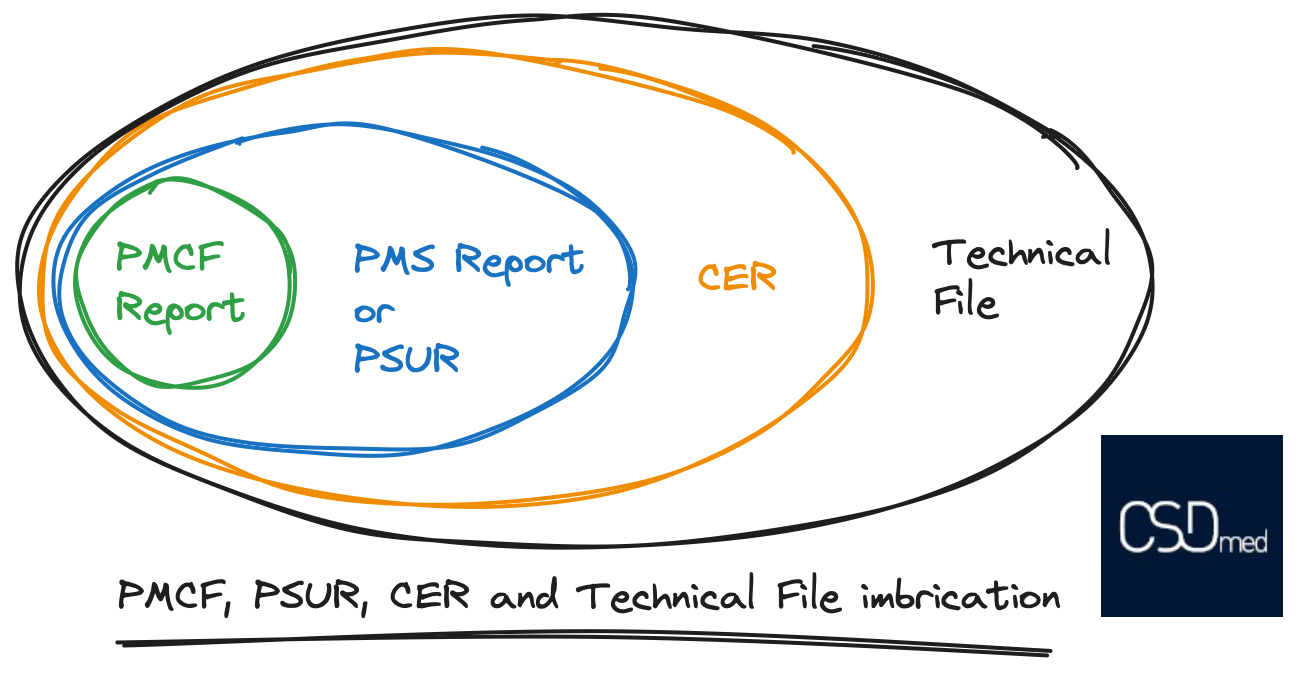
Un'immagine vale più di mille parole, quindi ecco un'illustrazione che spiega le interrelazioni tra i diversi elementi, dal rapporto di follow-up clinico post-marketing (PMCF), al rapporto di sorveglianza post-market (PMSR) o al rapporto di aggiornamento periodico sulla sicurezza (PSUR), al rapporto di valutazione clinica (CER) e infine al fascicolo tecnico (TF). Gli elementi si incastrano come una bambola russa
Potete anche consultare il nostro articolo sul contenuto del fascicolo tecnico della marcatura CE.
Siamo al vostro servizio
Il Regolamento Europeo per i Dispositivi Medici MDR 2017/745 ha aggiunto nuovi requisiti richiesti che fanno parte della documentazione da presentare all'organismo notificato (ad es. revisione della valutazione clinica approfondita, procedura PMS, risultati del Controllo Qualità (CQ) dei prodotti di convalida, prova delle competenze del personale, ecc.).
CSDmed mette a disposizione dei suoi clienti, start-up, produttori, importatori e distributori di dispositivi medici, la sua esperienza e un approccio metodico, grazie a un team di esperti e consulenti specializzati, che saranno in grado di affrontare i dossier MDR nella loro interezza.
🔗 Contattateci e scoprite come possiamo aiutarvi