Vigilância pós-mercado
Medical devices regulation
A vigilância pós-comercialização (PMS) é um requisito presente na norma ISO 13485 e no seu capítulo "medições, análise e melhoria", bem como na norma ISO 14971 e no seu capítulo "actividades pós-produção". O assunto não é novo e foi, no entanto, destacado com o MDR 2017/745 e o seu capítulo VII
O capítulo VII do regulamento enumera três abordagens
- Vigilância pós-comercialização (PMS)
- Vigilância (materiovigilância para os MDR e reactovigilância para os IVDR) (Vigilância)
- Fiscalização do mercado
Muitos dos nossos clientes têm dúvidas, perdidas nas voltas e reviravoltas dos acrónimos: PMS, PMCF, PSUR, CEP, CER... Este artigo centrar-se-á no PMS, mas também abordaremos brevemente a avaliação clínica. Aqui está uma visão geral para esclarecer estes conceitos, as diferenças e as relações entre o que se esconde por detrás destes acrónimos
A vigilância pós-comercialização (VPM) dos medicamentos inclui três componentes distintas, mas complementares: a vigilância pós-comercialização (VPM) do próprio medicamento, a vigilância (materiovigilância), bem como a fiscalização do mercado (pelas autoridades competentes). O regulamento especifica a informação que os fabricantes e outros operadores económicos devem recolher e comunicar às autoridades, bem como as medidas que estas últimas podem adotar em caso de incumprimento.
Acrónimos
- PMS: Post Market Surveillance (Vigilância Pós-Mercado)
- PMSP: Plano de Fiscalização Pós-Mercado
- PMSR: Relatório de Vigilância Pós-Mercado
- PSUR: Relatório Periódico de Atualização de Segurança
- PMCF: Acompanhamento Clínico Pós-Mercado
- CEP: Plano de Avaliação Clínica
- CER: Relatório de Avaliação Clínica
Referências
- MDR 2017/745
- Capítulo VII - Vigilância pós-comercialização, vigilância e fiscalização do mercado
- Anexo III - Documentação técnica relativa à vigilância pós-comercialização
- Anexo XIV - Avaliação clínica e acompanhamento clínico pós-comercialização
- Guia MDCG 2020-7 Modelo de plano de acompanhamento clínico pós-comercialização (PMCF) - Um guia para fabricantes e organismos notificados
- Guia MDCG2020-8 Modelo de relatório de avaliação do acompanhamento clínico pós-comercialização (PMCF) - Um guia para fabricantes e organismos notificados
- Guia MDCG2020-10 Relatório de segurança em investigações clínicas de dispositivos médicos ao abrigo do Regulamento (UE) 2017/745
- Guia MDCG 2022-21 Orientação sobre o relatório periódico de atualização de segurança (Psur) nos termos do Regulamento (UE) 2017/745 (Mdr )
- Guia MDCG2023-3 Perguntas e respostas sobre termos e conceitos de vigilância, conforme descrito no Regulamento (UE) 2017/745 relativo aos dispositivos médicos
- Guia MDCG2024-1 Orientações sobre o sistema de vigilância para dispositivos com a marcação CE DSVG 00
- Guia MDCG2024-1-1 DSVG 01 Dispositivos para ablação cardíaca
- Guia MDCG2024-1-2 DSVG 02 Stents coronários e sistemas de distribuição associados
- Guia MDCG2024-1-3 DSVG 03 Dispositivos electrónicos implantáveis cardíacos (CIED)
- Guia MDCG2024-1-4 DSVG 04 Implantes mamários
- MEDDEV 2.12-1 rev 8 Diretrizes do sistema MD Vigilance
- MEDDEV 2.12_2 Estudos de acompanhamento clínico pós-comercialização
- ISO/TR 20416:2020 : Vigilância pós-comercialização de dispositivos médicos para o fabricante
Vigilância pós-comercialização (PMS)
(MDR 2017/745 Capítulo VII, secção 1, artigos 83.º a 86.º)
Os fabricantes devem conceber, estabelecer, documentar, implementar, manter e atualizar um sistema de vigilância pós-comercialização cujos requisitos variam consoante a classe e o tipo de dispositivo médico (DM). O sistema de vigilância pós-comercialização permite recolher, registar e analisar dados sobre a qualidade, o desempenho e a segurança de um DM ao longo do seu ciclo de vida. O PMS também permite tirar conclusões a partir desta recolha de dados, aplicar medidas preventivas ou corretivas (CAPA) e monitorizá-las.
Plano de vigilância pós-comercialização (PMSP)
O PMSP (artigo 84.º) faz parte da documentação técnica referida no anexo II e é exigido para todas as classes de dispositivos. Os requisitos para o PMSP constam da secção 1 do anexo III.
Relatório de vigilância pós-comercialização (PMSR)
O PMSR (artigo 85.º) é exigido para os DM da classe I e para os DM-IVD das classes A e B. Este relatório resume os resultados e as conclusões da análise dos dados de vigilância pós-comercialização que foram recolhidos no âmbito do plano de vigilância pós-comercialização (PMSP). Frequência de atualização: O PMSR é atualizado conforme necessário e disponibilizado à autoridade competente.
Relatório periódico de segurança atualizado (PSUR)
O PSUR (artigo 86.º) substitui o PMSR para os DM das classes IIa, IIb e III e para os DM-IVD das classes C e D. Os fabricantes elaboram um PSUR para cada DM e, quando aplicável, para cada categoria ou grupo de dispositivos. Este relatório resume os resultados e as conclusões da análise dos dados de vigilância pós-comercialização que foram recolhidos ao abrigo do Plano de Vigilância Pós-Comercialização (PMSP). O PSUR descreve
- as conclusões da avaliação da relação benefício/risco,
- as principais conclusões da Monitorização Clínica Pós-Comercialização (SCAC) ou da Monitorização do Desempenho Pós-Comercialização para DM-IVDs (SPAC),
- o volume de vendas do DM,
- uma estimativa da população
- e, se possível, a frequência de utilização do DM.
Frequência de atualização
- Conforme necessário e, pelo menos, de dois em dois anos para os DM da classe IIa.
- e, pelo menos, uma vez por ano para os dispositivos médicos das classes IIb e III e para os dispositivos médicos IVD das classes C e D
O PSUR faz parte da documentação técnica referida nos anexos II e III e na secção 2 do anexo XIII para os dispositivos feitos por medida.
Quadro de síntese dos relatórios PSUR
|
|
Classe I | Classe lla não implantável | Classe Ilb não implantável | Classe lla implantável | Classe Ill e Ilb implantáveis | Dispositivos feitos à medida |
| Documentos necessários |
PMSP PMSR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PMSR ou PSUR de acordo com a classificação |
| Frequência | Quando necessário | A cada 2 anos | Anualmente | De 2 em 2 anos | Anualmente | De acordo com a sua classificação MDR (Anexo VIII) |
| EUDAMED | Não | Não | Não | Sim | Sim | Não |
| Primeira disponibilidade do PMSR/PSUR | 2 anos a partir da data de certificação do dispositivo. Para dispositivos recentemente certificados, não é necessário um PSUR aquando da certificação inicial | 2 anos a partir da data de certificação do dispositivo. Para dispositivos recém-certificados, não é necessário um PSUR aquando da certificação inicial | Um ano a partir da data de certificação do dispositivo. Para dispositivos recém-certificados, não é necessário um PSUR aquando da certificação inicial | 2 anos após a data de certificação do dispositivo. Para dispositivos recém-certificados, não é necessário um PSUR aquando da certificação inicial | Um ano após a data de certificação do dispositivo. Para dispositivos recém-certificados, não é necessário um PSUR aquando da certificação inicial | Um ano (dispositivos das classes lIb e IIl) ou dois anos (dispositivos da classe lla) após a emissão da primeira Declaração de Conformidade (DoC) para dispositivos feitos por medida |
| Disponibilidade NB / CA |
Disponíveis |
Disponibilizado | Disponíveis | Disponível + EUDAMED | Disponível + EUDAMED | N.A / Disponibilizado a pedido |
| Período de recolha de dados | Alinhado com a data de certificação do dispositivo | Alinhado na data de certificação do dispositivo ou no calendário acordado com o NB |
Alinhado na data de certificação do dispositivo ou no calendário acordado com o NB |
Alinhado na data de certificação do dispositivo ou no calendário acordado com o NB | Alinhado na data de certificação do dispositivo ou no calendário acordado com o NB | Alinhado na data de certificação do dispositivo |
| Fim do requisito PMSR/PSUR | A PMSR continua a ser obrigatória para o fabricante até ao fim do tempo de vida do dispositivo definido na documentação técnica | O PSUR continua a ser obrigatório para o fabricante até ao fim do tempo de vida do dispositivo definido na documentação técnica | A PSUR continua a ser obrigatória para o fabricante até ao fim do tempo de vida do dispositivo definido na documentação técnica | A PSUR continua a ser obrigatória para o fabricante até ao fim do tempo de vida do dispositivo definido na documentação técnica | A PSUR continua a ser obrigatória pelo fabricante até ao fim do tempo de vida do dispositivo definido na documentação técnica | A PMSR/PSUR continua a ser obrigatória pelo fabricante até ao final do tempo de vida do dispositivo definido na documentação técnica |
Vigilância (materiovigilância e reactovigilância)
Na sequência da notificação de um incidente grave, o fabricante efectua imediatamente investigações relacionadas com esse incidente e coopera com as autoridades competentes e, se for caso disso, com o ON (n.º 1 do artigo 89.º)
Os Estados-Membros tomam as medidas necessárias para garantir que qualquer informação relativa a um incidente grave ou a uma medida corretiva de segurança seja objeto de uma avaliação centralizada a nível nacional (n.º 2 do artigo 89.º). Quando estão em causa vários Estados-Membros, as autoridades nacionais coordenam-se entre si, sob a direção de uma autoridade nacional de coordenação (n.ºs 9 e 10 do artigo 89.º). A autoridade competente monitoriza a investigação levada a cabo pelo fabricante sobre um incidente grave e pode lançar uma investigação independente (n.º 4 do artigo 89.º). O fabricante garante que as informações relativas às medidas corretivas tomadas são levadas sem demora ao conhecimento dos utilizadores do dispositivo em questão através de uma nota de segurança previamente apresentada à autoridade competente (n.º 8 do artigo 89.º), introduzida no sistema eletrónico relativo à vigilância e à fiscalização pós-comercialização. A nota de segurança é redigida numa ou em várias línguas oficiais da União definidas pelo Estado-Membro em que a medida corretiva de segurança é tomada (artigo 89.º, n.º 8)
A Comissão e os Estados-Membros controlam os dados de um sistema eletrónico para identificar novos riscos de segurança. Se for descoberto um risco desconhecido ou se a frequência de um risco conhecido se alterar significativamente, a autoridade competente informa o fabricante, que deve então tomar as medidas corretivas necessárias. (secção 90)
A Comissão adopta actos de execução para definir as modalidades e os aspectos processuais da aplicação das disposições relativas à vigilância pós-comercialização (artigo 91.º)
| Aspeto | Pormenores |
| Tipologia dos incidentes | Incidentes graves e medidas corretivas para dispositivos específicos |
| Notificação e avisos | Notificação de incidentes graves, avisos de segurança e relatórios periódicos dos fabricantes |
| Formulários de notificação | Formulários normalizados para notificação eletrónica e não eletrónica |
| Prazos de notificação | Prazos para a notificação de acções corretivas de segurança e para a apresentação de relatórios, consoante a gravidade do incidente |
| Formulários de intercâmbio de informações | Formulários harmonizados para o intercâmbio de informações entre as autoridades competentes |
| Procedimentos de coordenação | Designação de uma autoridade competente de coordenação e procedimentos de avaliação coordenada |
Estes actos de execução são adoptados de acordo com o procedimento de exame previsto no n.º 3 do artigo 114
A informação recolhida no sistema eletrónico de recolha e tratamento da informação relativa à vigilância e à fiscalização pós-comercialização é disponibilizada à ON, às autoridades competentes dos Estados-Membros e à Comissão. A Comissão assegura que os profissionais de saúde e o público têm um nível adequado de acesso a esta informação, que é transmitida através deste sistema
- Relatórios dos fabricantes sobre incidentes graves e medidas corretivas de segurança;
- Relatórios periódicos de síntese elaborados pelos fabricantes;
- Relatórios de tendências do fabricante;
- PSURs;
- Avisos de segurança do fabricante;
- Troca de informações entre as autoridades competentes dos Estados-Membros e entre estas e a Comissão sobre as medidas corretivas tomadas ou previstas pelos fabricantes e sobre a coordenação das suas avaliações (artigo 92.º).
Fiscalização do mercado
(MDR 2017/745 Capítulo VII, secção 3, artigos 93.º a 100.º)
As autoridades nacionais competentes devem monitorizar adequadamente as caraterísticas de conformidade e o desempenho dos dispositivos. Elaboram programas anuais de actividades de fiscalização e consagram-lhes recursos materiais e humanos adequados, tendo em conta o programa europeu correspondente, previsto no artigo 105. Devem elaborar um resumo anual dos resultados das suas actividades de fiscalização e actualizá-lo. As autoridades competentes podem confiscar, destruir ou inutilizar de qualquer outra forma os DM que apresentem um risco inaceitável ou os DM falsificados, se o considerarem necessário para proteger a saúde pública (n.º 5 do artigo 93.º). Após cada uma das inspecções realizadas no âmbito da verificação da conformidade, a autoridade competente elabora um relatório sobre as conclusões da inspeção no que diz respeito à conformidade com os requisitos legais e técnicos aplicáveis. Comunica o conteúdo do relatório ao operador económico que foi objeto da inspeção e dá-lhe a possibilidade de apresentar observações. O relatório final de inspeção é introduzido no sistema eletrónico de fiscalização do mercado. As autoridades competentes dos Estados-Membros devem coordenar as suas actividades de fiscalização do mercado, cooperar e partilhar, também com a Comissão, os respectivos resultados, a fim de assegurar um nível elevado e harmonizado de fiscalização do mercado em todos os Estados-Membros (n.º 9 do artigo 93.º)
Sempre que as autoridades nacionais competentes de um Estado-Membro tenham razões para crer que um dispositivo é suscetível de apresentar um risco inaceitável para a saúde ou a segurança ou que não cumpre os requisitos do regulamento aplicável, efectuam uma avaliação do dispositivo em causa. Os operadores económicos cooperam com as autoridades competentes (artigo 94.º)
Se um dispositivo médico for considerado inseguro, as autoridades exigem que o fabricante e os operadores económicos tomem medidas corretivas e podem limitar ou retirar o produto do mercado. Estas acções devem ser proporcionais ao risco e prontamente comunicadas à Comissão Europeia e aos outros Estados-Membros. Se as medidas não forem aplicadas, as autoridades podem intervir de novo. Em caso de desacordo entre os Estados-Membros ou com a Comissão sobre estas medidas, a Comissão avalia e decide sobre a sua justificação (artigo 95.º)
Se um Estado-Membro ou a Comissão considerarem que o risco para a saúde e a segurança apresentado por um dispositivo não pode ser satisfatoriamente atenuado pelas medidas tomadas pelo(s) Estado(s)-Membro(s) em causa, a Comissão pode tomar as medidas necessárias e devidamente justificadas para assegurar a proteção da saúde e da segurança (artigo 96.º)
Se as autoridades competentes de um Estado-Membro concluírem que um dispositivo não cumpre os requisitos do regulamento, mas não apresenta um risco inaceitável para a saúde ou a segurança, exigem que o operador económico em causa ponha termo à não conformidade em questão num prazo razoável por elas definido. Se o operador económico não puser termo à não conformidade no prazo fixado, o Estado-Membro em causa toma imediatamente todas as medidas adequadas para restringir ou proibir a disponibilização do produto no mercado, ou para que este seja recolhido ou retirado do mercado. A Comissão pode definir as medidas adequadas a tomar pelas autoridades competentes (artigo 97.º)
Sempre que um Estado-Membro considere que, para proteger a saúde e a segurança, a disponibilização no mercado ou a entrada em serviço de um dispositivo ou de uma categoria ou grupo específico de dispositivos deve ser proibida, restringida ou sujeita a requisitos especiais, ou que o dispositivo ou a categoria ou grupo de dispositivos em questão deve ser retirado do mercado ou recolhido, pode tomar todas as medidas necessárias e justificadas. O Estado-Membro notifica essas medidas à Comissão e a todos os outros Estados-Membros através do sistema eletrónico de fiscalização do mercado. A Comissão decide se as medidas nacionais são ou não justificadas. Se a avaliação efectuada pela Comissão, em consulta com o GCDM e, se for caso disso, com os operadores económicos em causa, revelar que a disponibilização no mercado ou a entrada em serviço de um dispositivo ou categoria ou de um grupo específico de dispositivos deve ser proibida, restringida ou sujeita a requisitos especiais, ou que o dispositivo ou categoria ou grupo de dispositivos em questão deve ser retirado do mercado ou recolhido em todos os Estados-Membros para proteger a saúde e a segurança dos doentes, a Comissão pode adotar actos de execução para tomar as medidas necessárias e devidamente justificadas (artigo 98.º)
As autoridades competentes dos Estados-Membros devem indicar os motivos exactos em que se baseiam as decisões que tomam no contexto da fiscalização do mercado. Quando uma das medidas acima referidas for dirigida a um determinado operador económico, este é informado da decisão e das vias de recurso à sua disposição. O operador económico deve ter a possibilidade de apresentar as suas observações à autoridade competente num prazo adequado. As medidas são imediatamente retiradas ou alteradas se o operador tiver tomado medidas corretivas eficazes e o dispositivo estiver agora em conformidade com os requisitos do regulamento (artigo 99.º)
A informação relativa à atividade de fiscalização e às MD é transmitida através do sistema eletrónico de fiscalização do mercado a todas as autoridades competentes relevantes e, quando aplicável, ao ON que emitiu o certificado. As informações são acessíveis aos Estados-Membros e à Comissão. A informação trocada entre Estados-Membros não é tornada pública quando as actividades de fiscalização do mercado e a cooperação entre Estados-Membros possam ser afectadas (artigo 100.º)
Acompanhamento clínico pós-comercialização (PMCF)
(RDM 2017/745, anexo XIV, parte B, artigo 61.º)
O PMCF é um controlo clínico após a marcação CE que consiste na recolha de dados clínicos reais, para confirmar as alegações de desempenho e segurança de um DM. O PMCF faz parte do SGP do fabricante. Os dados do PMCF são, por conseguinte, utilizados para alimentar o PMS. Todos os dispositivos associados a um risco elevado para o doente devem ser objeto de um PMCF. O estabelecimento de um PMCF é imperativo quando
- Os dados clínicos disponíveis não cobrem o tempo de vida do DM.
- Os dados clínicos no momento da marcação CE não podem ser extrapolados para toda a população-alvo devido, em particular, a investigações clínicas controladas mais restritivas.
- Existem riscos clínicos não controlados na análise de risco.
O PMCF faz parte da documentação técnica do DM. Sendo um requisito formal da regulamentação europeia, a eventual ausência de um PMCF deve ser justificada (MDR Anexo II §6.1 d).
Avaliação clínica
O artigo 61 §1 do MDR 271/745 indica que os fabricantes "devem planear, realizar e documentar uma avaliação clínica" para permitir:Confirmar a conformidade com os requisitos gerais de segurança e desempenho relevantes... em condições normais de utilização prevista do dispositivo, bem como a avaliação dos efeitos secundários indesejáveis e a aceitabilidade da relação benefício-risco... deve basear-se em dados clínicos que forneçam provas clínicas suficientes
Durante a avaliação clínica, serão elaborados dois documentos: o plano de avaliação clínica (CEP) e o relatório de avaliação clínica (RCE). A avaliação clínica deve ser efectuada no âmbito de um pedido de primeira marcação CE e é actualizada periodicamente (de 1 a 5 anos, consoante a classe de risco do dispositivo e o seu historial no mercado). Isto permite verificar a sua conformidade com os requisitos regulamentares ao longo da vida do DM.
O Plano de Avaliação Clínica (CEP)
O planeamento é essencial para um processo de avaliação clínica eficaz. Para demonstrar que um dispositivo atinge o desempenho esperado, os benefícios clínicos e as especificações de segurança, é necessário identificar primeiro quais são esses parâmetros. Em seguida, o fabricante deve explicar como é que estes parâmetros podem ser medidos ou demonstrados (ou seja, quais são os parâmetros associados) e qual é o aspeto de um resultado aceitável (ou seja, parâmetros de referência ou medidas de desempenho). Para tal, é necessário começar por uma descrição clara e suficientemente pormenorizada da utilização prevista do dispositivo, bem como uma especificação das normas de cuidados para essa utilização prevista (também conhecida como "estado da técnica")
O Relatório de Avaliação Clínica (RCE)
Um relatório de avaliação clínica (RCE) documenta as conclusões de uma avaliação clínica e as evidências clínicas de um dispositivo médico. Um RCE pode conter dados clínicos de
- Investigação clínica do dispositivo que está a ser avaliado.
- Investigação clínica ou outros estudos relatados na literatura científica para um dispositivo equivalente.
- Literatura científica revista por pares que relata outras experiências clínicas com o dispositivo que está a ser avaliado ou um dispositivo equivalente.
- Dados de vigilância pós-comercialização (PMS) clinicamente relevantes, com especial ênfase na monitorização clínica pós-comercialização (PMCF).
O RCE tem como objetivo demonstrar que existem provas clínicas suficientes para confirmar a segurança e o desempenho, incluindo os benefícios clínicos, do dispositivo que está a ser avaliado quando utilizado como pretendido. Os RCE são exigidos para todos os dispositivos médicos na UE e fazem parte da documentação técnica do Regulamento de Dispositivos Médicos MDR 2017/745
Resumo
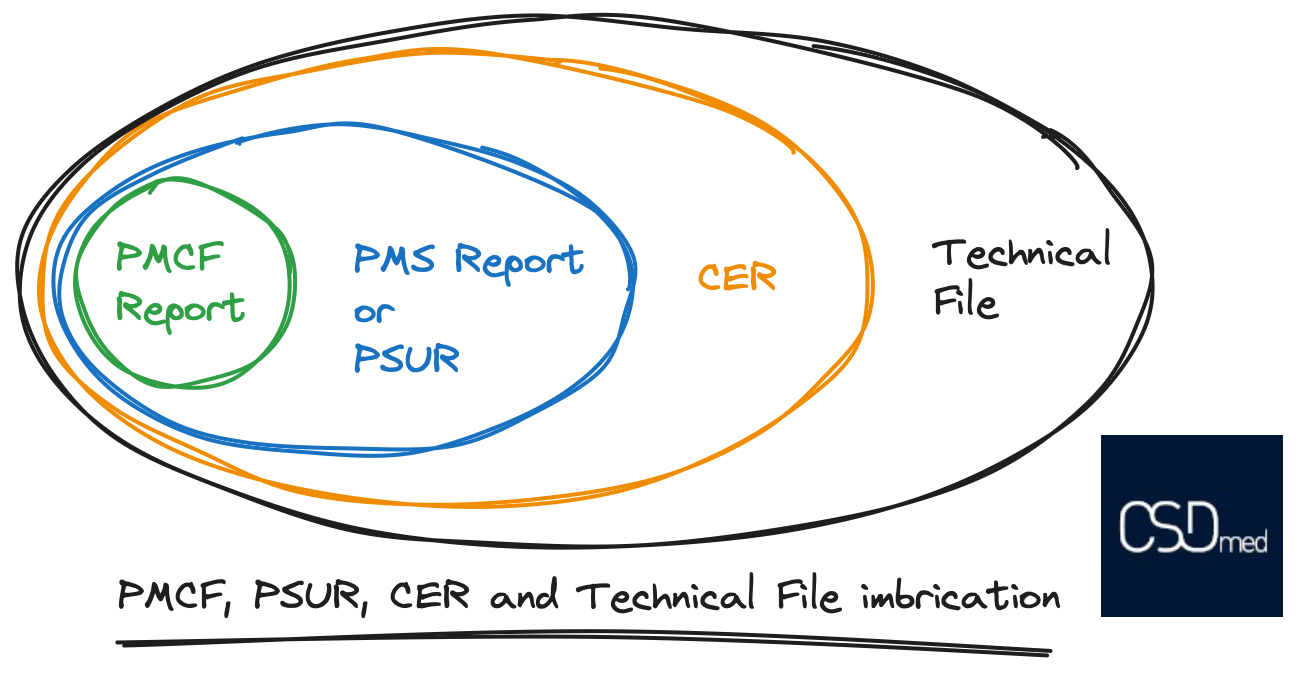
Uma imagem vale mais do que mil palavras, por isso aqui está uma ilustração que explica as inter-relações entre os diferentes elementos, desde o Relatório de Acompanhamento Clínico Pós-Comercialização (PMCF), ao Relatório de Vigilância Pós-Comercialização (PMSR) ou ao Relatório Periódico de Atualização de Segurança (PSUR), ao Relatório de Avaliação Clínica (RCE) e, finalmente, ao Ficheiro Técnico (TF). Os elementos encaixam-se como uma boneca russa
Pode também consultar o nosso artigo sobre o conteúdo da ficha técnica da marcação CE.
Estamos ao vosso serviço
O Regulamento Europeu para Dispositivos Médicos MDR 2017/745 adicionou novos requisitos solicitados e estes requisitos fazem parte da documentação a ser apresentada ao organismo notificado (por exemplo, revisão da avaliação clínica aprofundada, procedimento PMS, resultados de CQ de produtos de validação, prova de competências do pessoal, etc.)
A CSDmed traz a sua experiência e uma abordagem metódica aos seus clientes, start-ups, fabricantes, importadores e distribuidores de dispositivos médicos, graças a uma equipa de peritos e consultores especializados, que poderão abordar os dossiês MDR na sua totalidade
contacte-nos e descubra como o podemos ajudar