Vigilancia posterior al mercado
Medical devices regulation
La vigilancia postcomercialización (PMS) es un requisito que se encuentra en la norma ISO 13485 y su capítulo "mediciones, análisis y mejora", así como en la norma ISO 14971, y su capítulo "actividades posteriores a la producción". El tema no es nuevo y, sin embargo, se ha puesto de relieve con el MDR 2017/745 y su capítulo VII
El capítulo VII del Reglamento enumera tres enfoques
- Vigilancia posterior a la comercialización (PMS)
- Vigilancia (materiovigilancia para MDR y reactovigilancia para IVDR) (Vigilancia)
- Vigilancia del mercado
Muchos de nuestros clientes tienen preguntas, perdidos en los vericuetos de las siglas: PMS, PMCF, PSUR, CEP, CER... Este artículo se centrará en la PMS, pero también hablaremos brevemente de la evaluación clínica. He aquí una visión general para aclarar estos conceptos, las diferencias y las relaciones entre lo que se esconde detrás de estas siglas
La vigilancia poscomercialización (SPM) del DM incluye tres componentes distintos pero complementarios: la vigilancia poscomercialización (SPM) del propio DM, la vigilancia (materiovigilancia), así como la vigilancia del mercado (por parte de las autoridades competentes). El Reglamento especifica la información que los fabricantes y otros agentes económicos deben recoger y comunicar a las autoridades, así como las medidas que éstas pueden adoptar en caso de incumplimiento.
Acrónimos
- SPM: Vigilancia Post Mercado
- PMSP: Plan de Vigilancia Post Mercado
- PMSR: Informe de Vigilancia Post Mercado
- PSUR: Informe periódico de actualización en materia de seguridad
- PMCF: Seguimiento Clínico Postcomercialización
- PEC: Plan de Evaluación Clínica
- CER: Informe de Evaluación Clínica
Referencias
- MDR 2017/745
- Capítulo VII - Vigilancia poscomercialización, vigilancia y control del mercado
- Anexo III - Documentación técnica sobre la vigilancia poscomercialización
- Anexo XIV - Evaluación clínica y seguimiento clínico poscomercialización
- Guía MDCG 2020-7 Plantilla del Plan de seguimiento clínico post-comercialización (PMCF) - Guía para fabricantes y organismos notificados
- Guía MDCG2020-8 Plantilla de informe de evaluación del seguimiento clínico poscomercialización - Guía para fabricantes y organismos notificados
- Guía MDCG2020-10 Informes de seguridad en investigaciones clínicas de productos sanitarios conforme al Reglamento (UE) 2017/745
- Guía MDCG 2022-21 Orientación sobre el informe periódico de actualización de seguridad (Psur) según el Reglamento (UE) 2017/745 (Mdr )
- Guía MDCG2023-3 Preguntas y respuestas sobre términos y conceptos de vigilancia según el Reglamento (UE) 2017/745 sobre productos sanitarios
- Guía MDCG2024-1 Orientaciones sobre el sistema de vigilancia para los productos con marcado CE DSVG 00
- Guía MDCG2024-1-1 DSVG 01 Productos para la ablación cardíaca
- Guía MDCG2024-1-2 DSVG 02 Stents coronarios y sistemas de colocación asociados
- Guía MDCG2024-1-3 DSVG 03 Dispositivos electrónicos implantables cardíacos (CIED)
- Guía MDCG2024-1-4 DSVG 04 Implantes mamarios
- Guía MEDDEV 2.12-1 rev 8 Sistema de vigilancia MD
- MEDDEV 2.12_2 Estudios de seguimiento clínico postcomercialización
- ISO/TR 20416:2020 : Vigilancia post-comercialización de productos sanitarios para el fabricante
Vigilancia poscomercialización (SPM)
(MDR 2017/745 Capítulo VII sección 1, artículos 83 a 86)
Los fabricantes deben diseñar, establecer, documentar, implementar, mantener y actualizar un sistema de vigilancia poscomercialización cuyos requisitos varían en función de la clase y el tipo de producto sanitario (DM). El sistema de vigilancia poscomercialización permite recopilar, registrar y analizar datos sobre la calidad, el rendimiento y la seguridad de un DM a lo largo de su ciclo de vida. El PMS también permite extraer conclusiones de esta recopilación de datos, así como aplicar medidas preventivas o correctivas (CAPA) y supervisarlas.
Plan de vigilancia poscomercialización (PSM)
El PMSP (artículo 84) forma parte de la documentación técnica contemplada en el anexo II y es obligatorio para todas las clases de productos. Los requisitos del plan de vigilancia poscomercialización figuran en la sección 1 del anexo III.
Informe de vigilancia poscomercialización (ISPC)
El PMSR (artículo 85) es obligatorio para los MD de la clase I y los MD-IVD de las clases A y B. Este informe resume los resultados y las conclusiones del análisis de los datos de vigilancia poscomercialización que se recogieron en el marco del plan de vigilancia poscomercialización. Frecuencia de actualización: el informe de vigilancia poscomercialización se actualiza cuando es necesario y se pone a disposición de la autoridad competente.
Informe periódico de seguridad actualizado (PSUR)
El PSUR (artículo 86) sustituye al PMSR para los MD de clase IIa, IIb y III, y para los MD-IVD de clase C y D. Los fabricantes establecen un PSUR para cada DM y, en su caso, para cada categoría o grupo de productos. Este informe resume los resultados y conclusiones del análisis de los datos de vigilancia poscomercialización que se recogieron en el marco del Plan de Vigilancia Poscomercialización (PSSP). El PSUR describe
- las conclusiones de la evaluación de la relación beneficio/riesgo,
- los principales hallazgos de la Vigilancia Clínica Post-Mercadeo (SCAC) o de la Vigilancia de Desempeño Post-Mercadeo para DM-IVDs (SPAC),
- el volumen de ventas del DM,
- una estimación de la población
- y, si es posible, la frecuencia de uso del medicamento.
Frecuencia de actualización
- Según sea necesario y al menos cada dos años para los DM de clase IIa.
- y al menos una vez al año para los productos sanitarios de las clases IIb y III y los productos sanitarios IVD de las clases C y D
El PSUR forma parte de la documentación técnica mencionada en los anexos II y III, y en el anexo XIII, sección 2, para los productos a medida.
Cuadro recapitulativo de los informes de las PSUR
|
|
Clase I | Clase lla no implantable | Clase Ilb no implantable | Clase lla implantables | Clase Ill e Ilb implantables | Dispositivos a medida |
| Documentos exigidos |
PMSP PMSR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PMSR o PSUR según la clasificación |
| Frecuencia | Cuando sea necesario | Cada 2 años | Anualy | Cada 2 años | Anualy | Según su clasificación MDR (anexo VIII) |
| EUDAMED | No | No | No | Sí | Sí | No |
| Primera disponibilidad de PMSR/PSUR | 2 años a partir de la fecha de certificación del producto. Para los productos recién certificados, no se requiere un PSUR en el momento de la certificación inicial | 2 años a partir de la fecha de certificación del producto. Para los productos certificados recientemente, no se requiere un PSUR en el momento de la certificación inicial | Un año a partir de la fecha de certificación del producto. Para los productos recién certificados, no se requiere un PSUR en el momento de la certificación inicial | 2 años después de la fecha de certificación del producto. Para los productos recién certificados, no se requiere un PSUR en el momento de la certificación inicial | Un año después de la fecha de certificación del producto. Para los productos certificados recientemente, no se requiere un PSUR en el momento de la certificación inicial | Un año (dispositivos de las clases lIb y IIl) o dos años (dispositivos de la clase lla) a partir de la emisión de la primera Declaración de Conformidad (DoC) para dispositivos a medida |
| Disponibilidad NB / CA |
Disponible |
Disponible | Disponible | Hecho disponible + EUDAMED | Disponible + EUDAMED | N.A / Disponible previa solicitud |
| Período de recogida de datos | Alineado con la fecha de certificación del dispositivo | Alineado en la fecha de certificación del dispositivo o en el calendario acordado con el ON |
Alineado en la fecha de certificación del dispositivo o en el calendario acordado con el ON |
Alineado en la fecha de certificación del dispositivo o en el calendario acordado con el ON | Alineado en la fecha de certificación del dispositivo o en el calendario acordado con el ON | Alineado en la fecha de certificación del dispositivo |
| Fin del requisito PMSR/PSUR | El PMSR seguirá siendo obligatorio para el fabricante hasta que se alcance el final de la vida útil del producto definida en la documentación técnica | El PSUR sigue siendo obligatorio para el fabricante hasta que finalice la vida útil del producto definida en la documentación técnica | Las PSUR siguen siendo obligatorias para el fabricante hasta que finalice la vida útil del dispositivo definida en la documentación técnica | Las PSUR siguen siendo obligatorias para el fabricante hasta que finalice la vida útil del dispositivo definida en la documentación técnica | El PSUR sigue siendo obligatorio para el fabricante hasta que finalice la vida útil del dispositivo definida en la documentación técnica | PMSR/PSUR sigue siendo obligatorio para el fabricante hasta el final de la vida útil del producto definida en la documentación técnica |
Vigilancia (materiovigilancia y reactovigilancia)
Tras la notificación de un incidente grave, el fabricante lleva a cabo inmediatamente las investigaciones relativas a este incidente y coopera con las autoridades competentes y, en su caso, con la ON (artículo 89 §1)
Los Estados miembros adoptan las medidas necesarias para que toda información relativa a un incidente grave o a una medida correctiva de seguridad sea objeto de una evaluación centralizada a nivel nacional (artículo 89 §2). Cuando varios Estados miembros están afectados, las autoridades nacionales se coordinan entre sí, bajo la dirección de una autoridad nacional de coordinación (artículo 89 §9 y 10). La autoridad competente supervisa la investigación llevada a cabo por el fabricante sobre un incidente grave y puede iniciar una investigación independiente (artículo 89 §4). El fabricante vela por que la información relativa a las medidas correctoras adoptadas se ponga sin demora en conocimiento de los usuarios del producto en cuestión mediante un aviso de seguridad previamente presentado a la autoridad competente (artículo 89 §8) introducido en el sistema electrónico relativo a la vigilancia y el seguimiento poscomercialización. El aviso de seguridad se redacta en una o varias lenguas oficiales de la Unión definidas por el Estado miembro en el que se adopta la medida correctora de seguridad (artículo 89 §8)
La Comisión y los Estados miembros supervisan los datos de un sistema electrónico para detectar nuevos riesgos para la seguridad. Si se descubre un riesgo desconocido o cambia significativamente la frecuencia de un riesgo conocido, la autoridad competente informa al fabricante, que debe adoptar las medidas correctoras necesarias. (artículo 90)
La Comisión adoptará actos de ejecución para definir las modalidades y los aspectos de procedimiento para la aplicación de las disposiciones relativas a la vigilancia postcomercialización (artículo 91)
| Aspecto | Detalles |
| Tipología de los incidentes | Incidentes graves y medidas correctoras para productos específicos |
| Notificación y avisos | Notificación de incidentes graves, avisos de seguridad e informes periódicos de los fabricantes |
| Formularios de notificación | Formularios normalizados para la notificación electrónica y no electrónica |
| Plazos de notificación | Plazos para notificar las medidas correctoras de seguridad y para informar, en función de la gravedad del incidente |
| Formularios de intercambio de información | Formularios armonizados para el intercambio de información entre las autoridades competentes |
| Procedimientos de coordinación | Designación de una autoridad competente coordinadora y procedimientos de evaluación coordinados |
Estos actos de ejecución se adoptan con arreglo al procedimiento de examen establecido en el artículo 114, apartado 3
La información recogida en el sistema electrónico de recogida y tratamiento de la información relativa a la vigilancia y al seguimiento poscomercialización se pone a disposición de la ON, de las autoridades competentes de los Estados miembros y de la Comisión. La Comisión vela por que los profesionales de la salud y el público tengan un nivel adecuado de acceso a esta información. se transmiten a través de este sistema
- Informes de los fabricantes sobre incidentes graves y medidas correctoras de seguridad;
- Informes resumidos periódicos elaborados por los fabricantes;
- Informes de tendencias de los fabricantes;
- PSUR;
- Avisos de seguridad de los fabricantes;
- Información intercambiada entre las autoridades competentes de los Estados miembros y entre éstas y la Comisión relativa a las medidas correctoras adoptadas o previstas por los fabricantes y relativa a la coordinación de sus evaluaciones (artículo 92).
Vigilancia del mercado
(MDR 2017/745 Capítulo VII sección 3, artículos 93 a 100)
Las autoridades nacionales competentes vigilarán adecuadamente las características de conformidad y el funcionamiento de los productos. Elaborarán programas anuales de actividades de vigilancia y les dedicarán los recursos materiales y humanos adecuados, teniendo en cuenta el correspondiente programa europeo, previsto en el artículo 105. Elaborarán un resumen anual de los resultados de sus actividades de vigilancia y lo actualizarán. a disposición de las demás autoridades competentes a través del sistema electrónico relativo a la vigilancia del mercado (artículo 93). Las autoridades competentes podrán confiscar, destruir o inutilizar de otro modo los MD que presenten un riesgo inaceptable o los MD falsificados si lo consideran necesario en interés de la protección de la salud pública (artículo 93 §5). Después de cada una de las inspecciones realizadas en el marco del control de conformidad, la autoridad competente elabora un informe sobre los resultados de la inspección en lo que respecta al cumplimiento de los requisitos legales y técnicos aplicables. Comunica el contenido del informe al operador económico que ha sido objeto de la inspección y le da la oportunidad de presentar observaciones. El informe final de inspección se introduce en el sistema electrónico de vigilancia del mercado. Las autoridades competentes de los Estados miembros coordinarán sus actividades de vigilancia del mercado, cooperarán y compartirán, también con la Comisión, los resultados correspondientes, a fin de garantizar un nivel elevado y armonizado de vigilancia del mercado en todos los Estados miembros (apartado 9 del artículo 93)
Cuando las autoridades nacionales competentes de un Estado miembro tengan motivos para creer que un producto puede presentar un riesgo inaceptable para la salud o la seguridad o no cumple los requisitos del Reglamento aplicable, llevarán a cabo una evaluación del producto en cuestión. Los agentes económicos cooperan con las autoridades competentes (artículo 94)
Si un producto sanitario se considera inseguro, las autoridades exigen al fabricante y a los agentes económicos que adopten medidas correctoras, y pueden limitar o retirar el producto del mercado. Estas medidas deben ser proporcionales al riesgo y comunicarse sin demora a la Comisión Europea y a los demás Estados miembros. Si no se aplican las medidas, las autoridades pueden intervenir de nuevo. En caso de desacuerdo entre los Estados miembros o con la Comisión sobre estas medidas, la Comisión evalúa y decide sobre su justificación (artículo 95)
Cuando un Estado miembro o la Comisión consideren que el riesgo que presenta un producto para la salud y la seguridad no puede mitigarse satisfactoriamente con las medidas adoptadas por el Estado o Estados miembros interesados, la Comisión podrá adoptar las medidas necesarias y debidamente justificadas para garantizar la protección de la salud y la seguridad (artículo 96)
Cuando las autoridades competentes de un Estado miembro lleguen a la conclusión de que un producto no cumple los requisitos del Reglamento, pero no presenta un riesgo inaceptable para la salud o la seguridad, pedirán al agente económico en cuestión que ponga fin a la no conformidad en cuestión en un plazo razonable que ellas mismas determinarán. Si el agente económico no pone fin a la no conformidad en el plazo establecido, el Estado miembro en cuestión adoptará sin demora todas las medidas adecuadas para restringir o prohibir la comercialización del producto, o para recuperarlo o retirarlo del mercado. Notificará sin demora estas medidas a la Comisión y a los demás Estados miembros a través del sistema electrónico de vigilancia del mercado. La Comisión podrá definir las medidas adecuadas que deberán adoptar las autoridades competentes (artículo 97)
Cuando un Estado miembro considere que, para proteger la salud y la seguridad, debe prohibirse, restringirse o someterse a requisitos especiales la comercialización o puesta en servicio de un producto o de una categoría o grupo específicos de productos, o que el producto o la categoría o grupo de productos en cuestión debe retirarse del mercado o recuperarse, podrá adoptar todas las medidas necesarias y justificadas. El Estado miembro notificará estas medidas a la Comisión y a todos los demás Estados miembros a través del sistema electrónico relativo a la vigilancia del mercado. La Comisión decide si las medidas nacionales están justificadas o no. Cuando la evaluación realizada por la Comisión en consulta con el GCDM y, en su caso, con los agentes económicos afectados, muestre que la comercialización o puesta en servicio de un producto, categoría o grupo específico de productos debe prohibirse, restringirse o someterse a requisitos especiales, o que el producto, categoría o grupo de productos en cuestión debe retirarse del mercado o recuperarse en todos los Estados miembros para proteger la salud y la seguridad de los pacientes, la Comisión podrá adoptar actos de ejecución para adoptar las medidas necesarias y debidamente justificadas (artículo 98)
Las autoridades competentes de los Estados miembros indicarán los motivos exactos en los que se basan las decisiones que adopten en el contexto de la vigilancia del mercado. Cuando una de estas medidas se dirija a un agente económico determinado, se le informará de la decisión y de las vías de recurso de que dispone. El operador económico debe poder presentar sus observaciones a la autoridad competente en un plazo adecuado. Las medidas se retiran o modifican inmediatamente si el agente económico ha tomado medidas correctoras eficaces y el producto cumple ahora los requisitos del Reglamento (artículo 99)
La información relativa a la actividad de vigilancia y a los MD se transmite a través del sistema electrónico relativo a la vigilancia del mercado a todas las autoridades competentes pertinentes y, en su caso, al ON que haya expedido el certificado. Los Estados miembros y la Comisión pueden acceder a ellos. La información intercambiada entre los Estados miembros no se hace pública cuando las actividades de vigilancia del mercado y la cooperación entre los Estados miembros puedan verse afectadas (artículo 100)
Follw-up clínico post-comercialización (PMCF)
(MDR 2017/745 anexo XIV parte B, artículo 61)
El PMCF es un seguimiento clínico posterior al marcado CE que consiste en la recopilación de datos clínicos de la vida real, para confirmar las afirmaciones de rendimiento y seguridad de un MD. El PMCF forma parte del PMS del fabricante. Por tanto, los datos del PMCF se utilizan para alimentar el PMS. Todos los productos asociados a un alto riesgo para el paciente deben someterse a un PMCF. El establecimiento de un PMCF es imperativo cuando
- Los datos clínicos disponibles no cubren la vida útil del DM.
- Los datos clínicos en el momento del marcado CE no pueden extrapolarse a toda la población destinataria debido, en particular, a investigaciones clínicas controladas más restrictivas.
- Existen riesgos clínicos no controlados en el análisis de riesgos.
El PMCF forma parte de la documentación técnica del DM. Al ser un requisito formal de la normativa europea, la posible ausencia de un PMCF debe justificarse (MDR Anexo II §6.1 d).
Evaluación clínica
El artículo 61 §1 del MDR 271/745 indica que los fabricantes "deberán planificar, llevar a cabo y documentar una evaluación clínica" para permitir:La confirmación del cumplimiento de los requisitos generales de seguridad y funcionamiento pertinentes... en condiciones normales de uso previsto del producto, así como la evaluación de los efectos secundarios indeseables y la aceptabilidad de la relación beneficio-riesgo. ... deberá basarse en datos clínicos que aporten pruebas clínicas suficientes
Durante la evaluación clínica se generarán dos documentos, el plan de evaluación clínica (PEC) y el informe de evaluación clínica (IEC) La evaluación clínica debe llevarse a cabo como parte de la solicitud del primer marcado CE, y se actualiza periódicamente (cada 1 a 5 años, dependiendo de la clase de riesgo del producto y de su historial en el mercado). Esto permite verificar su conformidad con los requisitos reglamentarios durante toda la vida útil del MD.
El Plan de Evaluación Clínica (PEC)
La planificación es esencial para un proceso de evaluación clínica eficaz. Para demostrar que un producto alcanza el rendimiento esperado, los beneficios clínicos y las especificaciones de seguridad, es necesario identificar primero cuáles son estos parámetros. A continuación, el fabricante debe explicar cómo se pueden medir o demostrar estos parámetros (es decir, cuáles son los parámetros asociados) y qué aspecto tiene un resultado aceptable (es decir, puntos de referencia o medidas de rendimiento) . Para ello, es necesario comenzar con una descripción clara y suficientemente detallada del uso previsto del producto, así como una especificación de las normas de atención para ese uso previsto (también conocido como "estado de la técnica")
El informe de evaluación clínica (IEC)
Un informe de evaluación clínica (IEC) documenta los resultados de una evaluación clínica y las pruebas clínicas de un producto sanitario. Un CER puede contener datos clínicos de
- Investigación clínica del dispositivo que se está evaluando.
- Investigación clínica u otros estudios publicados en la literatura científica sobre un producto equivalente.
- Literatura científica revisada por pares que informe de otras experiencias clínicas con el producto que se está evaluando o con un producto equivalente.
- Datos de vigilancia poscomercialización clínicamente pertinentes, con especial énfasis en la vigilancia clínica poscomercialización.
El RCE tiene como objetivo demostrar que existen pruebas clínicas suficientes para confirmar la seguridad y el rendimiento, incluidos los beneficios clínicos, del dispositivo evaluado cuando se utiliza según lo previsto. Los RCE son obligatorios para todos los productos sanitarios en la UE y forman parte de la documentación técnica del Reglamento de Productos Sanitarios MDR 2017/745
Resumen
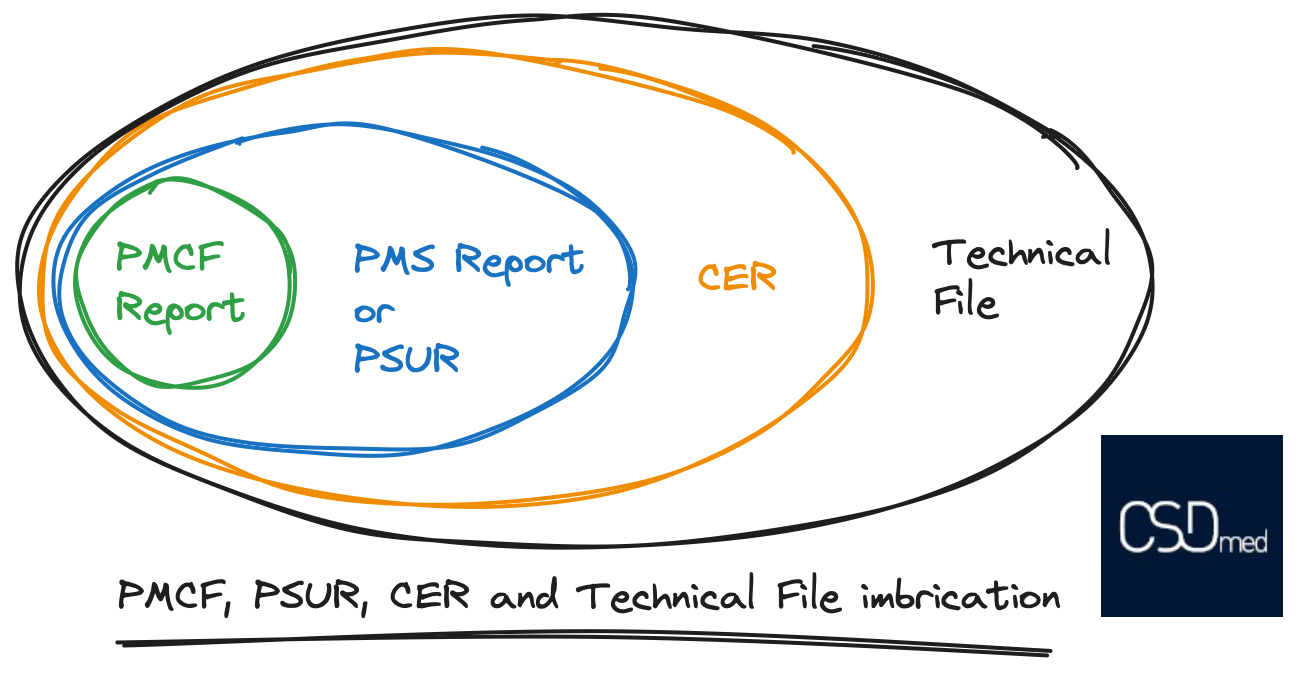
Una imagen vale más que mil palabras, así que aquí hay una ilustración que explica las interrelaciones entre los diferentes elementos, desde el Informe de Seguimiento Clínico Post-Marketing (PMCF), al Informe de Vigilancia Post-Market (PMSR) o al Informe Periódico de Actualización de Seguridad (PSUR) , al Informe de Evaluación Clínica (CER), y finalmente al Expediente Técnico (TF). Los elementos encajan como una muñeca rusa
También puede consultar nuestro artículo sobre el contenido del expediente técnico del marcado CE.
Estamos a su servicio
El Reglamento Europeo de Productos Sanitarios MDR 2017/745 ha añadido nuevos requisitos solicitados y estos requisitos forman parte de la documentación a presentar al organismo notificado (por ejemplo, la revisión de la evaluación clínica en profundidad, el procedimiento PMS, los resultados de control de calidad de los productos de validación, la prueba de las competencias del personal, etc.)
CSDmed aporta su experiencia y un enfoque metódico a sus clientes, empresas de nueva creación, fabricantes, importadores y distribuidores de productos sanitarios, gracias a un equipo de expertos y consultores especializados, que podrán abordar los expedientes MDR en su totalidad
🔗 Contacta con nosotros y descubre cómo podemos ayudarte