Überwachung nach dem Inverkehrbringen
Medical devices regulation
Die Überwachung nach dem Inverkehrbringen (Post-Market Surveillance, PMS) ist eine Anforderung, die in der ISO 13485 und ihrem Kapitel "Messung, Analyse und Verbesserung" sowie in der ISO 14971 und ihrem Kapitel "Produktion und Aktivitäten nach der Produktion" enthalten ist. Das Thema ist nicht neu, wurde aber mit der MDR 2017/745 und ihrem Kapitel VII hervorgehoben.
In Kapitel VII der Verordnung werden drei Bereiche aufgeführt:
- Post-Market Surveillance (PMS).
- Vigilanz (für Medizinprodukte bzw. für IVD; teils auch als Matériovigilance bzw. Reaktivigilanz bezeichnet) (Vigilance).
- Marktüberwachung (Market Surveillance).
Viele unserer Kunden haben Fragen, die sich im Dickicht der Akronyme verlieren: PMS, PMCF, PSUR, CEP, CER... In diesem Artikel konzentrieren wir uns auf PMS, gehen aber auch kurz auf die klinische Bewertung ein. Hier ist ein Überblick, um diese Konzepte, die Unterschiede und die Beziehungen zwischen den Begriffen, die sich hinter diesen Akronymen verbergen, zu klären.
Die Überwachung nach dem Inverkehrbringen (Post-Market Surveillance, PMS) von Medizinprodukte umfasst drei unterschiedliche, aber einander ergänzende Komponenten: die Überwachung nach dem Inverkehrbringen (Post-Marketing Surveillance, PMS) des Medizinprodukts selbst, die Vigilanz (Materiovigilanz) sowie die Marktüberwachung (durch die zuständigen Behörden). Die Verordnung legt fest, welche Informationen die Hersteller und andere Wirtschaftsakteure sammeln und den Behörden melden müssen und welche Maßnahmen diese im Falle der Nichteinhaltung ergreifen können.
Akronyme
- PMS: Post Market Surveillance (Überwachung nach dem Inverkehrbringen)
- PMSP: Post Market Surveillance Plan (Plan zur nachträglichen Marktüberwachung)
- PMSR: Post Market Surveillance Report (Bericht nach der Marktüberwachung)
- PSUR: Regelmäßiger aktualisierter Bericht über die Sicherheit
- PMCF: Klinische Nachbeobachtung nach dem Inverkehrbringen
- CEP: Klinischer Bewertungsplan
- CER: Bericht über die klinische Bewertung
Referenzen
- MDR 2017/745
- Kapitel VII - Post-Market Surveillance, Vigilanz und Marktüberwachung
- Anhang III - Technische Dokumentation zur Überwachung nach dem Inverkehrbringen
- Anhang XIV - Klinische Bewertung und klinische Nachbeobachtung nach dem Inverkehrbringen
- Leitfaden MDCG 2020-7 Planvorlage für die klinische Weiterverfolgung nach dem Inverkehrbringen (PMCF) - Ein Leitfaden für Hersteller und benannte Stellen
- Leitfaden MDCG 2020-8 Vorlage für den Bewertungsbericht zur klinischen Weiterverfolgung nach dem Inverkehrbringen (PMCF) - Ein Leitfaden für Hersteller und benannte Stellen
- Leitfaden MDCG 2020-10 Sicherheitsberichterstattung bei klinischen Prüfungen von Medizinprodukten gemäß der Verordnung (EU) 2017/745
- Leitfaden MDCG 2022-21 Leitfaden für den regelmäßigen aktualisierten Sicherheitsbericht (Psur) gemäß der Verordnung (Eu) 2017/745 (Mdr )
- Leitfaden MDCG 2023-3 Fragen und Antworten zu Begriffen und Konzepten der Vigilanz gemäß der Verordnung (EU) 2017/745 über Medizinprodukte
- Leitfaden MDCG 2024-1 Leitfaden zum Vigilanzsystem für CE-gekennzeichnete Produkte DSVG 00
- Leitfaden MDCG 2024-1-1 DSVG 01 Produkte für die Herzablation
- Leitfaden MDCG 2024-1-2 DSVG 02 Koronarstents und zugehörige Einführsysteme
- Leitfaden MDCG 2024-1-3 DSVG 03 Kardiale implantierbare elektronische Geräte (CIEDs)
- Leitfaden MDCG 2024-1-4 DSVG 04 Brustimplantate
- MEDDEV 2.12-1 rev 8 Leitfaden MD Vigilance System
- MEDDEV 2.12_2 Klinische Nachbeobachtungsstudien nach dem Inverkehrbringen
- ISO/TR 20416:2020 : Post-Market Surveillance von Medizinprodukten für Hersteller
Überwachung nach dem Inverkehrbringen (Post-Market Surveillance, PMS)
(MDR 2017/745 Kapitel VII Abschnitt 1, Artikel 83 bis 86)
Die Hersteller müssen ein System zur Überwachung nach dem Inverkehrbringen konzipieren, einrichten, dokumentieren, umsetzen, aufrechterhalten und aktualisieren, dessen Anforderungen je nach Klasse und Art des Medizinprodukts (MD) variieren. Das System zur Überwachung nach dem Inverkehrbringen ermöglicht es, Daten über die Qualität, Leistung und Sicherheit eines Medizinprodukts während seines gesamten Lebenszyklus zu sammeln, aufzuzeichnen und auszuwerten. Das PMS ermöglicht es auch, Schlussfolgerungen aus dieser Datensammlung zu ziehen und Präventiv- oder Korrekturmaßnahmen (CAPA) anzuwenden und zu überwachen.
Post-Market Surveillance Plan (PMSP)
Der PMSP (Artikel 84) ist Teil der in Anhang II genannten technischen Dokumentation und für alle Produktklassen erforderlich. Die Anforderungen an den PMSP sind in Abschnitt 1 von Anhang III aufgeführt.
Bericht über die Überwachung nach dem Inverkehrbringen (PMSR)
Der PMSR (Artikel 85) ist für Medizinprodukte der Klasse I (MDR) sowie für IVD der Klassen A und B (IVDR) erforderlich. Dieser Bericht fasst die Ergebnisse und Schlussfolgerungen der Analyse der Überwachungsdaten nach dem Inverkehrbringen zusammen, die im Rahmen des Plans zur Überwachung nach dem Inverkehrbringen (PMSP) erhoben wurden. Aktualisierungshäufigkeit: Der PMSR wird bei Bedarf aktualisiert und der zuständigen Behörde zur Verfügung gestellt.
Regelmäßiger aktualisierter Sicherheitsbericht (PSUR)
Der PSUR (Artikel 86) ersetzt den PMSR für Medizinprodukte der Klassen IIa, IIb und III (MDR) sowie für IVD der Klassen C und D (IVDR).. Die Hersteller erstellen einen PSUR für jedes Medizinprodukt und ggf. für jede Kategorie oder Gruppe von Produkten. Dieser Bericht fasst die Ergebnisse und Schlussfolgerungen der Analyse der Daten aus der Überwachung nach dem Inverkehrbringen zusammen, die im Rahmen des Überwachungsplans nach dem Inverkehrbringen (Post-Market Surveillance Plan, PMSP) erhoben wurden. Der PSUR beschreibt:
- die Schlussfolgerungen aus der Bewertung des Nutzen/Risiko-Verhältnisses,
- die wichtigsten Ergebnisse der klinischen Nachbeobachtung nach dem Inverkehrbringen (PMCF) oder der Leistungsnachbeobachtung nach dem Inverkehrbringen für IVD (PMPF),
- das Verkaufsvolumen des Produkts,
- eine Schätzung der Population
- und, falls möglich, die Häufigkeit der Anwendung des DM.
Häufigkeit der Aktualisierung:
- Nach Bedarf und mindestens alle zwei Jahre für Medizinprodukte der Klasse IIa.
- und mindestens einmal pro Jahr für Medizinprodukte der Klassen IIb und III sowie IVD der Klassen C und D.
Der PSUR ist Teil der technischen Dokumentation, auf die in den Anhängen II und III sowie in Anhang XIII Abschnitt 2 für Sonderanfertigungen verwiesen wird.
Übersichtstabelle zur PMS-Berichterstattung
|
|
Klasse I | Klasse IIa nicht-implantierbar | Klasse IIb nicht-implantierbar | Klasse IIa implantierbar | Klasse III und IIb implantierbar | Kundenspezifisch hergestellte Produkte |
| Erforderliche Dokumente |
PMSP PMSR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PSUR |
PMSP PMSR oder PSUR je nach Klassifizierung |
| Häufigkeit | Wenn nötig | Alle 2 Jahre | Jährlich | Alle 2 Jahre | Jährlich | Entsprechend ihrer MDR-Einstufung (Anhang VIII) |
| EUDAMED | Nein | Nein | Nein | Ja | Ja | Nein |
| PMSR/PSUR erste Verfügbarkeit | 2 Jahre ab dem Datum der Produktzertifizierung. Für neu zertifizierte Produkte ist ein PSUR zum Zeitpunkt der Erstzertifizierung nicht erforderlich | 2 Jahre ab dem Datum der Produktzertifizierung. Für neu zertifizierte Produkte ist ein PSUR zum Zeitpunkt der Erstzertifizierung nicht erforderlich | Ein Jahr ab dem Datum der Produktzertifizierung. Für neu zertifizierte Produkte ist ein PSUR zum Zeitpunkt der Erstzertifizierung nicht erforderlich | 2 Jahre nach dem Datum der Produktzertifizierung. Für neu zertifizierte Produkte ist ein PSUR zum Zeitpunkt der Erstzertifizierung nicht erforderlich | Ein Jahr nach dem Datum der Produktzertifizierung. Für neu zertifizierte Produkte ist ein PSUR zum Zeitpunkt der Erstzertifizierung nicht erforderlich | Ein Jahr (Produkte der Klassen lIb und IIl) bzw. zwei Jahre (Produkte der Klasse lla) nach Ausstellung der ersten Konformitätserklärung (DoC) für Sonderanfertigungen |
| Verfügbarkeit von NB / CA |
Erhältlich |
Erhältlich | Erhältlich | Verfügbar + EUDAMED | Verfügbar + EUDAMED | N.A. / Auf Anfrage zur Verfügung gestellt |
| Zeitraum der Datenerhebung | Abgestimmt auf das Zertifizierungsdatum des Geräts | Abgestimmt auf das Zulassungsdatum des Geräts oder nach einem mit der BS vereinbarten Zeitplan |
Abgestimmt auf das Zulassungsdatum des Geräts oder nach einem mit der BS vereinbarten Zeitplan |
Abgestimmt auf das Datum der Gerätezertifizierung oder auf den mit der BS vereinbarten Zeitplan | Abgestimmt auf das Datum der Gerätezertifizierung oder auf den mit der BS vereinbarten Zeitplan | Abgestimmt auf das Datum der Gerätezertifizierung |
| Ende der PMSR/PSUR-Anforderung | Das PMSR bleibt für den Hersteller obligatorisch, bis das Ende der in der technischen Dokumentation festgelegten Lebensdauer des Produkts erreicht ist | PSUR bleibt für den Hersteller bis zum Ende der in der technischen Dokumentation festgelegten Lebensdauer des Produkts obligatorisch | PSUR bleibt für den Hersteller bis zum Ende der in der technischen Dokumentation festgelegten Lebensdauer des Geräts obligatorisch | PSUR bleibt für den Hersteller bis zum Ende der in der technischen Dokumentation festgelegten Lebensdauer des Geräts obligatorisch | PSUR bleibt für den Hersteller bis zum Ende der in der technischen Dokumentation festgelegten Lebensdauer des Geräts obligatorisch | PMSR/PSUR bleibt für den Hersteller bis zum Ende der in der technischen Dokumentation festgelegten Lebensdauer des Produkts obligatorisch |
Vigilanz (Materiovigilanz und Reaktovigilanz)
Nach der Meldung eines schwerwiegenden Vorkommnisses führt der Hersteller unverzüglich Untersuchungen im Zusammenhang mit diesem Vorkommnis durch und arbeitet mit den zuständigen Behörden und gegebenenfalls dem BS (Benannte Stelle) zusammen (Artikel 89 Absatz 1).
Die Mitgliedstaaten ergreifen die erforderlichen Maßnahmen, um sicherzustellen, dass alle Informationen über ein schwerwiegendes Vorkommnis oder eine Sicherheitskorrekturmaßnahme einer zentralisierten Bewertung auf nationaler Ebene unterzogen werden (Artikel 89 Absatz 2). Wenn mehrere Mitgliedstaaten betroffen sind, stimmen sich die nationalen Behörden unter der Leitung einer nationalen Koordinierungsbehörde untereinander ab (Artikel 89 Absatz 9 und 10). Die zuständige Behörde überwacht die vom Hersteller durchgeführte Untersuchung eines schweren Vorkommnisses und kann eine unabhängige Untersuchung einleiten (Artikel 89 Absatz 4). Der Hersteller sorgt dafür, dass die Informationen über die ergriffenen Korrekturmaßnahmen den Anwendern des betreffenden Produkts unverzüglich durch einen Sicherheitshinweis zur Kenntnis gebracht werden, der zuvor der zuständigen Behörde vorgelegt wurde (Artikel 89 Absatz 8) und in das elektronische System für die Vigilanz und die Überwachung nach dem Inverkehrbringen aufgenommen wurde. Der Sicherheitshinweis wird in einer oder mehreren Amtssprachen der Union abgefasst, die von dem Mitgliedstaat, in dem die Sicherheitskorrekturmaßnahme ergriffen wird, festgelegt werden (Artikel 89 Absatz 8).
Die Kommission und die Mitgliedstaaten überwachen Daten aus einem elektronischen System, um neue Sicherheitsrisiken zu ermitteln. Wenn ein unbekanntes Risiko entdeckt wird oder sich die Häufigkeit eines bekannten Risikos erheblich ändert, informiert die zuständige Behörde den Hersteller, der dann die erforderlichen Korrekturmaßnahmen ergreifen muss. (Artikel 90).
Die Kommission erlässt Durchführungsrechtsakte zur Festlegung der Modalitäten und Verfahrensaspekte für die Anwendung der Bestimmungen über die Überwachung nach dem Inverkehrbringen (Artikel 91).
| Aspekt | Einzelheiten |
| Typologie der Vorkommnisse | Schwerwiegende Vorkommnisse und Korrekturmaßnahmen für bestimmte Produkte |
| Meldungen und Bekanntmachungen | Meldung von schwerwiegenden Vorkommnissen, Sicherheitshinweise und regelmäßige Berichte der Hersteller |
| Meldeformulare | Standardisierte Formulare für elektronische und nicht-elektronische Meldungen |
| Meldefristen | Fristen für die Meldung von Sicherheitskorrekturmaßnahmen und für die Berichterstattung, abhängig von der Schwere des Vorfalls |
| Formulare für den Informationsaustausch | Harmonisierte Formulare für den Austausch von Informationen zwischen den zuständigen Behörden |
| Koordinierungsverfahren | Benennung einer koordinierenden zuständigen Behörde und koordinierte Bewertungsverfahren |
Diese Durchführungsrechtsakte werden nach dem in Artikel 114 Absatz 3 festgelegten Prüfverfahren erlassen.
Die im elektronischen System zur Erfassung und Verarbeitung von Informationen über die Vigilanz und die Überwachung nach dem Inverkehrbringen gesammelten Informationen werden dem BS, den zuständigen Behörden der Mitgliedstaaten und der Kommission zur Verfügung gestellt. Die Kommission stellt sicher, dass die Angehörigen der Gesundheitsberufe und die Öffentlichkeit in angemessenem Umfang Zugang zu diesen Informationen haben. werden über dieses System übermittelt
- Berichte der Hersteller über schwerwiegende Vorkommnisse und Sicherheitskorrekturmaßnahmen;
- Regelmäßige zusammenfassende Berichte, die von den Herstellern erstellt werden;
- Trendberichte der Hersteller;
- PSURs;
- Sicherheitshinweise der Hersteller;
- Informationsaustausch zwischen den zuständigen Behörden der Mitgliedstaaten sowie zwischen diesen und der Kommission über die von den Herstellern ergriffenen oder geplanten Korrekturmaßnahmen und über die Koordinierung ihrer Bewertungen (Artikel 92).
Marktüberwachung
(MDR 2017/745 Kapitel VII Abschnitt 3, Artikel 93 bis 100)
Die zuständigen nationalen Behörden überwachen die Konformitätsmerkmale und die Leistung der Produkte in angemessener Weise. Sie erstellen Jahresprogramme für Überwachungstätigkeiten und stellen dafür angemessene materielle und personelle Ressourcen bereit, wobei sie das entsprechende europäische Programm gemäß Artikel 105 berücksichtigen. Sie erstellen eine jährliche Zusammenfassung der Ergebnisse ihrer Überwachungstätigkeiten und aktualisieren diese. Die zuständigen Behörden können den anderen zuständigen Behörden über das elektronische Marktüberwachungssystem zur Verfügung stellen (Artikel 93). Die zuständigen Behörden können Medizinprodukte, die ein unannehmbares Risiko darstellen, oder gefälschte Medizinprodukte beschlagnahmen, vernichten oder auf andere Weise unbrauchbar machen, wenn sie dies im Interesse des Schutzes der öffentlichen Gesundheit für erforderlich halten (Artikel 93 Absatz 5). Nach jeder der im Rahmen der Konformitätskontrolle durchgeführten Inspektionen erstellt die zuständige Behörde einen Bericht über die Ergebnisse der Inspektion hinsichtlich der Einhaltung der geltenden rechtlichen und technischen Anforderungen. Sie teilt den Inhalt des Berichts dem Wirtschaftsteilnehmer mit, der Gegenstand der Inspektion war, und gibt ihm die Möglichkeit zur Stellungnahme. Der abschließende Inspektionsbericht wird in das elektronische Marktüberwachungssystem eingegeben. Die zuständigen Behörden der Mitgliedstaaten koordinieren ihre Marktüberwachungstätigkeiten, arbeiten zusammen und tauschen - auch mit der Kommission - die entsprechenden Ergebnisse aus, um ein hohes und harmonisiertes Niveau der Marktüberwachung in allen Mitgliedstaaten zu gewährleisten (Artikel 93 Absatz 9).
Wenn die zuständigen nationalen Behörden eines Mitgliedstaats Grund zu der Annahme haben, dass ein Produkt wahrscheinlich ein unannehmbares Risiko für die Gesundheit oder Sicherheit darstellt oder die Anforderungen der geltenden Verordnung nicht erfüllt, führen sie eine Bewertung des betreffenden Produkts durch. Die Wirtschaftsakteure arbeiten mit den zuständigen Behörden zusammen (Artikel 94).
Wird ein Medizinprodukt als unsicher eingestuft, fordern die Behörden den Hersteller und die Wirtschaftsakteure auf, Korrekturmaßnahmen zu ergreifen, und können das Produkt beschränken oder vom Markt nehmen. Diese Maßnahmen müssen in einem angemessenen Verhältnis zum Risiko stehen und der Europäischen Kommission und den anderen Mitgliedstaaten unverzüglich mitgeteilt werden. Werden die Maßnahmen nicht umgesetzt, können die Behörden weitere Maßnahmen ergreifen. Besteht zwischen den Mitgliedstaaten oder mit der Kommission Uneinigkeit über diese Maßnahmen, so bewertet die Kommission deren Berechtigung und entscheidet darüber (Artikel 95).
Ist ein Mitgliedstaat oder die Kommission der Ansicht, dass das von einem Produkt ausgehende Risiko für Gesundheit und Sicherheit durch die von dem/den betreffenden Mitgliedstaat(en) getroffenen Maßnahmen nicht zufriedenstellend gemindert werden kann, kann die Kommission die erforderlichen und hinreichend begründeten Maßnahmen ergreifen, um den Schutz von Gesundheit und Sicherheit zu gewährleisten (Artikel 96).
Kommen die zuständigen Behörden eines Mitgliedstaats zu dem Schluss, dass ein Produkt nicht den Anforderungen der Verordnung entspricht, aber keine unannehmbare Gefahr für die Gesundheit oder Sicherheit darstellt, fordern sie den betreffenden Wirtschaftsakteur auf, die betreffende Nichtkonformität innerhalb einer von ihnen gesetzten angemessenen Frist abzustellen. Stellt der Wirtschaftsakteur die Nichtkonformität nicht innerhalb der gesetzten Frist ab, trifft der betreffende Mitgliedstaat unverzüglich alle geeigneten Maßnahmen, um die Bereitstellung des Produkts auf dem Markt zu beschränken oder zu untersagen, oder um dafür zu sorgen, dass es zurückgerufen oder vom Markt genommen wird. Er teilt diese Maßnahmen unverzüglich der Kommission und den anderen Mitgliedstaaten über das elektronische Marktüberwachungssystem mit. Die Kommission kann geeignete Maßnahmen festlegen, die von den zuständigen Behörden zu treffen sind (Artikel 97).
Ist ein Mitgliedstaat der Auffassung, dass zum Schutz der Gesundheit und Sicherheit die Bereitstellung auf dem Markt oder die Inbetriebnahme eines Produkts oder einer bestimmten Kategorie oder Gruppe von Produkten verboten, eingeschränkt oder besonderen Anforderungen unterworfen werden sollte, oder dass das betreffende Produkt oder die betreffende Kategorie oder Gruppe von Produkten vom Markt genommen oder zurückgerufen werden sollte, so kann er alle erforderlichen und gerechtfertigten Maßnahmen ergreifen. Der Mitgliedstaat teilt diese Maßnahmen der Kommission und allen anderen Mitgliedstaaten über das elektronische Marktüberwachungssystem mit. Die Kommission entscheidet, ob die nationalen Maßnahmen gerechtfertigt sind oder nicht. Ergibt die von der Kommission in Konsultation mit dem MDCG und gegebenenfalls den betroffenen Wirtschaftsakteuren durchgeführte Bewertung, dass die Bereitstellung auf dem Markt oder die Inbetriebnahme eines Produkts oder einer Kategorie oder einer bestimmten Gruppe von Produkten verboten, eingeschränkt oder besonderen Anforderungen unterworfen werden sollte oder dass das betreffende Produkt oder die betreffende Kategorie oder Gruppe von Produkten in allen Mitgliedstaaten vom Markt genommen oder zurückgerufen werden sollte, um die Gesundheit und Sicherheit der Patienten zu schützen, kann die Kommission Durchführungsrechtsakte erlassen, um die erforderlichen und hinreichend begründeten Maßnahmen zu treffen (Artikel 98).
Die zuständigen Behörden der Mitgliedstaaten geben die genauen Gründe an, auf denen ihre Entscheidungen im Rahmen der Marktüberwachung beruhen. Richtet sich eine der genannten Maßnahmen an einen bestimmten Wirtschaftsakteur, so wird dieser über den Beschluss und die ihm zur Verfügung stehenden Rechtsbehelfe informiert. Der Wirtschaftsakteur muss die Möglichkeit haben, der zuständigen Behörde innerhalb einer angemessenen Frist seine Stellungnahme zu übermitteln. Die Maßnahmen werden unverzüglich zurückgenommen oder geändert, wenn der Wirtschaftsakteur wirksame Abhilfemaßnahmen getroffen hat und das Produkt nun den Anforderungen der Verordnung entspricht (Artikel 99).
Die Informationen über die Überwachungstätigkeit und die MD werden über das elektronische Marktüberwachungssystem an alle relevanten zuständigen Behörden und gegebenenfalls an die BS, die die Bescheinigung ausgestellt hat, übermittelt. Sie sind für die Mitgliedstaaten und die Kommission zugänglich. Die zwischen den Mitgliedstaaten ausgetauschten Informationen werden nicht veröffentlicht, wenn die Marktüberwachungstätigkeiten und die Zusammenarbeit zwischen den Mitgliedstaaten beeinträchtigt werden könnten (Artikel 100).
Klinische Nachbeobachtung nach dem Inverkehrbringen (Post-Market Clinical Follow-up, PMCF)
(MDR 2017/745 Anhang XIV Teil B, Artikel 61)
Die PMCF ist eine klinische Überwachung nach der CE-Kennzeichnung, bei der klinische Daten aus der tatsächlichen Anwendung gesammelt werden, um die Leistungs- und Sicherheitsaussagen eines Medizinprodukts zu bestätigen. Die PMCF ist Teil des PMS des Herstellers. Alle Produkte, die mit einem hohen Risiko für den Patienten verbunden sind, müssen einer PMCF unterzogen werden. Die Erstellung eines PMCF ist zwingend erforderlich, wenn:
- Die verfügbaren klinischen Daten decken nicht die gesamte Lebensdauer des DM ab.
- Die klinischen Daten zum Zeitpunkt der CE-Kennzeichnung können nicht auf die gesamte Zielpopulation extrapoliert werden, insbesondere aufgrund restriktiver kontrollierter klinischer Prüfungen.
- Es gibt klinische Risiken, die in der Risikoanalyse nicht kontrolliert werden.
Der PMCF ist Teil der technischen Dokumentation des DM. Da es sich um eine formale Anforderung der europäischen Vorschriften handelt, muss das mögliche Fehlen eines PMCF begründet werden (MDR Anhang II §6.1 d).
Klinische Bewertung
Artikel 61 Absatz 1 der MDR 2017/745 besagt, dass die Hersteller "eine klinische Bewertung planen, durchführen und dokumentieren müssen", um Folgendes zu ermöglichen:Bestätigung der Übereinstimmung mit den einschlägigen allgemeinen Sicherheits- und Leistungsanforderungen ... unter normalen Bedingungen der bestimmungsgemäßen Verwendung des Produkts sowie Bewertung der unerwünschten Nebenwirkungen und der Annehmbarkeit des Nutzen-Risiko-Verhältnisses. ... muss auf klinischen Daten beruhen, die ausreichende klinische Nachweise liefern.
Im Rahmen der klinischen Bewertung werden zwei Dokumente erstellt: der Plan für die klinische Bewertung (CEP) und der Bericht über die klinische Bewertung (CER). Die klinische Bewertung muss im Rahmen eines Antrags auf die erste CE-Kennzeichnung durchgeführt werden und wird regelmäßig aktualisiert (alle 1 bis 5 Jahre, je nach Risikoklasse des Produkts und seiner Vorgeschichte auf dem Markt). Auf diese Weise kann während der gesamten Lebensdauer des Medizinprodukts überprüft werden, ob es den gesetzlichen Anforderungen entspricht.
Der klinische Bewertungsplan (CEP)
Die Planung ist für einen effektiven klinischen Bewertungsprozess unerlässlich. Um nachzuweisen, dass ein Produkt die erwarteten Leistungs-, klinischen Nutzen- und Sicherheitsspezifikationen erfüllt, müssen zunächst die entsprechenden Parameter ermittelt werden. Der Hersteller muss dann erklären, wie diese Parameter gemessen oder nachgewiesen werden können (d. h. welche Parameter damit verbunden sind) und wie ein akzeptables Ergebnis aussieht (d. h. Benchmarks oder Leistungsmessungen). Dazu ist zunächst eine klare und hinreichend detaillierte Beschreibung der Zweckbestimmung des Produkts sowie eine Spezifizierung der Versorgungsstandards für diese Zweckbestimmung (auch bekannt als "Stand der Technik") erforderlich.
Der Bericht über die klinische Bewertung (CER)
Ein Bericht über die klinische Bewertung (CER) dokumentiert die Ergebnisse einer klinischen Bewertung und die klinische Evidenz für ein Medizinprodukt. Ein CER kann klinische Daten enthalten aus:
- Klinische Prüfung des Produkts, das gerade bewertet wird.
- Klinische Prüfungen oder andere Studien, die in der wissenschaftlichen Literatur für ein gleichwertiges Produkt veröffentlicht wurden.
- Von Experten begutachtete wissenschaftliche Literatur, die über andere klinische Erfahrungen mit dem zu bewertenden Produkt oder einem gleichwertigen Produkt berichtet.
- Klinisch relevante Daten aus der Überwachung nach dem Inverkehrbringen (Post-Market Surveillance, PMS) mit besonderem Schwerpunkt auf der klinischen Überwachung nach dem Inverkehrbringen (PMCF).
Mit der CER soll nachgewiesen werden, dass ausreichende klinische Nachweise vorliegen, um die Sicherheit und Leistung, einschließlich des klinischen Nutzens, des bewerteten Produkts bei bestimmungsgemäßem Gebrauch zu bestätigen. CERs sind für alle Medizinprodukte in der EU vorgeschrieben und sind Teil der technischen Dokumentation der Medizinprodukteverordnung MDR 2017/745.
Zusammenfassung
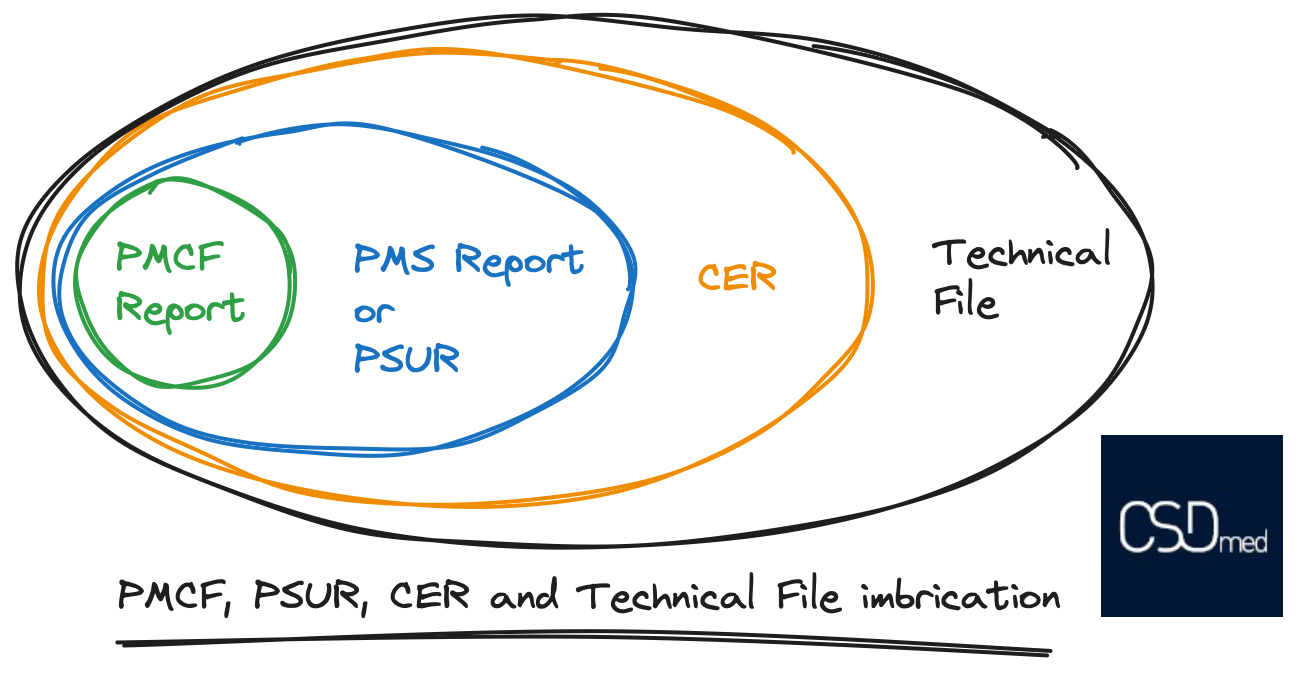
Ein Bild sagt mehr als tausend Worte, daher hier eine Illustration, die die Zusammenhänge zwischen den verschiedenen Elementen erklärt, vom Bericht über die klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF) über den Bericht über die Überwachung nach dem Inverkehrbringen (PMSR) oder den regelmäßigen aktualisierten Sicherheitsbericht (PSUR) bis hin zum Bericht über die klinische Bewertung (CER) und schließlich zum Technische Dokumentation (TD). Die Elemente greifen wie Bausteine ineinander (ähnlich einer ‘Matrjoschka’):
Sie können auch unseren Artikel über den Inhalt des technischen Dossiers für die CE-Kennzeichnung lesen.
Wir sind für Sie da
Die Europäische Verordnung für Medizinprodukte MDR 2017/745 hat neue Anforderungen hinzugefügt, die Teil der Dokumentation sind, die der benannten Stelle vorgelegt werden muss (z. B. Überprüfung der eingehenden klinischen Bewertung, PMS-Verfahren, Ergebnisse der Qualitätskontrolle (QC) aus Validierungen, Nachweis der Qualifikation des Personals usw.).
CSDmed bietet seinen Kunden, Start-ups, Herstellern, Importeuren und Vertreibern von Medizinprodukten, sein Fachwissen und seine methodische Herangehensweise an, dank eines Teams von spezialisierten Experten und Beratern, die in der Lage sind, die MDR-Dossiers in ihrer Gesamtheit zu bearbeiten.
🔗 Kontaktieren Sie uns und finden Sie heraus, wie wir Ihnen helfen können