EUDAMED: Vier Module sind nun betriebsbereit. Warum diese Entwicklung bereits jetzt die Verpflichtungen der Hersteller von Medizinprodukten verändert
Medical devices regulation
Viele Jahre lang wurde EUDAMED mit einem europäischen Projekt in der Entwicklungsphase in Verbindung gebracht. Verzögerungen bei der Einführung, aufeinanderfolgende regulatorische Änderungen und zahlreiche Mitteilungen der Europäischen Kommission nährten den Eindruck, dass es sich um eine wichtige Plattform handelte … die jedoch noch weitgehend theoretischer Natur war.
Diese Wahrnehmung entspricht heute nicht mehr der Realität.
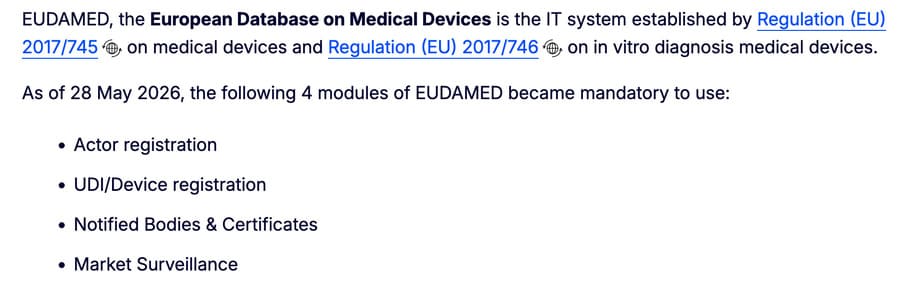
Mit der Inbetriebnahme von vier seiner sechs Module hat sich EUDAMED schrittweise zu einem funktionsfähigen regulatorischen Umfeld entwickelt. Für viele Hersteller stützen sich bereits mehrere wesentliche Prozesse auf diese Plattform, sei es die Registrierung der Akteure, die Identifizierung der Medizinprodukte, die Verwaltung der Zertifikate oder die Zusammenarbeit zwischen den zuständigen Behörden.
Diese Entwicklung geht weit über eine bloße IT-Modernisierung hinaus.
Sie verändert schrittweise die Art und Weise, wie Hersteller ihre regulatorischen Aktivitäten organisieren, ihre Daten strukturieren und die Kohärenz zwischen der technischen Dokumentation, den Zertifikaten, den UDI-Kennungen und den in EUDAMED veröffentlichten Informationen gewährleisten.
Mit anderen Worten: EUDAMED wird nicht nur zu einer europäischen Datenbank. Es etabliert sich nach und nach als digitale Grundlage der Verordnung (EU) 2017/745 (MDR) und der Verordnung (EU) 2017/746 (IVDR).
Diese Entwicklung zu verstehen, ist mittlerweile unerlässlich geworden – nicht nur, um die aktuellen regulatorischen Anforderungen zu erfüllen, sondern auch, um zukünftige Verpflichtungen in den Bereichen Sicherheitsüberwachung, klinische Untersuchungen und Lebenszyklusmanagement von Medizinprodukten vorwegzunehmen.
Warum die Aktivierung von vier Modulen einen echten Wendepunkt darstellt
Die Ankündigung der Inbetriebnahme mehrerer EUDAMED-Module mag wie ein weiterer technischer Schritt bei der Einführung der europäischen Datenbank erscheinen.
Tatsächlich markiert sie jedoch einen bedeutenden Wendepunkt.
Bislang betrachteten viele Hersteller EUDAMED noch als ein Projekt, dessen vollständige Umsetzung in der Zukunft lag. Diese Sichtweise war verständlich, solange die Plattform nur teilweise verfügbar war.
Dies ist nun nicht mehr der Fall.
Die bereits betriebsbereiten Module decken mehrere grundlegende Prozesse des regulatorischen Lebenszyklus eines Medizinprodukts ab. Sie ermöglichen insbesondere:
- die Identifizierung der Wirtschaftsakteure;
- die Registrierung von Medizinprodukten;
- die Verwaltung der von den benannten Stellen ausgestellten Zertifikate;
- den Austausch zwischen den zuständigen Behörden im Rahmen der Marktüberwachung.
Diese Funktionen befinden sich nicht mehr in der Testphase. Sie bilden die ersten Bausteine einer Regulierungsarchitektur, die darauf abzielt, die wichtigsten Daten, die während des gesamten Lebenszyklus eines Medizinprodukts verwendet werden, schrittweise zu zentralisieren.
Die Frage ist daher nicht mehr, ob EUDAMED genutzt werden wird.
Die eigentliche Frage ist nun, wie diese Architektur schrittweise zur Referenzquelle für europäische regulatorische Informationen werden wird.
Welche Module von EUDAMED sind derzeit in Betrieb?
Die Einführung von EUDAMED erfolgt schrittweise, um die Umsetzung jedes Funktionsbereichs sicherzustellen. Die sechs in der MDR und der IVDR vorgesehenen Module wurden daher nicht gleichzeitig in Betrieb genommen.
Derzeit sind vier Module betriebsbereit.
|
Modul |
Hauptzweck |
Hauptnutzer |
Status |
|
Registrierung von Akteuren |
Zuweisung der SRN und Identifizierung der Wirtschaftsakteure |
Hersteller, Bevollmächtigte, Importeure |
In Betrieb |
|
UDI / Produktregistrierung |
Registrierung von Medizinprodukten und Basic UDI-DI |
Hersteller |
Operativ |
|
Benannte Stellen & Zertifikate |
Verwaltung von MDR- und IVDR-Zertifikaten |
Benannte Stellen, Hersteller |
Operativ |
|
Marktüberwachung |
Zusammenarbeit zwischen den zuständigen Behörden |
Zuständige Behörden |
Operativ |
|
Wachsamkeit |
Meldung schwerwiegender Vorfälle und sicherheitsrelevante Korrekturmaßnahmen |
Schrittweise Einführung |
Laufend |
|
Klinische Untersuchungen und Leistungsstudien |
Management von klinischen Studien und Leistungsstudien |
Schrittweise Einführung |
Laufend |
Auf den ersten Blick könnte diese Gliederung den Eindruck erwecken, es handele sich um sechs unabhängige Module.
Dies ist wahrscheinlich die häufigste Fehlinterpretation.
Die sechs Module bilden keine sechs unabhängigen Datenbanken
Die Architektur von EUDAMED basiert nicht auf einer Aneinanderreihung autonomer Module.
Sie basiert auf einem weitaus ehrgeizigeren Prinzip: dem der Kontinuität der regulatorischen Daten.
Jedes Modul nutzt, ergänzt oder verweist auf Informationen, die in anderen Modulen erstellt wurden.
So gilt:
- ist die Registrierung eines Herstellers Voraussetzung für die Zuteilung seiner Single Registration Number (SRN);
- diese SRN wird bei der Registrierung der Medizinprodukte verwendet;
- die Medizinprodukte selbst werden durch ihre Basic UDI-DI identifiziert;
- die von den benannten Stellen ausgestellten Zertifikate sind mit denselben Identifikatoren verknüpft;
- künftige Sicherheitsdaten und Marktüberwachungsinformationen werden auf dieser bestehenden Architektur aufbauen.
Es handelt sich also nicht um sechs parallele Prozesse.
Es handelt sich um ein einheitliches Ökosystem, in dem jede Information die Kohärenz der anderen verstärkt.
Diese Logik erklärt, warum die künftigen Entwicklungen von EUDAMED Auswirkungen haben werden, die weit über die Abteilungen für Regulierungsangelegenheiten hinausgehen.
Wie Daten in EUDAMED zirkulieren
Regulatorische Organisation des Herstellers
│
▼
Registrierung des Wirtschaftsakteurs und Vergabe der SRN
│
▼
Definition und Verwaltung der Stammdaten
┌─────────┼─────────┐
▼ ▼ ▼
Basic UDI-DI Zertifikate Technische Dokumentation
└─────────┼─────────┘
▼
Überprüfung der Einhaltung der Vorschriften
│
▼
Erfassung und Aktualisierung in EUDAMED
│
▼
Verwendung der Daten in den entsprechenden Modulen
Dieses Schema veranschaulicht die Logik der Datenverwaltung: Die Informationen müssen definiert, überprüft und auf Konsistenz geprüft werden, bevor sie in EUDAMED erfasst werden. Die Plattform strukturiert und verknüpft diese Daten, garantiert jedoch nicht allein deren Qualität.
Warum diese Architektur bereits den Alltag der Hersteller verändert
Die eigentliche Neuerung ist nicht die Einführung eines vierten Moduls.
Die Neuerung besteht darin, dass nun mehrere regulatorische Prozesse dieselben Referenzdaten nutzen.
Ein Fehler bei der Identifizierung eines Medizinprodukts beschränkt sich nicht mehr auf einen einzigen Datensatz.
Er kann Auswirkungen haben auf:
- die zugehörigen Zertifikate;
- die in EUDAMED veröffentlichten Informationen;
- die Marktüberwachungsmaßnahmen;
- künftig auch auf Sicherheitsdaten und klinische Untersuchungen.
Diese Entwicklung lässt nach und nach einen Begriff in den Blick rücken, der in der regulatorischen Literatur bislang noch wenig Beachtung gefunden hat: die Governance regulatorischer Daten.
Lange Zeit beruhte die Einhaltung der Vorschriften im Wesentlichen auf der Kontrolle einzelner Dokumente: technische Dokumentation, Zertifikate, Qualitätsverfahren oder klinische Unterlagen.
Mit EUDAMED verschiebt sich der Schwerpunkt.
Die Konformität hängt nun auch von der ständigen Übereinstimmung zwischen diesen Dokumenten und den digitalen Daten ab, die sie innerhalb der europäischen Plattform repräsentieren.
Diese Unterscheidung ist keineswegs rein theoretischer Natur.
Sie stellt wahrscheinlich eine der tiefgreifendsten Veränderungen dar, die die MDR in der regulatorischen Organisation der Hersteller eingeführt hat.
Die Basic UDI-DI: das eigentliche Rückgrat von EUDAMED
Wenn Hersteller EUDAMED kennenlernen, richten viele ihre Aufmerksamkeit natürlich auf die verschiedenen Module der Plattform.
Der eigentliche Dreh- und Angelpunkt ist jedoch kein Modul.
Es ist die Basic UDI-DI.
Die MDR definiert sie als die Hauptkennung einer Gruppe von Produkten, die denselben Verwendungszweck, dieselbe Risikoklasse und dieselben wesentlichen Merkmale aufweisen. Im Gegensatz zur UDI-DI, die auf dem Etikett eines Produkts angegeben ist, dient die Basic UDI-DI niemals dazu, eine in Verkehr gebrachte Einheit zu identifizieren.
Ihre Funktion ist eine ganz andere.
Sie dient als gemeinsame Referenz zwischen mehreren Sätzen regulatorischer Informationen.
Um eine und dieselbe Basic UDI-DI gruppieren sich nach und nach:
- die Registrierungsdaten des Medizinprodukts;
- die von den benannten Stellen ausgestellten Zertifikate;
- die „Summary of Safety and Clinical Performance“ (SSCP);
- künftige Sicherheitsdaten;
- künftige klinische Untersuchungen und Leistungsstudien;
- im weiteren Sinne alle behördlichen Informationen, die eine bestimmte Produktfamilie beschreiben.
Mit anderen Worten: Die Basic UDI-DI ist nicht einfach nur eine zusätzliche Kennung.
Sie entwickelt sich nach und nach zum Schlüssel für die Kohärenz der regulatorischen Daten in EUDAMED.
Diese Entwicklung erklärt, warum ein Fehler bei der Definition einer Basic UDI-DI heute Konsequenzen haben kann, die weit über das UDI-Modul hinausreichen.
Er kann die Konsistenz von Zertifikaten, behördlichen Dokumenten, Übersetzungen oder künftigen Sicherheitsmeldungen beeinträchtigen.
Je mehr neue Module in EUDAMED hinzukommen, desto wichtiger wird diese Abhängigkeit.
EUDAMED zentralisiert nicht nur Dokumente, sondern verknüpft Daten
Viele Jahre lang beruhte die Einhaltung der Vorschriften im Wesentlichen auf der Kontrolle von Dokumenten.
Technische Dokumentation.
Klinische Bewertung.
Zertifikate.
Berichte zur Überwachung nach dem Inverkehrbringen.
Jedes Dokument hatte seinen eigenen Lebenszyklus.
Die größte Herausforderung bestand darin, sicherzustellen, dass jede Version gemäß dem Qualitätsmanagementsystem genehmigt, archiviert und verwendet wurde.
EUDAMED führt schrittweise eine andere Logik ein.
Die Dokumente bestehen natürlich weiterhin.
Sie werden nun jedoch durch strukturierte Daten dargestellt, die untereinander konsistent bleiben müssen.
Nehmen wir ein Beispiel.
Eine Änderung der Zusammensetzung einer Produktfamilie kann Folgendes zur Folge haben:
- eine Aktualisierung der technischen Dokumentation;
- eine Überarbeitung des Zertifikats;
- eine Änderung der Basic UDI-DI;
- eine Änderung der in EUDAMED gespeicherten Informationen;
- eine Aktualisierung des SS(C)P;
- in Zukunft Auswirkungen auf die Sicherheitsüberwachungsdaten oder die PMS-Berichte.
Diese Maßnahmen stehen nicht mehr unabhängig voneinander.
Sie werden zu den verschiedenen Folgen ein und derselben regulatorischen Entwicklung.
Die Schwierigkeit ist daher nicht mehr nur dokumentarischer Natur.
Sie wird zu einer organisatorischen Herausforderung.
Warum EUDAMED zu einem echten Thema der ISO 13485 wird
Diese Entwicklung wird bislang noch relativ wenig thematisiert.
Dennoch wird sie wahrscheinlich größere Auswirkungen auf die Hersteller haben als die technische Funktionsweise von EUDAMED selbst.
Auf den ersten Blick scheint die Plattform ausschließlich in den Zuständigkeitsbereich der Regulierungsabteilung zu fallen.
In der Praxis berührt ihre Nutzung jedoch mehrere grundlegende Anforderungen der ISO 13485.
Die Dokumentenkontrolle.
Die Kontrolle der Aufzeichnungen.
Die Festlegung von Zuständigkeiten.
Änderungsmanagement.
Rückverfolgbarkeit.
Validierung der veröffentlichten Informationen.
Mit anderen Worten: EUDAMED ist kein neuer, isolierter Prozess.
Es durchzieht mehrere bestehende Prozesse des Qualitätsmanagementsystems.
|
Anforderung nach ISO 13485 |
Auswirkungen von EUDAMED |
|
Dokumentenverwaltung |
Die veröffentlichten Daten müssen mit den genehmigten Dokumenten übereinstimmen. |
|
Verantwortlichkeiten |
Die Rollenverteilung zwischen den Bereichen Qualität, Regulatory Affairs, IT und Übersetzung muss klar definiert sein. |
|
Änderungsmanagement |
Jede regulatorische Änderung muss nach einem kontrollierten Prozess in EUDAMED umgesetzt werden. |
|
Rückverfolgbarkeit |
Die Verknüpfungen zwischen Basic UDI-DI, Zertifikaten, technischer Dokumentation und veröffentlichten Daten müssen konsistent bleiben. |
|
Aufzeichnungen |
Vorgänge wie das Anlegen, Ändern und Validieren müssen dokumentiert werden. |
In dieser Hinsicht ist EUDAMED nicht mehr nur ein reines Regulierungsportal.
Es wird zu einem bereichsübergreifenden Prozess des Qualitätsmanagementsystems.
Vom Dokumentenmanagement zur Steuerung regulatorischer Daten
Diese Entwicklung spiegelt einen weitaus tiefgreifenderen Wandel wider.
In der Vergangenheit wurden die meisten Qualitätsmanagementsysteme auf der Grundlage der Dokumentenverwaltung aufgebaut.
Das Ziel bestand darin, sicherzustellen, dass jedes Dokument:
- genehmigt;
- verbreitet;
- versionsverwaltet;
- archiviert;
- bei Bedarf überarbeitet wird.
Dieses Modell ist nach wie vor uneingeschränkt gültig.
Doch es reicht nicht mehr aus.
Mit EUDAMED hängt die Konformität auch von der ständigen Konsistenz zwischen den Daten ab, die aus verschiedenen regulatorischen Prozessen stammen.
Dieser Ansatz fällt eher in den Bereich der Daten-Governance als in den der reinen Dokumentenverwaltung. Regulatorische Daten werden somit ebenso zu einem kontrollierten Objekt wie das Dokument, aus dem sie stammen.
Die Hersteller werden nach und nach neue Fragen beantworten müssen.
Wem gehören regulatorische Daten?
Was ist die Referenzquelle?
Welcher Prozess löst ihre Aktualisierung aus?
Wie lässt sich sicherstellen, dass die Daten zwischen EUDAMED, der technischen Dokumentation, den Zertifikaten und anderen internen Systemen konsistent bleiben?
Diese Fragen gehen weit über die Funktionsweise von EUDAMED hinaus.
Sie betreffen die Organisation der regulatorischen Funktion an sich.
Reifegradmodell: Wo steht Ihre Organisation?
Die schrittweise Inbetriebnahme von EUDAMED führt dazu, dass die Hersteller sehr unterschiedliche Reifegrade aufweisen.
|
Stufe |
Merkmale |
|
Stufe 1 – Minimale Konformität |
EUDAMED wird als einmalige administrative Verpflichtung wahrgenommen. |
|
Stufe 2 – Modulbasiertes Management |
Jedes Modul wird separat mit eigenständigen Verfahren behandelt. |
|
Stufe 3 – Regulatorische Koordination |
Die Daten werden zwischen den wichtigsten regulatorischen Prozessen synchronisiert. |
|
Stufe 4 – Daten-Governance |
Verantwortlichkeiten, Referenzrahmen und Konsistenzregeln sind klar definiert. |
|
Stufe 5 – Strategische Integration |
EUDAMED ist in das Qualitätsmanagementsystem und die digitalen Tools für das Lebenszyklusmanagement von Medizinprodukten integriert. |
Die Mehrheit der Hersteller befindet sich derzeit zwischen den Stufen 2 und 3.
Mit der schrittweisen Inbetriebnahme der verbleibenden Module müssen die Organisationen nach und nach zu einer echten Governance der regulatorischen Daten übergehen.
Dieser Übergang wird wahrscheinlich nicht durch einen neuen Artikel der MDR vorgeschrieben werden.
Er wird sich vielmehr ganz natürlich aus der zunehmenden Vernetzung der in EUDAMED verwalteten Informationen ergeben.
Die Fehler, die die Mehrheit der Hersteller im Umgang mit EUDAMED noch immer begeht
Die schrittweise Inbetriebnahme der EUDAMED-Module offenbart eine interessante Tatsache.
Die größten Schwierigkeiten, mit denen die Hersteller konfrontiert sind, sind in der Regel nicht auf die Plattform selbst zurückzuführen.
Sie resultieren vielmehr aus einem falschen Verständnis ihrer Rolle.
In vielen Organisationen wird EUDAMED nach wie vor als ein Portal betrachtet, in das lediglich regulatorische Informationen eingereicht werden müssen.
Diese Sichtweise erweist sich zunehmend als unzureichend.
Die Plattform ersetzt keine bestehenden regulatorischen Prozesse. Sie verbindet sie miteinander.
Die heute beobachteten Fehler betreffen daher eher die Organisation als die Technologie.
|
Fehlannahme |
Realität |
|
EUDAMED ist eine eigenständige Datenbank. |
Die veröffentlichten Daten beziehen sich auf den gesamten regulatorischen Lebenszyklus des Medizinprodukts. |
|
Jedes Modul kann separat verwaltet werden. |
Die Module nutzen gemeinsame Daten, insbesondere die SRN und die Basic UDI-DI. |
|
EUDAMED fällt ausschließlich in den Zuständigkeitsbereich der Regulierungsabteilung. |
Auch die Qualitätssicherung, die UDI-Teams, die PMS-Verantwortlichen, die Übersetzungsabteilungen und manchmal auch die IT-Abteilung sind davon betroffen. |
|
Sobald die Daten erfasst sind, ist die Arbeit abgeschlossen. |
Die Informationen müssen während der gesamten Lebensdauer des Produkts konsistent bleiben. |
|
EUDAMED ersetzt die technische Dokumentation. |
EUDAMED ersetzt keine regulatorischen Dokumente; es stellt vielmehr eine strukturierte Darstellung dieser Dokumente dar. |
Dieses letzte Vorurteil verdient besondere Beachtung.
Die technische Dokumentation bleibt die Referenzquelle, die die Konformität des Produkts belegt.
EUDAMED spiegelt lediglich bestimmte dieser Informationen in digitaler Form wider, um die Rückverfolgbarkeit, die Transparenz und den Austausch zwischen den verschiedenen Akteuren zu erleichtern.
Die Konformität hängt also nicht allein von der Qualität der Dokumente ab.
Sie hängt auch von der Kohärenz der daraus abgeleiteten Daten ab.
Praxisbeispiel Nr. 1 – Ein KMU, das seine erste vollständige Registrierung in EUDAMED vorbereitet
Ein KMU entwickelt acht Medizinprodukte der Klasse IIb.
Bislang wurden die behördlichen Daten hauptsächlich in Excel-Tabellen verwaltet, während Zertifikate, technische Unterlagen und UDI-Informationen auf mehrere interne Ordner verteilt waren.
Die Einführung von EUDAMED veranlasst das Unternehmen, seine Organisation zu überarbeiten.
Eine erste Bestandsaufnahme deckt schnell mehrere Unstimmigkeiten auf:
- unterschiedliche Bezeichnungen für ein und dieselbe Produktfamilie;
- mehrere Versionen derselben Basic UDI-DI in verschiedenen Dokumenten;
- unklare Zuständigkeiten zwischen den Abteilungen Qualität und Regulatory Affairs;
- kein spezifisches Verfahren zur Beschreibung der Aktualisierung der veröffentlichten Daten.
Die Hauptarbeit besteht letztendlich nicht darin, EUDAMED zu bestücken.
Sie besteht vielmehr darin, für jede regulatorische Angabe eine einzige Referenzquelle festzulegen und die damit verbundenen Zuständigkeiten zu klären.
Das EUDAMED-Projekt wird somit in erster Linie zu einem Projekt der Datenverwaltung und erst in zweiter Linie zu einem IT-Projekt.
Fallbeispiel Nr. 2 – Ein internationaler Hersteller im Umgang mit dem Lebenszyklusmanagement
Ein Hersteller vertreibt mehrere hundert Medizinprodukte in verschiedenen Ländern.
Die Teams aus den Bereichen Qualität, Zulassungsangelegenheiten, Sicherheitsüberwachung und UDI nutzen bereits unterschiedliche Anwendungen.
Wenn eine wesentliche Änderung an einer Produktfamilie vorgenommen wird, müssen mehrere Maßnahmen koordiniert werden:
- Aktualisierung der technischen Dokumentation;
- Überarbeitung des Zertifikat;
- Aktualisierung der UDI-Daten;
- Überarbeitung des SS(C)P, sofern zutreffend;
- Aktualisierung der in EUDAMED veröffentlichten Daten.
Das Hauptrisiko ist nicht mehr dokumentarischer Natur.
Es liegt in der Desynchronisation mehrerer Systeme, die Informationen enthalten, die vollkommen konsistent bleiben sollten.
In diesem Zusammenhang fungiert EUDAMED als Indikator.
Es verursacht die Inkonsistenzen nicht.
Es macht sie lediglich deutlich sichtbarer.
Wie Sie Ihre Organisation schon heute darauf vorbereiten können
Die schrittweise Inbetriebnahme der verbleibenden Module wird an dieser Logik nichts Grundlegendes ändern.
Die Hersteller können ihre Organisation bereits jetzt anhand einiger einfacher Grundsätze vorbereiten.
Governance
- Ernennen Sie einen Verantwortlichen für die EUDAMED-Datensteuerung.
- Legen Sie die Zuständigkeiten zwischen den Bereichen Qualität, Regulatory Affairs, UDI, PMS, Pharmakovigilanz und IT klar fest.
Regulatorische Daten
- Identifizieren Sie die Referenzquelle für jeden in EUDAMED veröffentlichten Datensatz.
- Überprüfen Sie die Übereinstimmung zwischen den Basic UDI-DI, den Zertifikaten, den registrierten Produkten und der technischen Dokumentation.
- Legen Sie Regeln für die Aktualisierung der regulatorischen Daten fest.
Qualitätssystem
- EUDAMED in die bestehenden Verfahren integrieren, anstatt einen parallelen Prozess zu schaffen.
- Die Verfahren zur Dokumentenverwaltung, zum Änderungsmanagement und zur Datenvalidierung aktualisieren.
- Eine regelmäßige Überprüfung der veröffentlichten Daten vorsehen.
Das Ziel besteht nicht nur darin, die aktuellen Anforderungen zu erfüllen.
Es geht darum, über eine Organisation zu verfügen, die in der Lage ist, zukünftige Module zu integrieren, ohne alle Prozesse neu aufbauen zu müssen.
Kurze FAQ
Vier Module sind bereits in Betrieb. Müssen Hersteller EUDAMED bereits nutzen?
Ja, für die betroffenen Prozesse. Mit der Inbetriebnahme der Module zu den Wirtschaftsakteuren, zur Registrierung von Medizinprodukten, zu benannten Stellen und Zertifikaten sowie zur Marktüberwachung ist EUDAMED nun für einen wesentlichen Teil der regulatorischen Aktivitäten operativ einsatzbereit.
Ersetzt EUDAMED die technische Dokumentation?
Nein. Die technische Dokumentation bleibt der von der MDR und der IVDR geforderte Konformitätsnachweis. EUDAMED fasst einen Teil der Daten aus dieser Dokumentation zusammen, um deren Verfügbarkeit, Rückverfolgbarkeit und den Austausch zwischen den verschiedenen Akteuren sicherzustellen.
Warum ist die Basic UDI-DI so wichtig geworden?
Weil sie nach und nach zum Knotenpunkt zahlreicher regulatorischer Daten wird. Zertifikate, registrierte Produkte, SS(C)P und mehrere zukünftige EUDAMED-Module stützen sich auf diese Kennung, um die Kohärenz der Informationen zu gewährleisten.
Erfordert EUDAMED eine Anpassung des Qualitätsmanagementsystems gemäß ISO 13485?
In vielen Organisationen ja. Die Verfahren zur Dokumentenkontrolle, zum Änderungsmanagement, zur Festlegung von Zuständigkeiten und zur Datenvalidierung müssen nun die in EUDAMED durchgeführten Aktivitäten einbeziehen.
Was ist derzeit der größte strategische Fehler der Hersteller?
EUDAMED als reines IT-Projekt oder als einmalige Registrierungsmaßnahme zu betrachten. Tatsächlich entwickelt sich die Plattform schrittweise zur digitalen Plattform für regulatorische Daten, die über die gesamte Lebensdauer der Medizinprodukte hinweg konsistent bleiben müssen.
Über die schrittweise Einführung neuer Module hinaus spiegelt EUDAMED eine tiefgreifendere Entwicklung der europäischen Rechtsvorschriften wider.
Lange Zeit beruhte die Einhaltung der Vorschriften im Wesentlichen auf der Verwaltung von Dokumenten.
Nun beruht sie auch auf der Verwaltung der Daten, die diese Dokumente beschreiben und es ermöglichen, sie miteinander zu verknüpfen.
Die Inbetriebnahme von vier Modulen markiert somit einen wichtigen Meilenstein. Sie bestätigt, dass die Plattform kein Projekt mehr ist, das sich noch in der Entwicklung befindet, sondern ein funktionsfähiges regulatorisches Umfeld, das den gesamten Lebenszyklus von Medizinprodukten begleiten soll.
Für die Hersteller geht es nicht mehr nur darum, EUDAMED zu nutzen.
Es geht vielmehr darum, eine Organisation aufzubauen, die langfristig die Kohärenz zwischen regulatorischen Daten, technischer Dokumentation, Zertifikaten, UDI-Kennungen und dem Qualitätsmanagementsystem gewährleisten kann.
Gerade in diesem Übergang vom Dokumentenmanagement zur Steuerung der regulatorischen Daten zeichnen sich die künftigen operativen Anforderungen der MDR und der IVDR ab.
Weiterführende Ressourcen
- Wie lange dauert eine EUDAMED-Registrierung tatsächlich?
- EUDAMED: Die künftigen Verpflichtungen für Hersteller von Medizinprodukten
- MDCG 2026-4: Warum Hersteller in EUDAMED zu Verwaltern von SS(C)P werden
- EU-Leitfaden: Überblick über EUDAMED und wie Sie Ihr Unternehmen dort registrieren
Wir stehen Ihnen gerne zur Verfügung
EUDAMED ist nicht mehr nur eine Datenbank. Es entwickelt sich schrittweise zur digitalen Grundlage für die Einhaltung der regulatorischen Anforderungen an Medizinprodukte. Wer diese Entwicklung heute vorwegnimmt, schafft eine Organisation, die den Lebenszyklus der Produkte von morgen nachhaltig begleiten kann.
CSDmed unterstützt Hersteller bei der Strukturierung ihrer Governance im Bereich regulatorischer Daten, der Anpassung ihres Qualitätsmanagementsystems und der operativen Umsetzung von EUDAMED.